DSD-C012
46,XY DSD (disgenesia gonadal, deleción intersticial 8p23.1). · 46,XY · DSD-C012
Solo el cariotipo de alta resolución confirmó una deleción intersticial en la banda 8p23. Esta deleción es frecuente en pacientes con retraso psicomotor y malformaciones cardíacas, pero típicamente no aparece en pacientes con malformaciones genitourinarias primarias; la literatura muestra que este tipo de malformaciones se reporta en casi uno de cada dos niños.
Imágenes · 1
Campos y evidencia del caso
- Categoría
-
46,XY DSD (disgenesia gonadal, deleción intersticial 8p23.1).
- Edad
-
Desde el nacimiento hasta los 14 años y 8 meses
- Sexo
-
Al nacer, la apariencia anatómica se inclinaba hacia el sexo masculino, por lo que el lactante fue registrado como niño.
- Cariotipo
-
46,XY
- Genética
-
AR, GATA4, SRD5A2, WT1
- Fenotipos
-
Micropenis (HP:0000054); Hypospadias (HP:0000047); Cryptorchidism (HP:0000028)
- Diagnóstico
-
Solo el cariotipo de alta resolución confirmó una deleción intersticial en la banda 8p23. Esta deleción es frecuente en pacientes con retraso psicomotor y malformaciones cardíacas, pero típicamente no aparece en pacientes con malformaciones genitourinarias primarias; la literatura muestra que este tipo de malformaciones se reporta en casi uno de cada dos niños.
- Seguimiento
-
Seguimiento de casi 15 años; a las 3 semanas de edad el equipo médico-quirúrgico evaluó los genitales externos; al mes y a los 3.5 meses se administraron ciclos de enantato de testosterona, tras lo cual la longitud del pene sin curvatura aumentó de 15 mm a 40 mm; durante el seguimiento, dado el desarrollo, se recomendó un estudio genético adicional.
- Fenotipo general
-
Revisamos la literatura y encontramos 102 casos (incluidos 54 niños): 62.7 % con problemas psiquiátricos, 50.9 % con síndromes malformativos, 55.9 % con anomalías cardíacas y 46.3 % de los niños con anomalías genitourinarias. El fenotipo al nacer no sugería un síndrome específico. En resumen, reportamos un paciente con disgenesia gonadal 46,XY que presentaba microcefalia sin rasgos faciales dismórficos característicos, pliegue palmar transverso, deterioro psicomotor leve y problemas de conducta, y que desarrolló miocardiopatía no compactada del ventrículo izquierdo después de la pubertad.
- Imagen
-
A los 3 años y 2 meses, la RM cerebral se consideró normal. El ecocardiograma transtorácico y la RM cardíaca fueron compatibles con el diagnóstico de miocardiopatía no compactada del ventrículo izquierdo (trabeculación aumentada del VI, fracción de eyección preservada, insuficiencia mitral funcional moderada).
- Resultados de laboratorio
-
Las pruebas hormonales, de imagen y anatomopatológicas sugirieron disgenesia gonadal (el texto original no proporciona valores hormonales específicos).
- Manejo
-
El tratamiento inicial fue hormonal: dos ciclos de andrógenos con fines diagnósticos y terapéuticos, con enantato de testosterona 100 mg/m², 4 inyecciones intramusculares cada 2 semanas. El primero se realizó al mes de edad, con aumento de la longitud del pene de 15 mm a 25 mm; a los 3.5 meses se realizó el segundo ciclo, con resultado satisfactorio, alcanzando una longitud del pene sin curvatura de 40 mm al final del tratamiento. Este tratamiento mostró una buena respuesta tisular a los andrógenos.
- Anatomía patológica
-
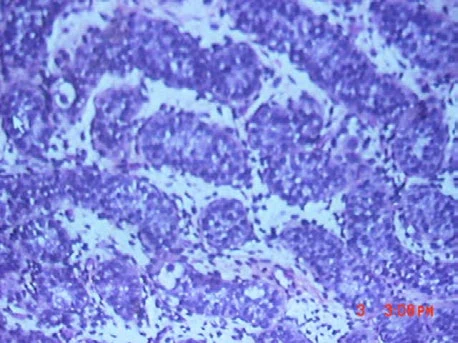
A los 11 meses se realizó biopsia testicular: la túnica albugínea estaba parcialmente bien desarrollada y parcialmente adelgazada, con túbulos incluidos; las áreas normales presentaban túbulos seminíferos densos, mientras que en las áreas anómalas había menor número de túbulos y ramificación, por lo que se diagnosticó testículo displásico. Los núcleos de las células de Sertoli fueron positivos para SRY y negativos para WT1; la expresión de AMH en las células de Sertoli fue inferior a la normal para la edad, con localización anómala del receptor de AMH en el núcleo; había células germinales en los túbulos seminíferos, pero en número reducido (disgenesia de células germinales).
- Nivel de evidencia
-
Consulte la fuente
- Historia clínica
-
Consulte la fuente
- Antecedentes perinatales
-
Consulte la fuente
- Antecedentes familiares
-
Consulte la fuente
- Crecimiento y desarrollo
-
Consulte la fuente
- Examen de genitales externos
-
Consulte la fuente
- Pubertad / Tanner
-
Consulte la fuente
Citar este recurso
DSD Research Library | 46,XY DSD (disgenesia gonadal, deleción intersticial 8p23.1). · 46,XY · DSD-C012 | v1.4.0 | 2026-11-17 | https://dsdatlas.com/es/cases/DSD-C012?version=v1.4.0