DSD-C017
DSD 46,XY (déficit en 17β-hydroxystéroïde déshydrogénase de type 3, déficit en HSD17B3). · 46,XY · DSD-C017
DSD 46,XY dû à un déficit en HSD17B3.
Images · 1
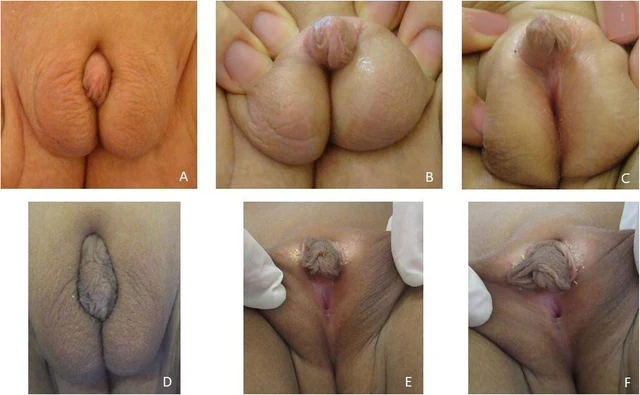
Champs et preuves du cas
- Catégorie
-
DSD 46,XY (déficit en 17β-hydroxystéroïde déshydrogénase de type 3, déficit en HSD17B3).
- Âge
-
10 mois (lors de la première évaluation génétique) ; suivi à 6 ans.
- Sexe
-
Nourrisson de 10 mois, assigné au sexe féminin à la naissance, vivant dans une zone rurale du nord du Brésil, adressé à notre équipe pour évaluation génétique en raison d'une ambiguïté génitale reconnue tardivement. L'enfant a aujourd'hui six ans, est élevé comme un garçon, mais commence à percevoir ses différences par rapport aux autres enfants.
- Caryotype
-
46,XY
- Génétique
-
AR, HSD17B3, NR5A1, SRD5A2
- Diagnostic
-
DSD 46,XY dû à un déficit en HSD17B3.
- Suivi
-
Entre-temps, la famille a abandonné le suivi, qui a repris lorsque l'enfant avait 6 ans.
- Phénotype général
-
À 10 mois, structure phalloïde de 25×10 mm, gonades palpables dans les replis labio-scrotaux bilatéraux, ouverture du sinus urogénital au niveau du périnée.
- Imagerie
-
Échographie abdominale ne montrant aucune structure dérivée des canaux de Müller.
- Résultats de laboratoire
-
FSH de base 1,32 mUI/mL, LH 0,34 mUI/mL (normales), testostérone <8 ng/dL (abaissée).
- Prise en charge
-
La substitution c.785G>T entraîne le remplacement de la glycine en position 262 par une valine (p.Gly262Val).
- Anatomopathologie
-
Non rapporté
- Variants génétiques
-
c.785G>T, p.Gly262Val
- Niveau de preuve
-
Voir la source
- Histoire clinique
-
Voir la source
- Antécédents périnataux
-
Voir la source
- Antécédents familiaux
-
Voir la source
- Examen des organes génitaux externes
-
Voir la source
Citer cette ressource
DSD Research Library | DSD 46,XY (déficit en 17β-hydroxystéroïde déshydrogénase de type 3, déficit en HSD17B3). · 46,XY · DSD-C017 | v1.4.0 | 2026-11-17 | https://dsdatlas.com/fr/cases/DSD-C017?version=v1.4.0