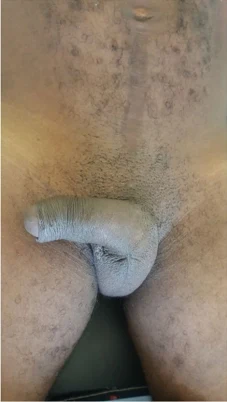
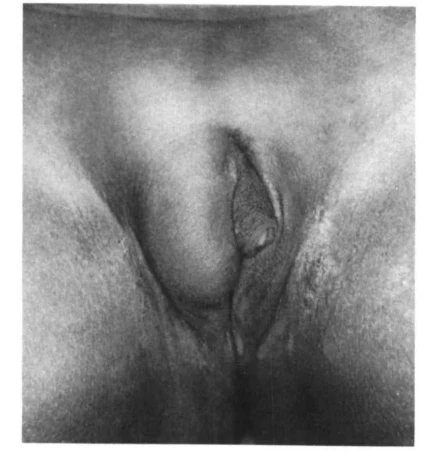
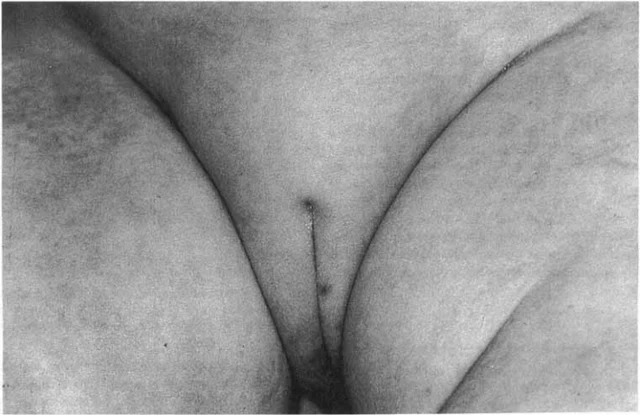
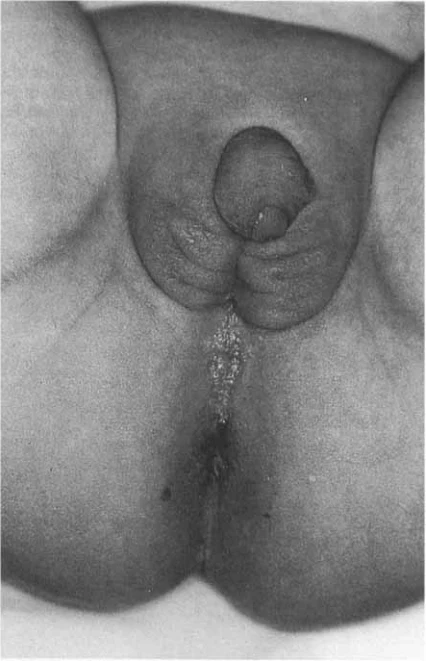
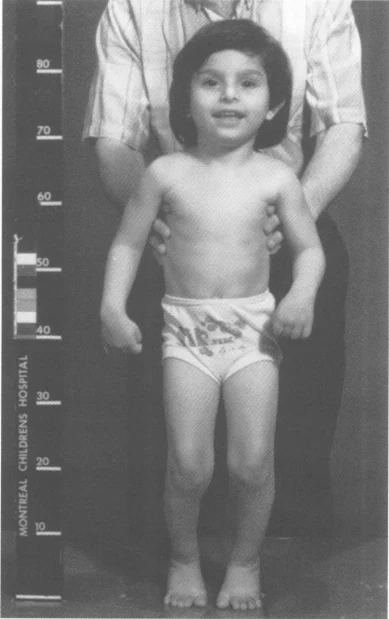
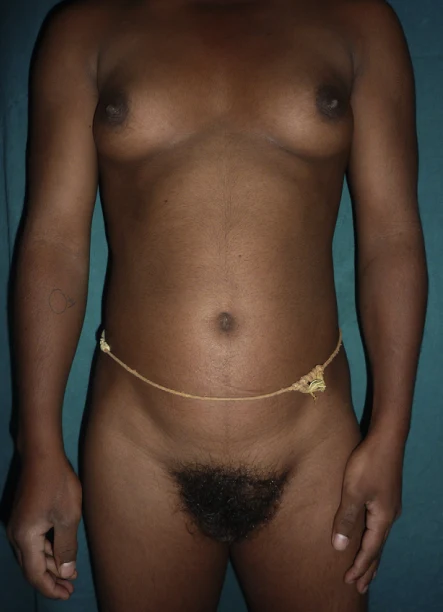
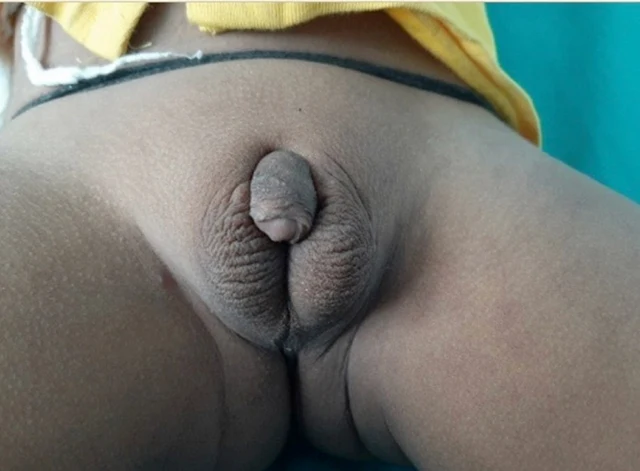
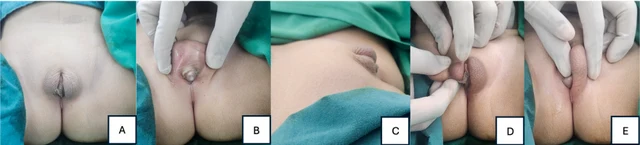
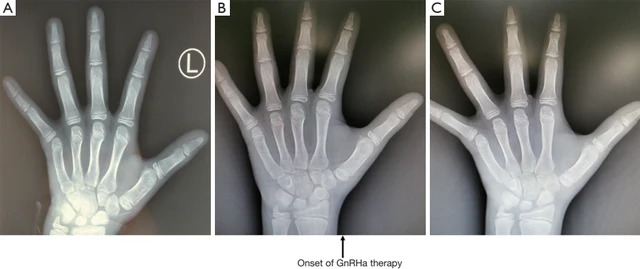
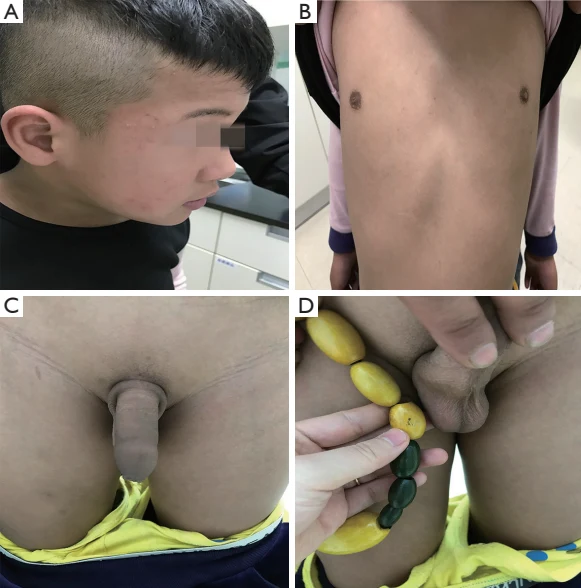
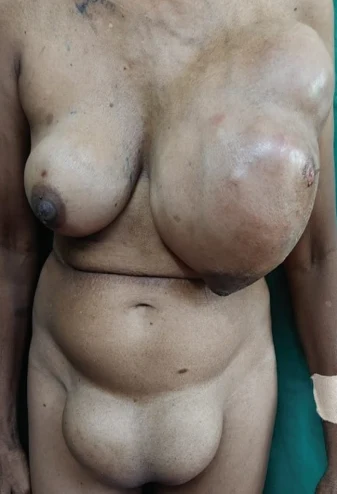
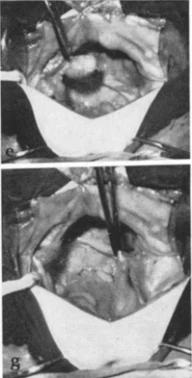
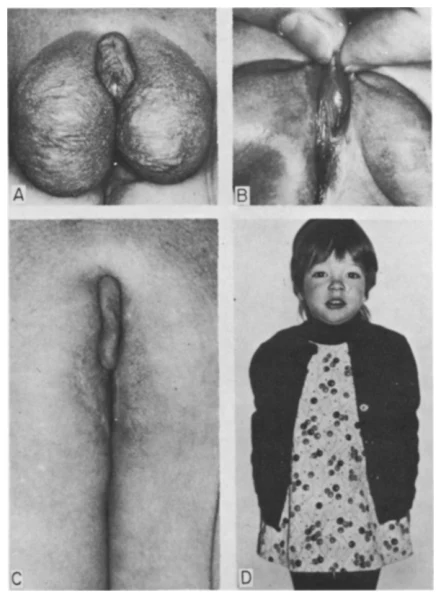
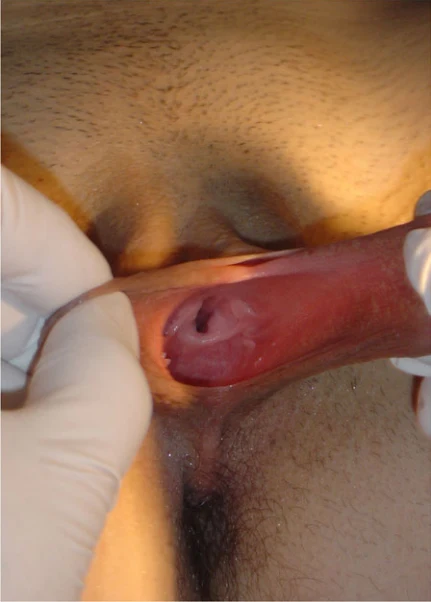
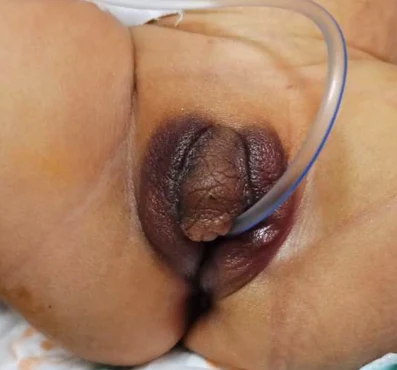
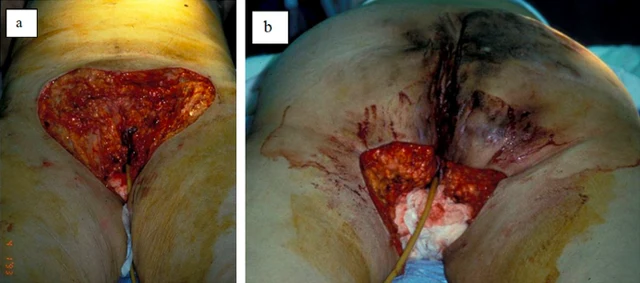
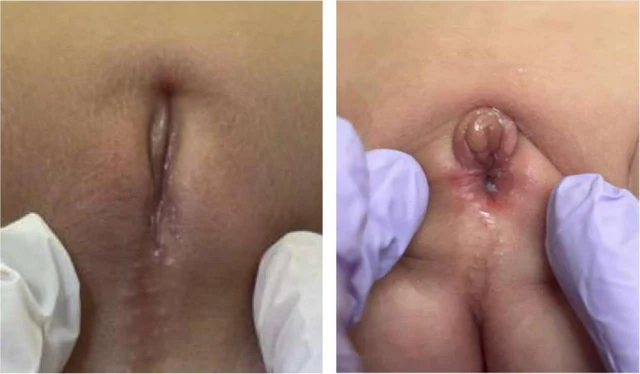
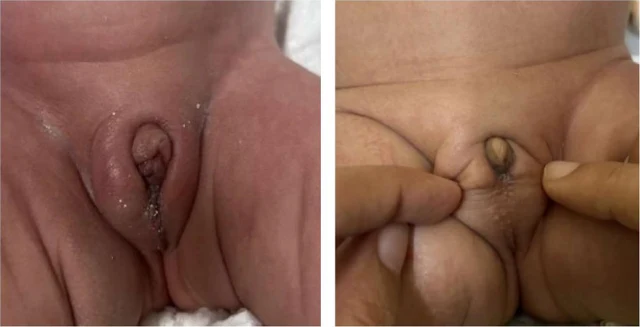
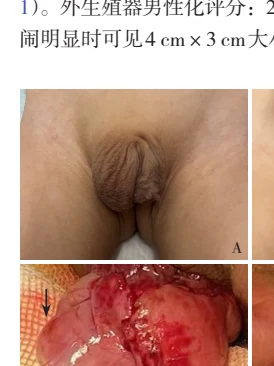
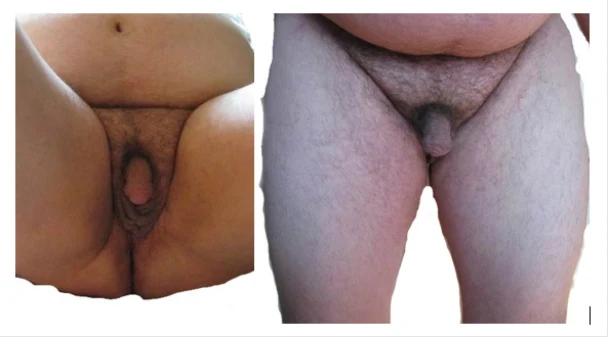
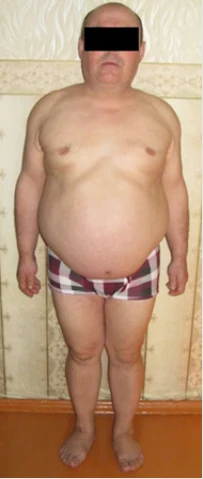
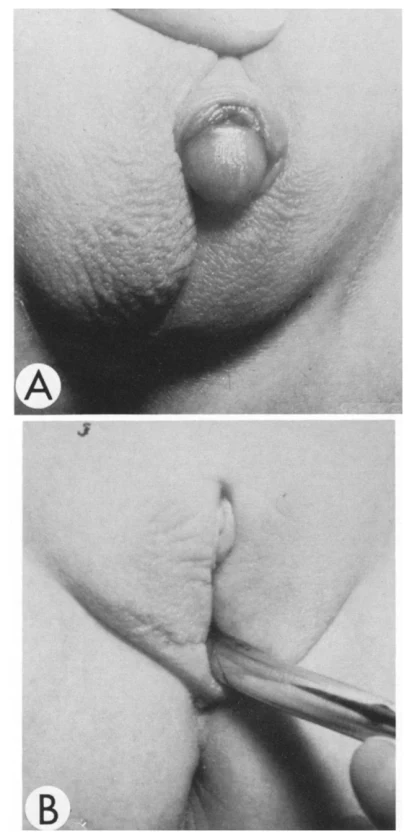
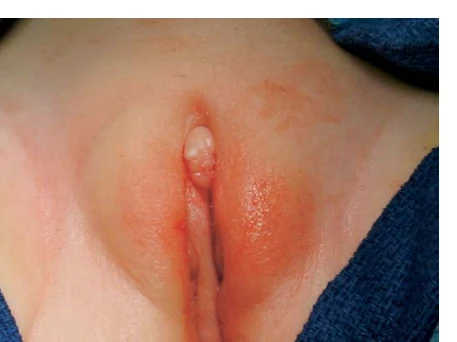
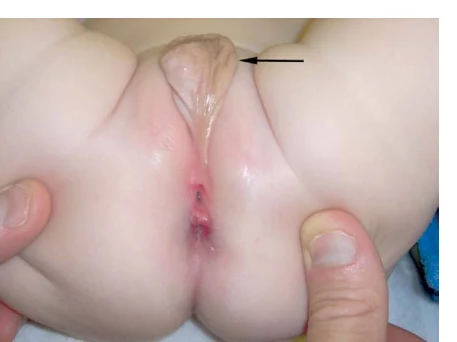
Hiperplasia adrenal congênita 46,XX (deficiência de 21-hidroxilase, forma virilizante simples) criado como homem, com identidade de gênero masculina estabelecida, Prader IV.
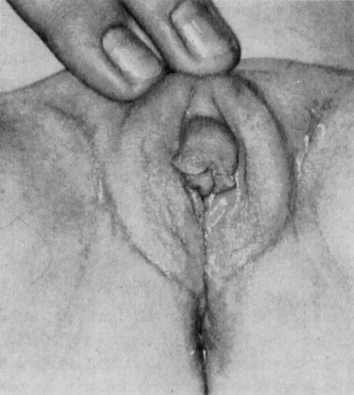
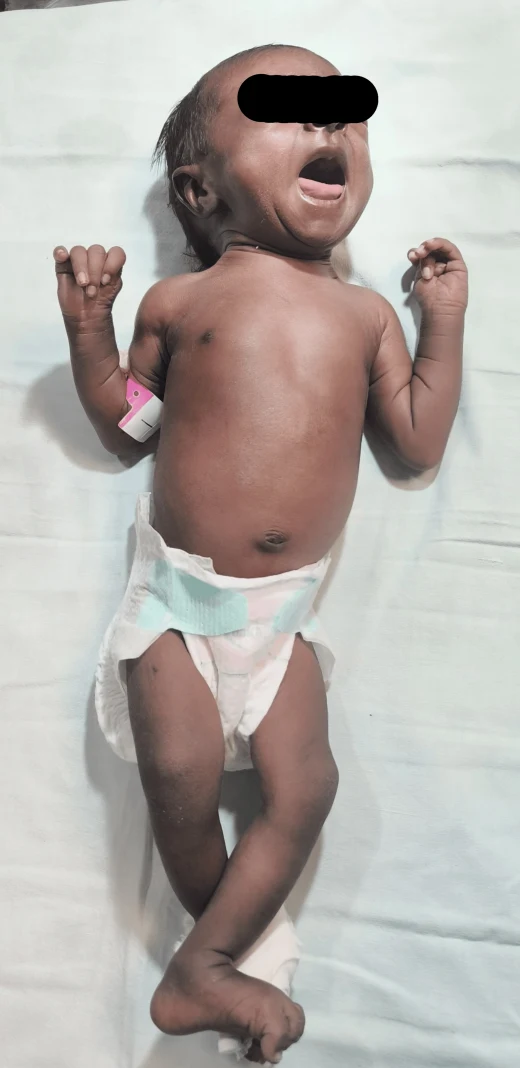
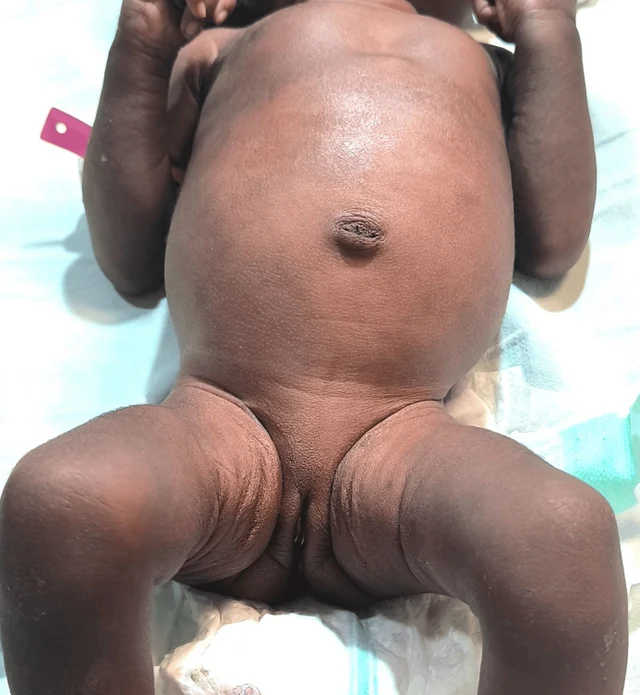
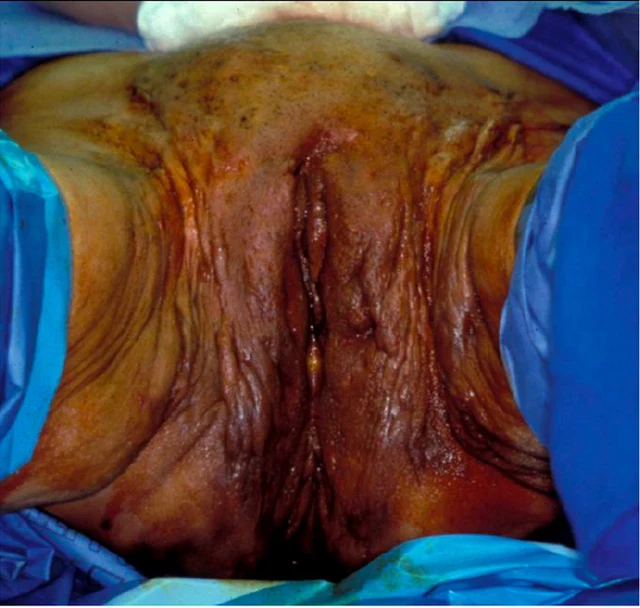
Lactente do sexo feminino 46,XX com hiperplasia adrenal congênita por deficiência de 21-hidroxilase (forma perdedora de sal) associada à síndrome de Saethre-Chotzen.
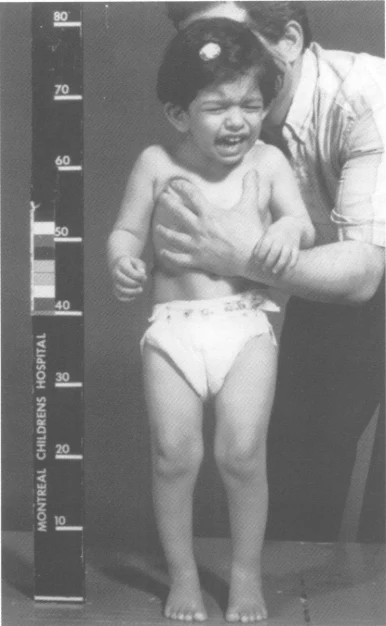
Lactente varão 46,XY com pseudo-hermafroditismo masculino, com autópsia pós-operatória confirmando síndrome de Drash (nefropatia de esclerose mesangial difusa).
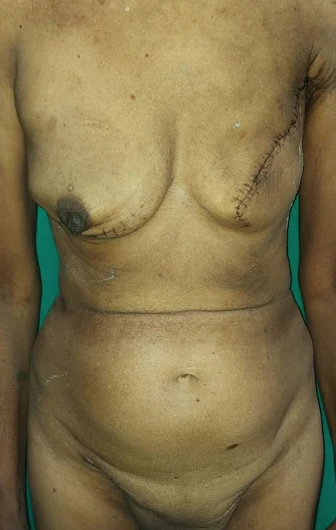
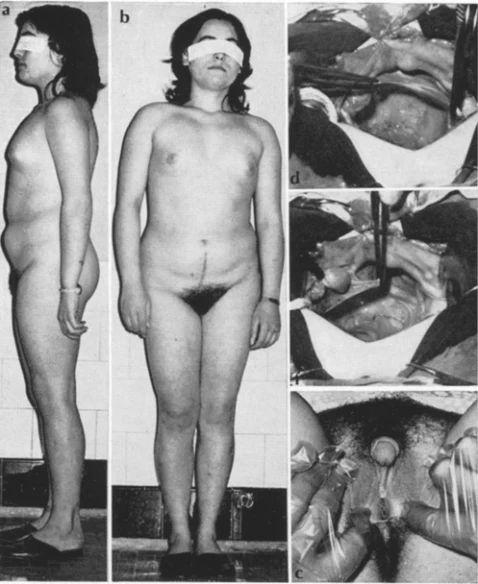
Caso índice de fenótipo feminino 46,XY, com inversão sexual XY (disgenesia gonadal completa) associada ao síndrome de paraplegia espástica-atrofia óptica-microcefalia.
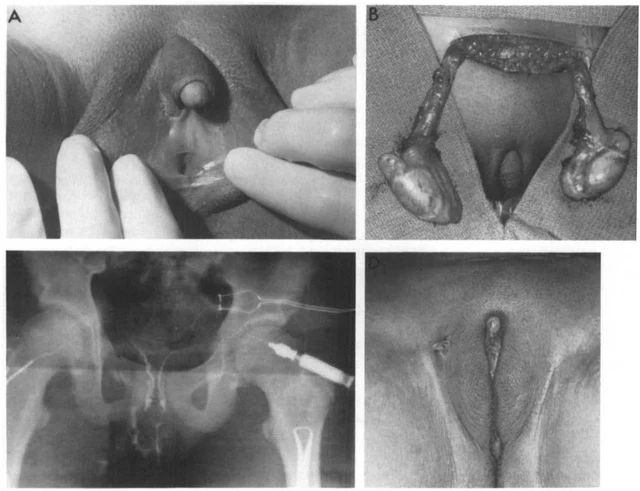
Três casos de CAH feminina (deficiência de 21-hidroxilase) com tumores suprarrenais ectópicos ovarianos, imagens negativas e confirmação cirúrgico-patológica.
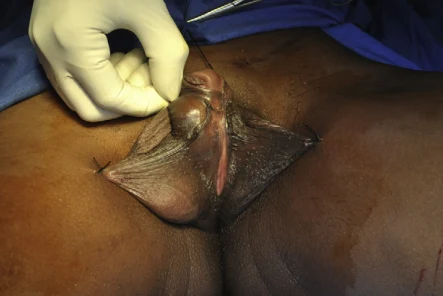
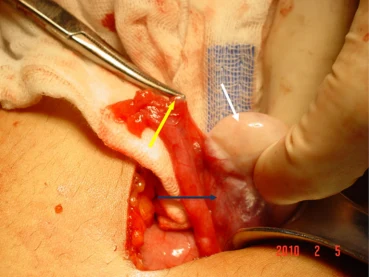
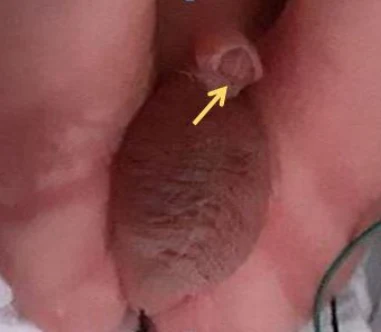
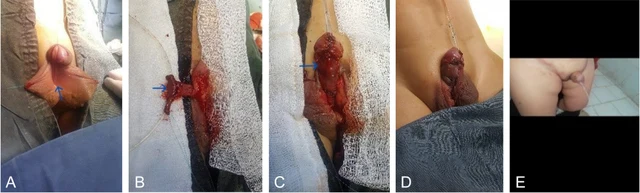
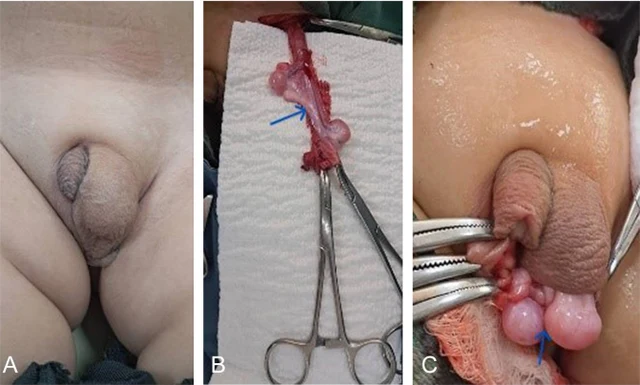
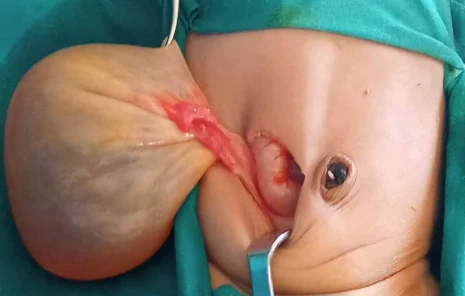
Tópico testicular ectópico transversal à esquerda (ambos os testículos descendo pelo mesmo canal inguinal para a bolsa escrotal esquerda) combinado com hipospádia escrotal, marcada curvatura peniana ventral, hérnia inguinal e ducto deferente comum.
Anomalia do desenvolvimento sexual (DSD) 46,XY com déficit de crescimento, causada por variante heterozigótica de novo no gene PPP1R12A c.1186dupA (p.T396Nfs*17).
Deficiência clássica de 21-hidroxilase (HAC 46,XX), forma virilizante (Prader grau V), descompensada; complicada por genitalia externa virilizada, massas adrenais bilaterais e obesidade; cariótipo 46,XX, gênero social masculino.
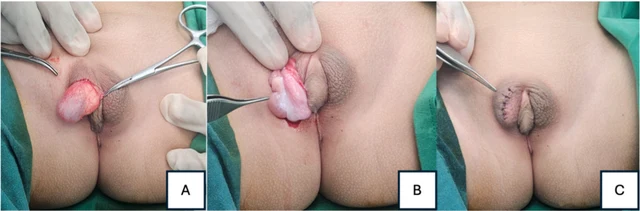
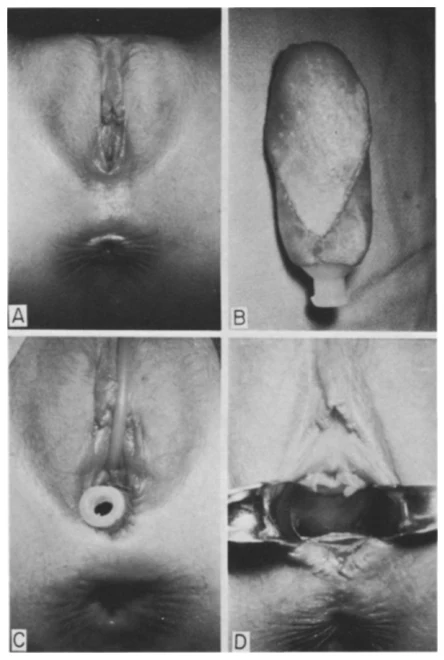
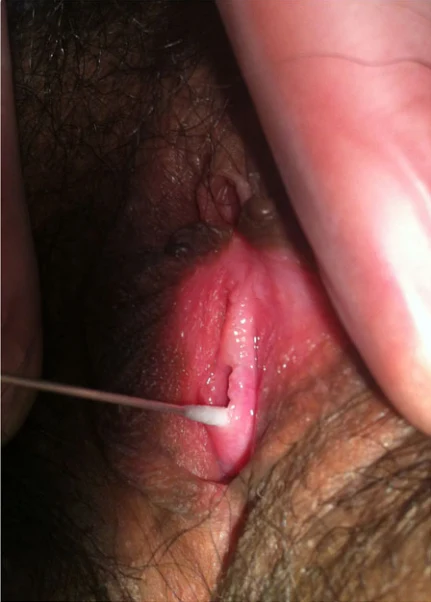
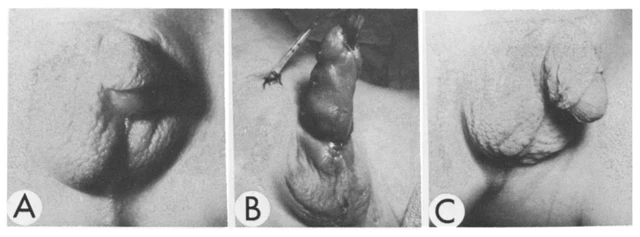
Uretra acessória feminina com malformação do seio urogenital, estenose distal causando grande cisto (pertencente ao espectro de anomalias do seio urogenital associadas a pseudo-hermafroditismo feminino/malformações cloacais)
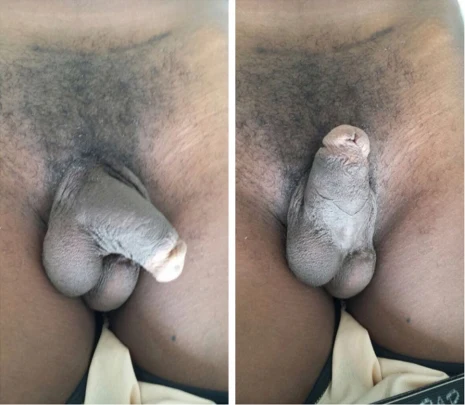 2 Imagens