 2 Imagens
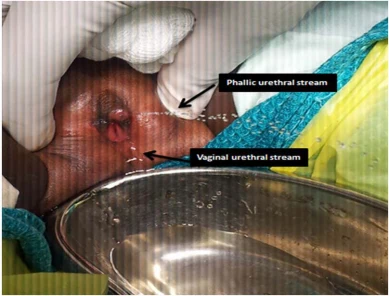
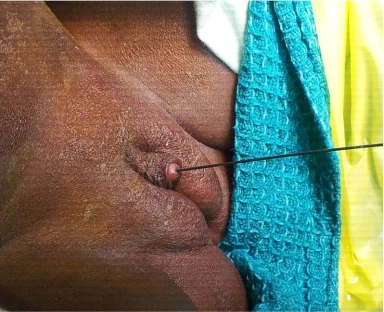
DSD 46,XX (pseudo-hermafroditismo feminino idiopático) · 46,XX · DSD-C217
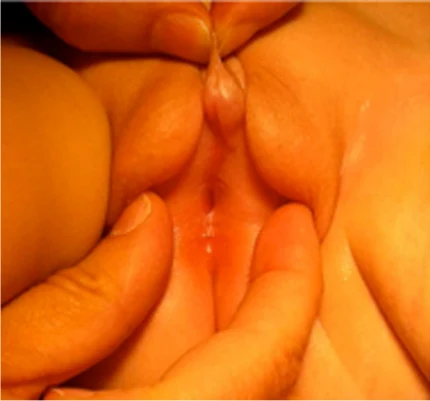
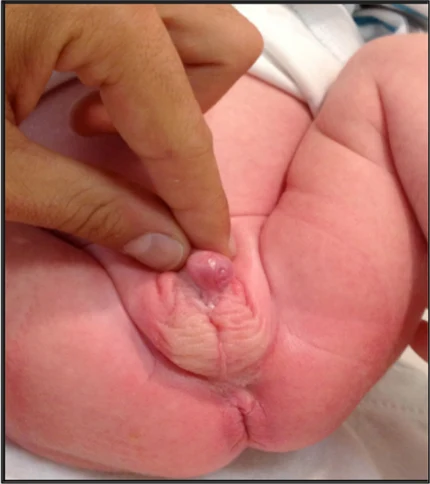
Pseudo-hermafroditismo feminino idiopático, com hipospádia feminina causando obstrução funcional da saída vesical (bexiga neurogênica não neurogênica)
Explore os casos e figuras da coleção original. Pesquise por condição, gene, cariótipo ou fenótipo e consulte a publicação original.
280 Casos com imagens571 Imagens
Seleção atual: 280 Casos com imagens · 571 Imagens
Selecione uma imagem para a ampliar. As imagens originais preservam o ficheiro de origem completo.
2 Imagens
Pseudo-hermafroditismo feminino idiopático, com hipospádia feminina causando obstrução funcional da saída vesical (bexiga neurogênica não neurogênica)
 2 Imagens
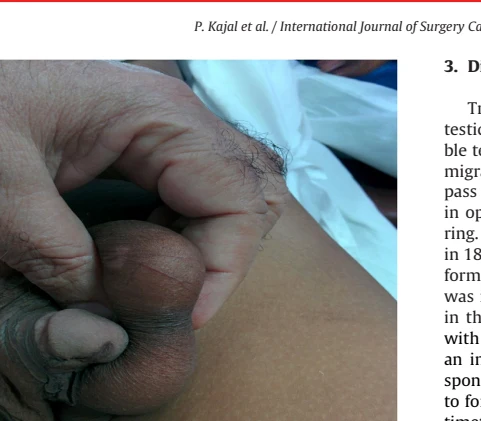
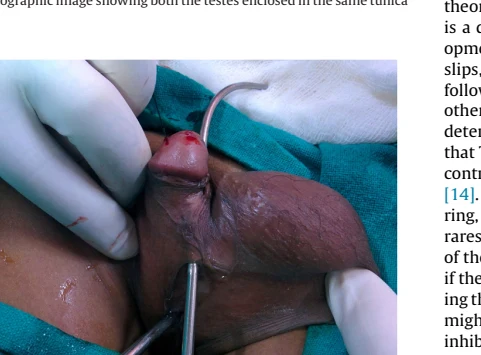
Ectopia testicular transversa (tipo III) com hipospádia escrotal e cordee grave, sem hérnia inguinal
 2 Imagens
Três casos de DSD ovotesticular (OT-DSD), com diferentes combinações gonadais e cariótipos
 2 Imagens
Clitoromegalia idiopática associada a seio urogenital de confluência baixa (46,XX), com exclusão de HAC e causas endócrinas
 2 Imagens
Diferença do desenvolvimento sexual (genitália ambígua) com anomalia cloacal, rim supranumerário à esquerda e sepse neonatal (diagnósticos de admissão incluindo todos os itens acima)
 2 Imagens
Minipuberdade em lactentes prematuras, com exclusão de puberdade precoce central, tumores, HAC, cistos ovarianos etc.
 1 Imagens
Deficiência da enzima 5α-redutase tipo 2 (DSD 46,XY), diagnosticada pela elevação da razão DHT/T após estímulo com hCG
 1 Imagens
Deficiência de 17β-HSD-3 (DSD 46,XY), diagnosticada por bioquímica pós-estímulo com hCG + duplicação do gene HSD17B3 em heterozigose composta com a mutação p.R80Q
 1 Imagens
Disgenesia gonadal pura (feminino XY/síndrome de Swyer), 46,XY, gônadas em fita bilaterais
 1 Imagens
Síndrome de insensibilidade parcial aos andrógenos (PAIS, DSD 46,XY), com diagnóstico baseado na clínica + estímulo com HCG para excluir defeitos da síntese de testosterona/da 5α-redutase + repetição anómala do CAG do gene AR
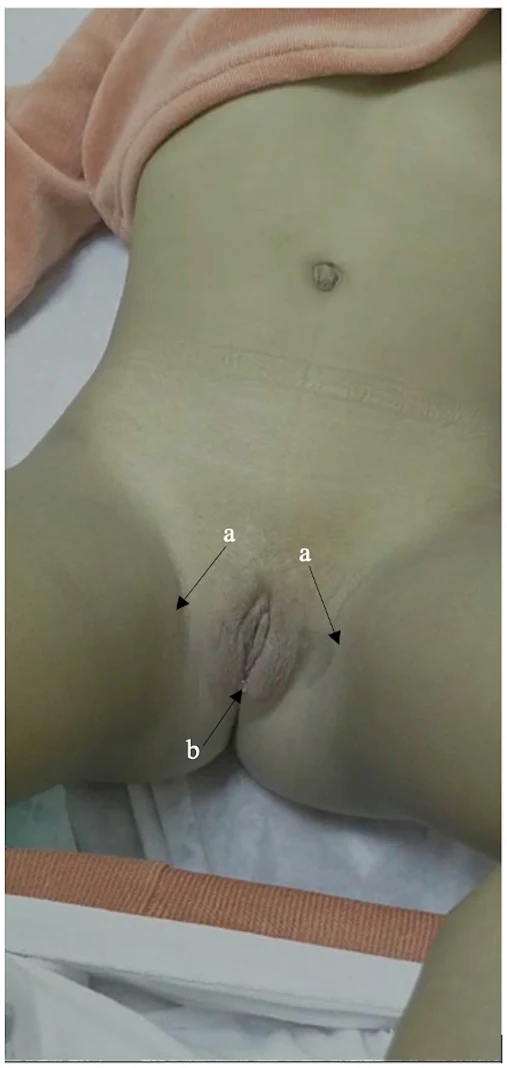 1 Imagens
CAH por deficiência clássica de 11β-hidroxilase (46,XX, mutação homozigótica do CYP11B1)
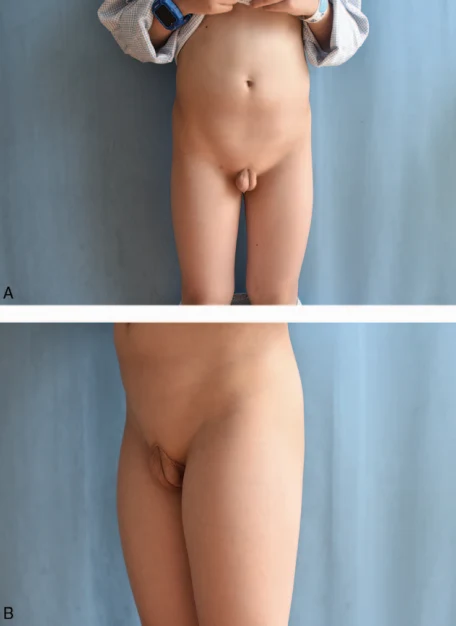 1 Imagens
Apenia congênita 46,XY (ausência completa do pene) associada a fístula uretorretal congênita, com polimorfismo cromossómico 9qh+
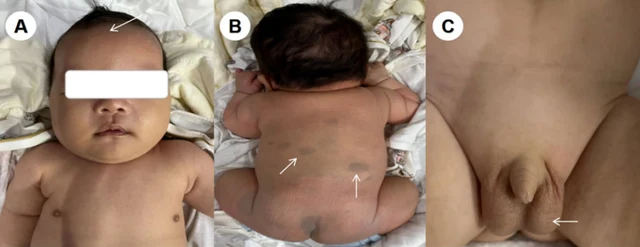 1 Imagens
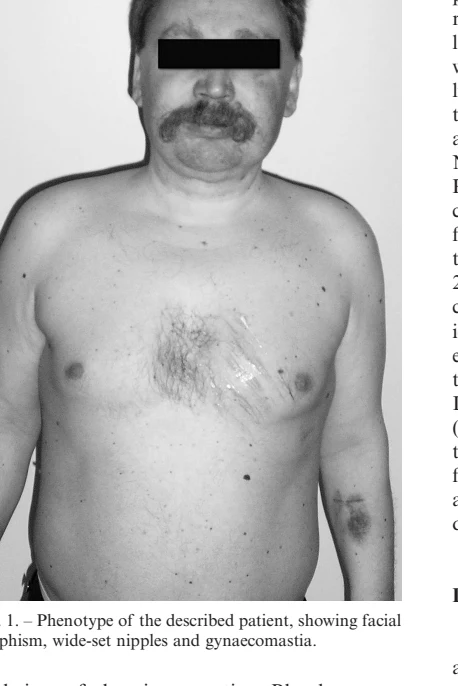
Síndrome de Noonan (variante patogênica RAF1 p.Ser257Leu, c.770C>T) associada a 46,X,del(Y)(q12), com hemorragias cerebrais múltiplas no período neonatal.
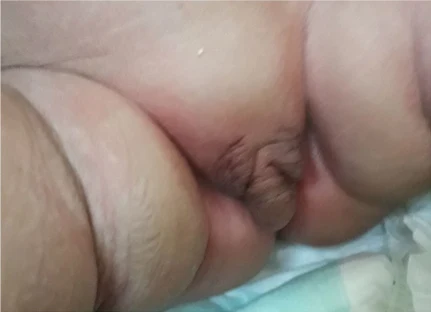 1 Imagens
CAH clássica 46,XX (deficiência de 21-hidroxilase), incluindo formas perdedoras de sal e de virilização simples
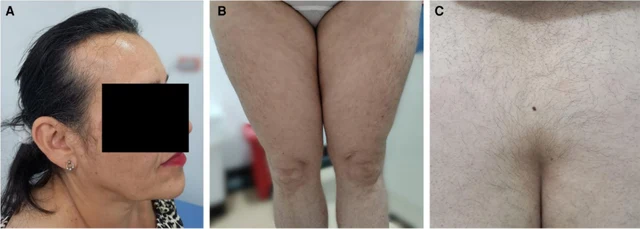 1 Imagens
Adénome corticosurrénalien gauche (sécrétant des androgènes) causant une hyperandrogénie post-ménopausique, un hirsutisme sévère et une virilisation légère (hypertrophie clitoridienne de 14 mm).
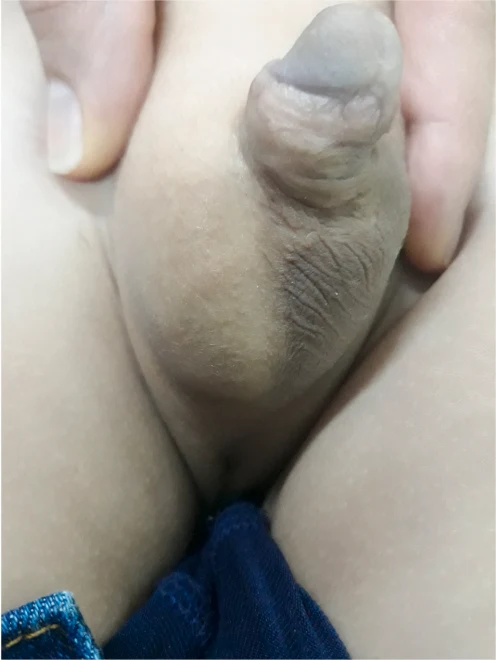 1 Imagens
Agénésie isolée de l'hémiscrotum droit chez un garçon 46,XY, associée à une torsion du pénis et à un excès de prépuce
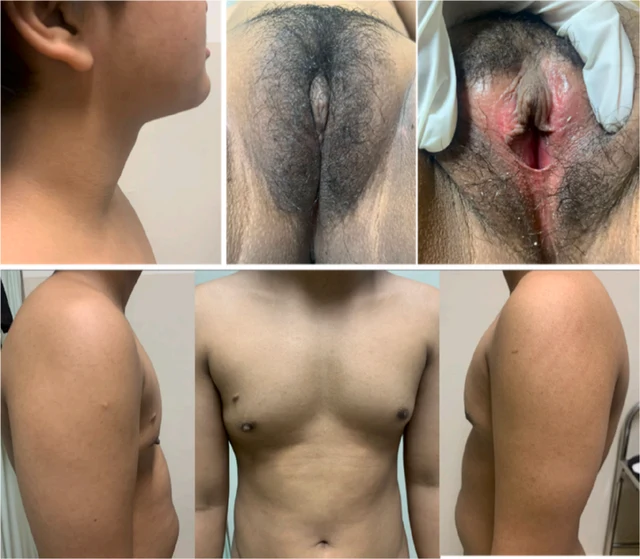 1 Imagens
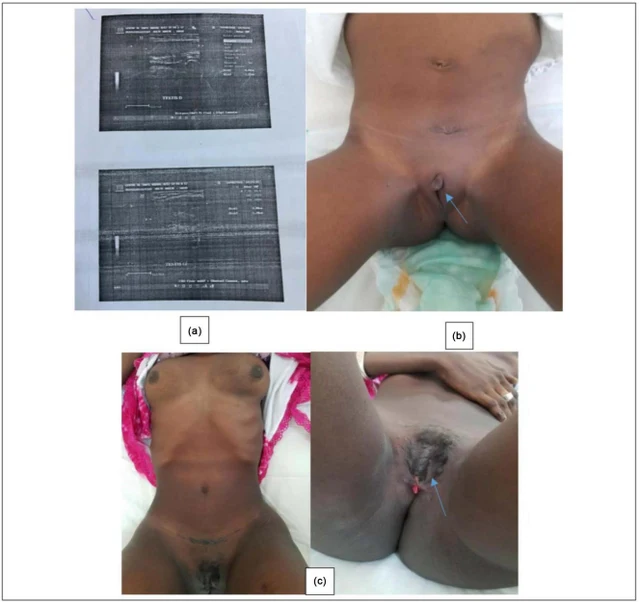
DSD 46,XY dû à un déficit en 5α-réductase de type 2 (série de trois sœurs)
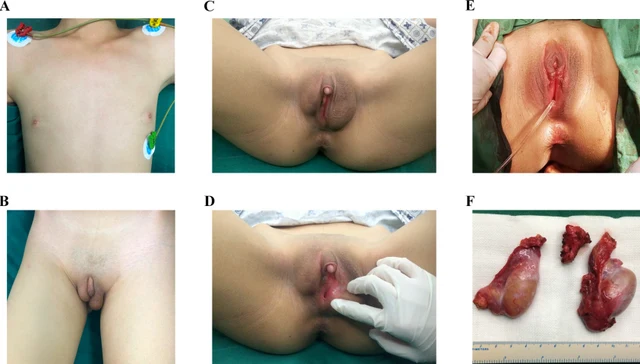 1 Imagens
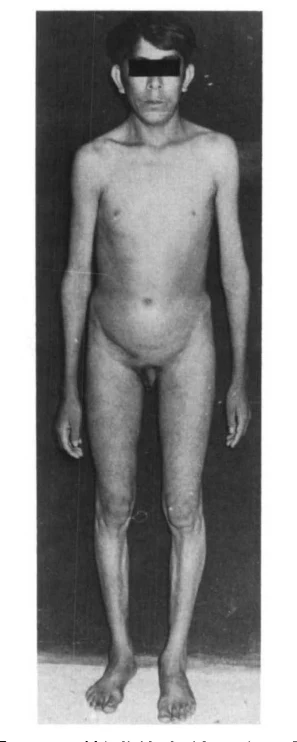
DSD 46,XY dû à un déficit en 5α-réductase de type 2 (mutations de SRD5A2 en hétérozygote composite)
 1 Imagens
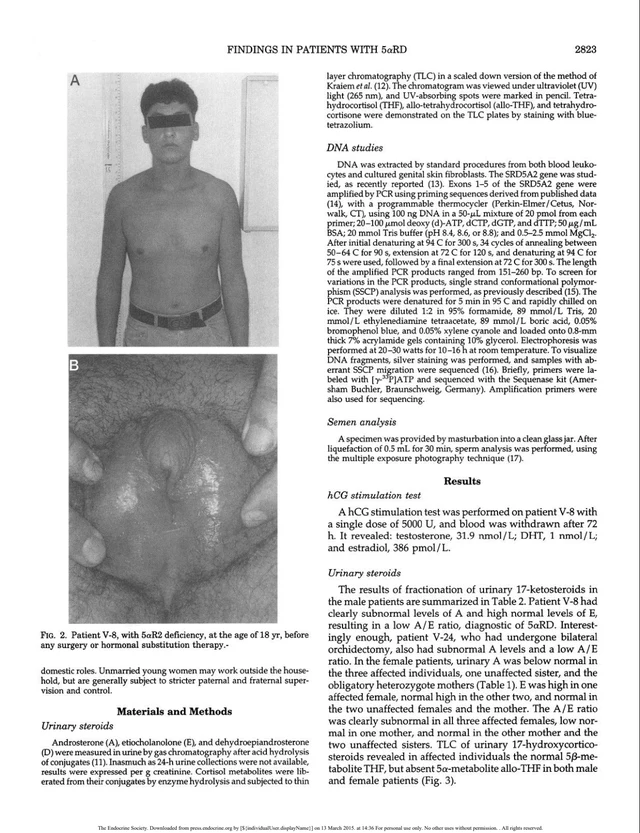
DSD 46,XX, SRY positif, série de cinq cas
 1 Imagens
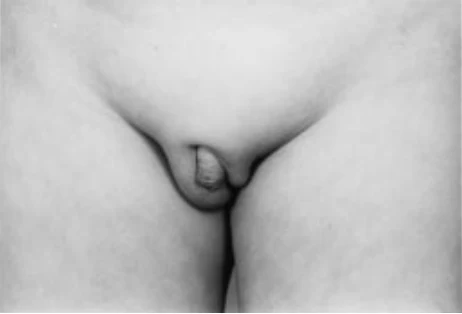
Anorquismo bilateral 46,XY com persistência mülleriana (útero), variante da síndrome de regressão testicular embrionária
 1 Imagens
DSD 46,XY devido à deficiência de 5α-redutase tipo 2 (SRD5A2 homozigota p.Leu55Gln)
 1 Imagens
Hermafroditismo verdadeiro (ovotestis) 46,XX del(X)(p22.31) combinado com microftalmia bilateral
 1 Imagens
Mosaicismo Turner com fenótipo masculino (disgenesia gonadal mista) combinado com cardiomiopatia não compactada do ventrículo esquerdo
 1 Imagens
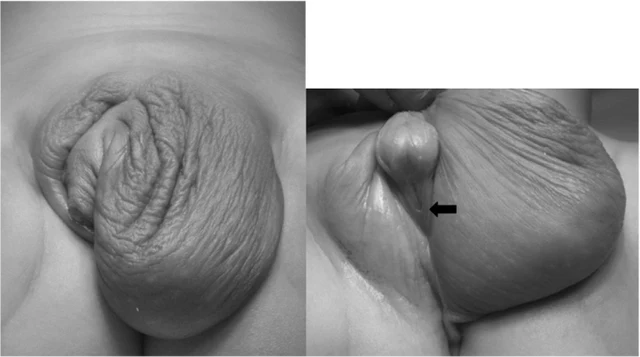
DSD ovotesticular 46,XY (ovário/ovotestis à esquerda, gônada em fita à direita), combinado com gônada ectópica cruzada e hérnia inguinal deslizante