 2 Imágenes
DSD 46,XX (pseudohermafroditismo femenino idiopático) · 46,XX · DSD-C217
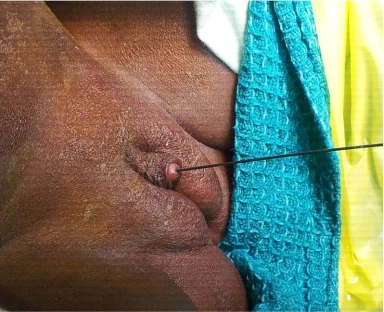
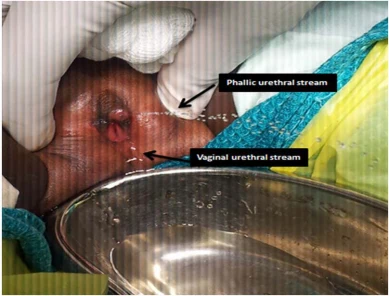
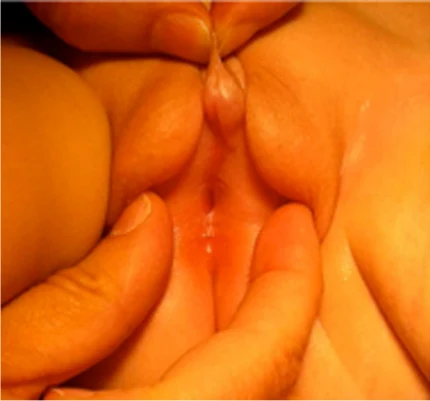
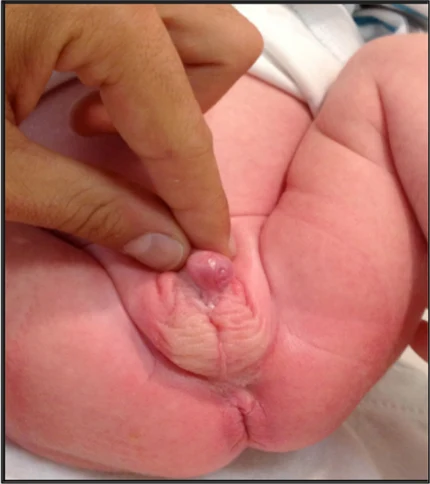
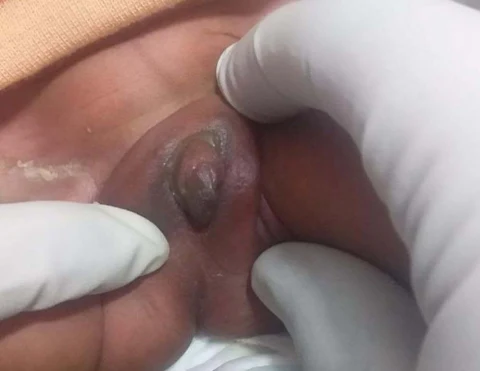
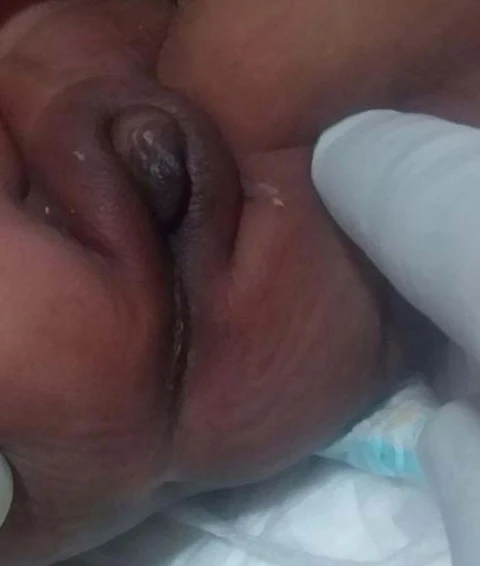
Pseudohermafroditismo femenino idiopático; el hipospadias de tipo femenino causó obstrucción funcional del cuello vesical (vejiga neurógena no neurógena)
Explora los casos e imágenes de la colección original. Busca por afección, gen, cariotipo o fenotipo y consulta la publicación original.
280 Casos con imágenes571 Imágenes
Selección actual: 280 Casos con imágenes · 571 Imágenes
Selecciona una imagen para ampliarla. Las imágenes originales conservan el archivo fuente completo.
2 Imágenes
Pseudohermafroditismo femenino idiopático; el hipospadias de tipo femenino causó obstrucción funcional del cuello vesical (vejiga neurógena no neurógena)
 2 Imágenes
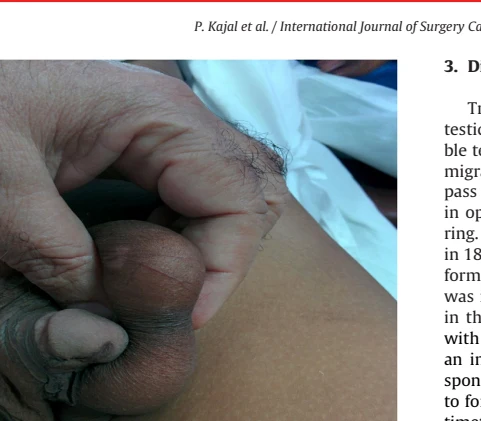
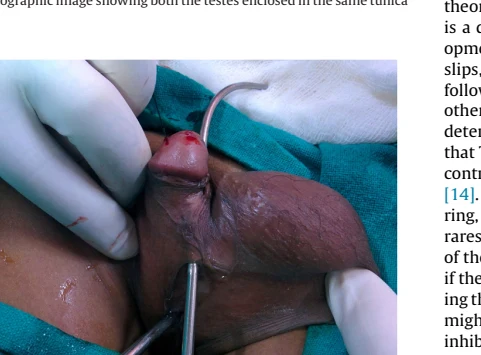
Ectopia testicular transversa (tipo III) con hipospadias escrotal y grave curvatura ventral del pene, sin hernia inguinal
 2 Imágenes
Tres casos de DSD ovotesticular (OT-DSD), con diferentes combinaciones gonadales y cariotipos
 2 Imágenes
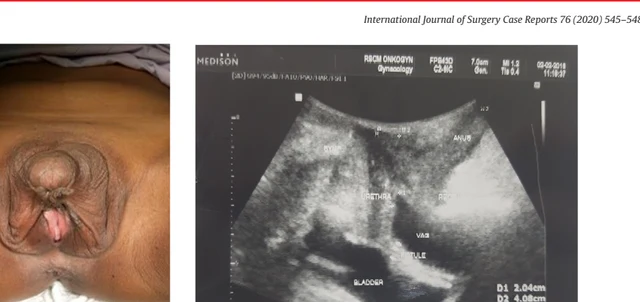
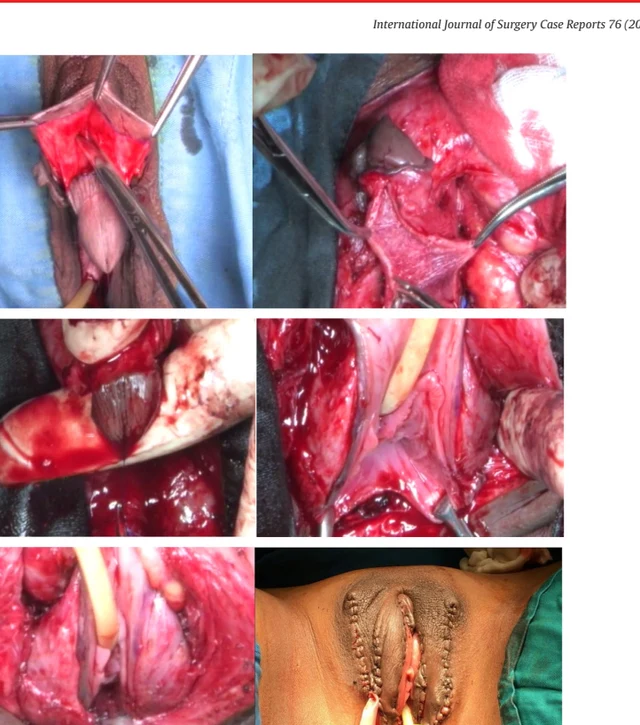
Clitoromegalia idiopática con seno urogenital de confluencia baja (46,XX), descartadas CAH y causas endocrinas
 2 Imágenes
Diferencia del desarrollo sexual (genitales ambiguos) con malformación cloacal, riñón supernumerario izquierdo y sepsis neonatal (el diagnóstico de ingreso incluía todos estos apartados)
 2 Imágenes
Minipubertad fisiológica en lactantes prematuras (minipuberty), tras exclusión de pubertad precoz central, tumores, CAH, quistes foliculares, etc.
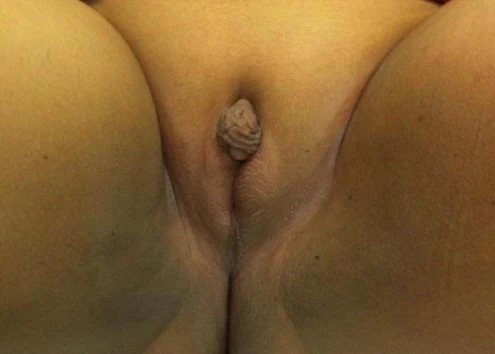 1 Imágenes
Deficiencia de la enzima 5α-reductasa tipo 2 (DSD 46,XY), confirmada por la elevación de la relación DHT/T tras estímulo con HCG
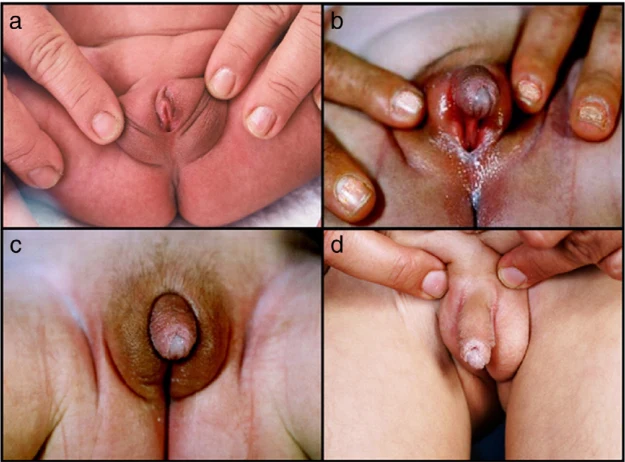 1 Imágenes
Deficiencia de 17β-HSD-3 (DSD 46,XY), confirmada por bioquímica tras estímulo con hCG + duplicación del gen HSD17B3 en heterocigosis compuesta con la mutación p.R80Q
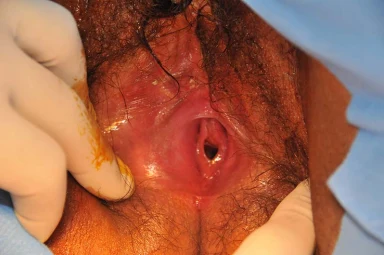 1 Imágenes
Disgenesis gonadal pura (mujer XY/síndrome de Swyer), 46,XY, gónadas en corredera bilaterales
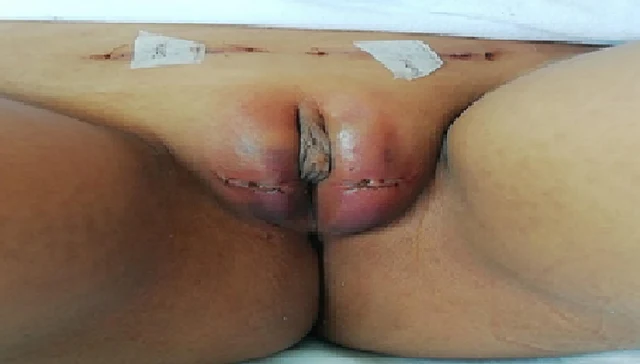 1 Imágenes
Síndrome de insensibilidad parcial a los andrógenos (PAIS, DSD 46,XY), confirmado por clínica + estimulación con hCG que excluye defectos de la síntesis de testosterona/5α-reductasa + anomalía de las repeticiones CAG del gen AR
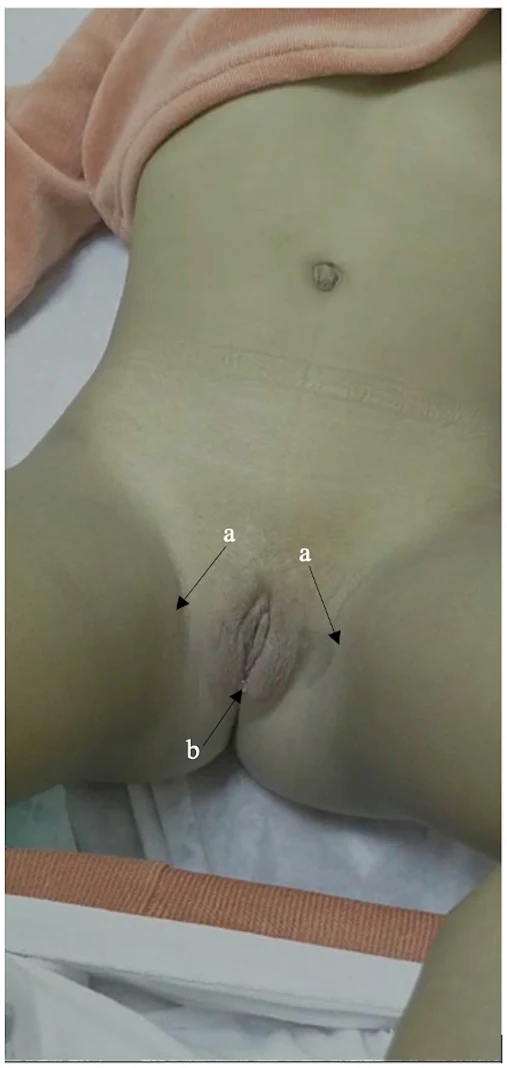 1 Imágenes
CAH clásica por deficiencia de 11β-hidroxilasa (46,XX, mutación homocigota de CYP11B1)
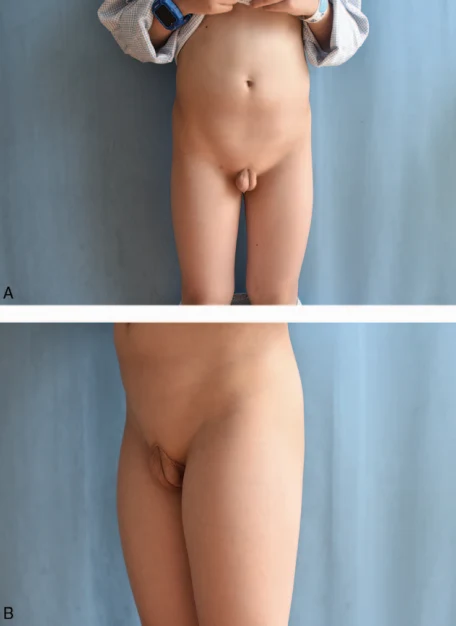 1 Imágenes
Apenia congénita 46,XY (ausencia completa del pene) con fístula uretrorectal congénita, acompañada de polimorfismo cromosómico 9qh+
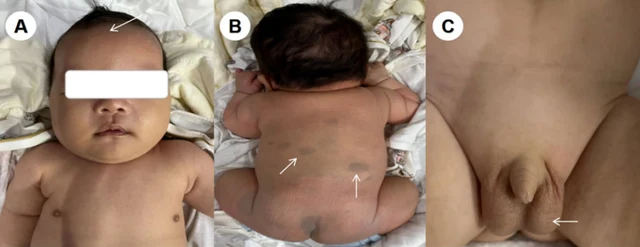 1 Imágenes
Síndrome de Noonan (variante patogénica RAF1 p.Ser257Leu, c.770C>T) con 46,X,del(Y)(q12), hemorragia cerebral múltiple en el periodo neonatal.
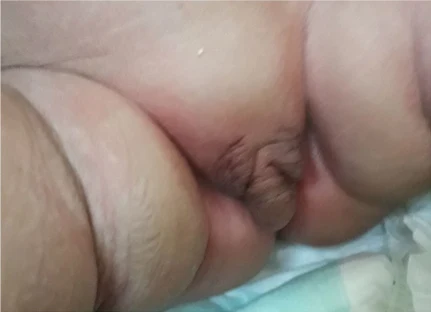 1 Imágenes
Hiperplasia suprarrenal congénita clásica 46,XX (deficiencia de 21-hidroxilasa), con formas perdedoras de sal y virilizante simple
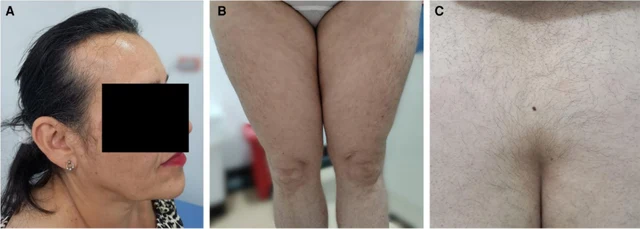 1 Imágenes
Adenoma corticosuprarrenal izquierdo (secretor de andrógenos) causante de hiperandrogenismo posmenopáusico, hirsutismo grave y virilización leve (hipertrofia del clítoris de 14 mm).
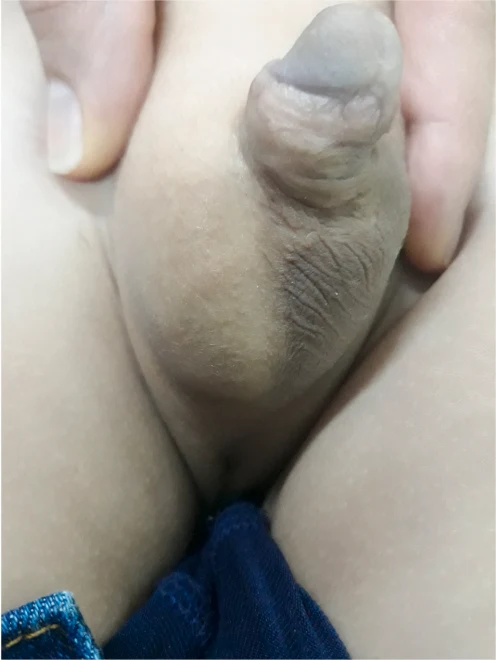 1 Imágenes
Ausencia aislada del hemiescroto derecho en un paciente 46,XY, acompañada de torsión peneana y prepucio redundante
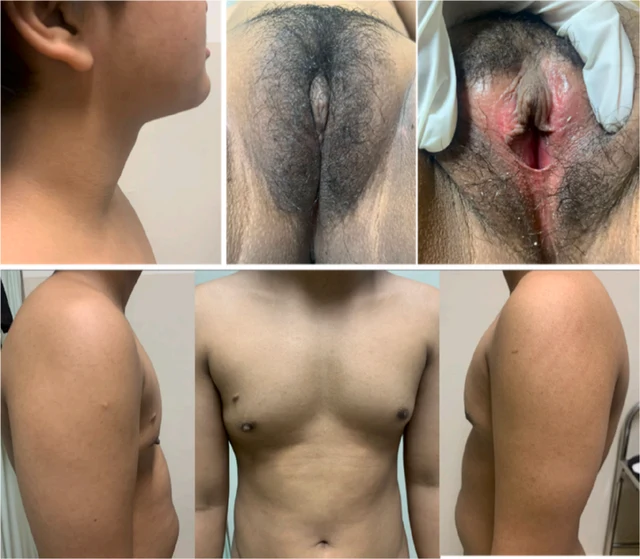 1 Imágenes
DSD 46,XY por deficiencia de la 5α-reductasa tipo 2 (serie de tres hermanas)
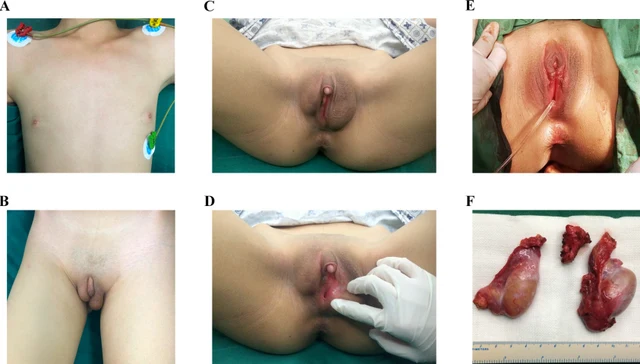 1 Imágenes
DSD 46,XY por deficiencia de la 5α-reductasa tipo 2 (mutación compuesta heterocigota de SRD5A2)
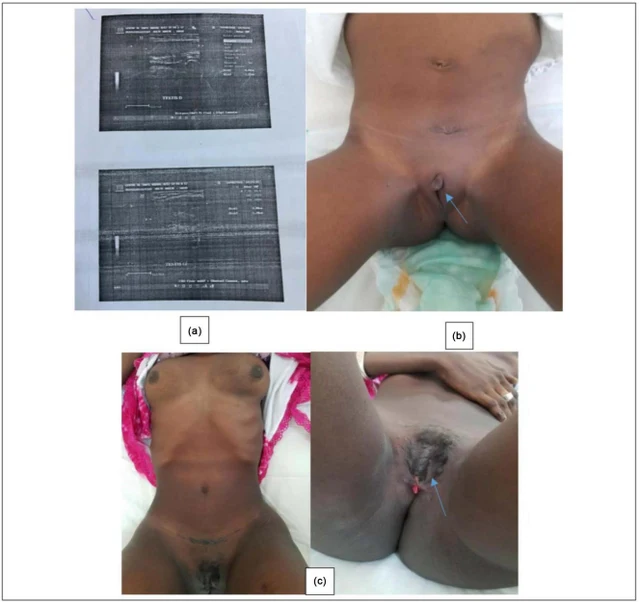 1 Imágenes
DSD 46,XX, SRY positivo, serie de cinco casos
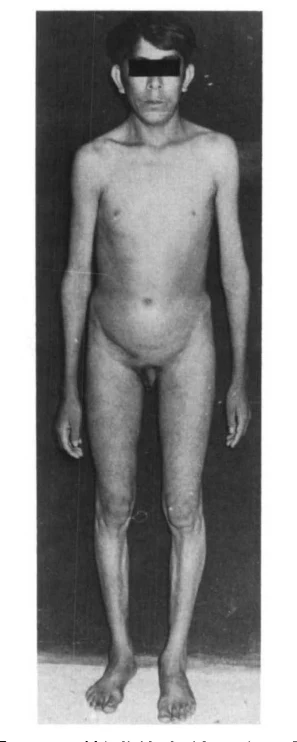 1 Imágenes
Anorquismo bilateral 46,XY con persistencia de conductos mullerianos (útero), variante del síndrome de regresión testicular embrionaria
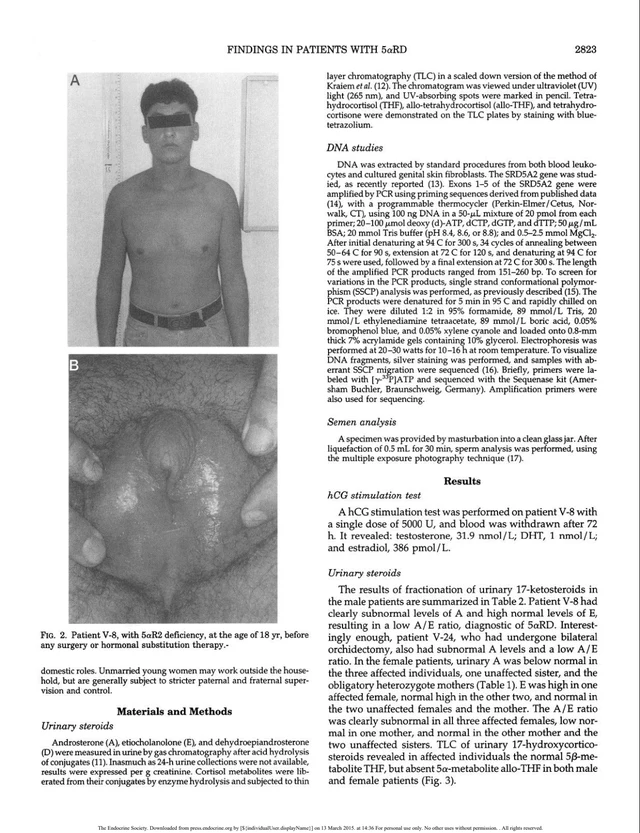 1 Imágenes
DSD 46,XY por déficit de 5α-reductasa tipo 2 (SRD5A2 homocigoto p.Leu55Gln)
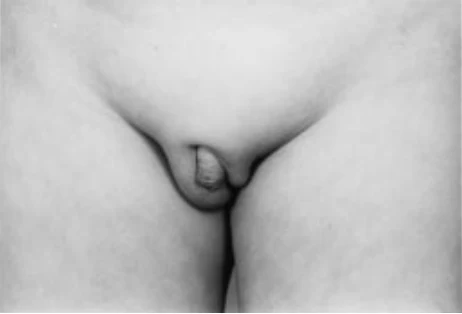 1 Imágenes
Hermafroditismo verdadero (ovotestis) 46,XX del(X)(p22.31) con microftalmia bilateral
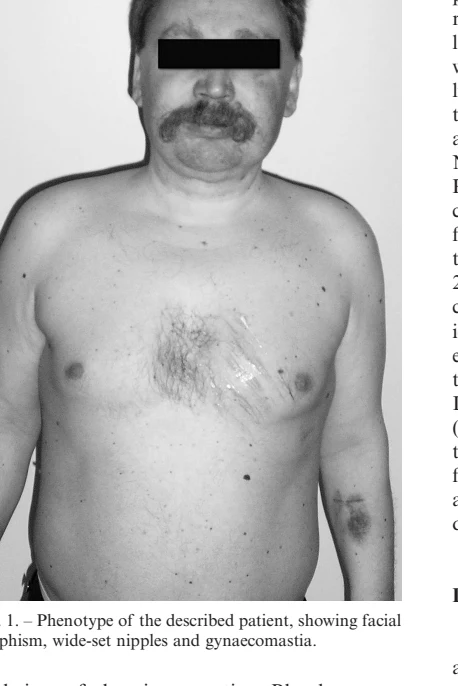 1 Imágenes
Mosaicismo Turner con fenotipo masculino (disgenesia gonadal mixta) asociado a miocardiopatía por no compactación del ventrículo izquierdo
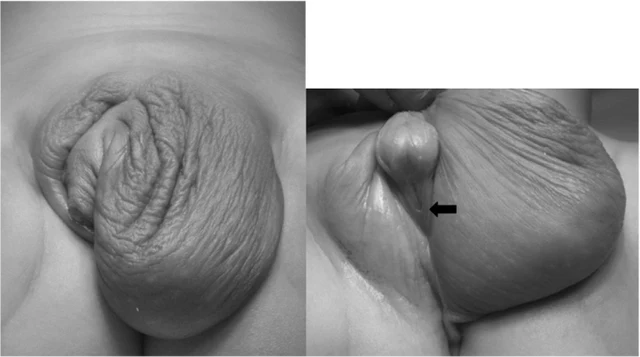 1 Imágenes
DSD ovotesticular 46,XY (ovario/ovotestis izquierdo, gónada en cordón derecha), con gónada ectópica cruzada y hernia inguinal deslizante