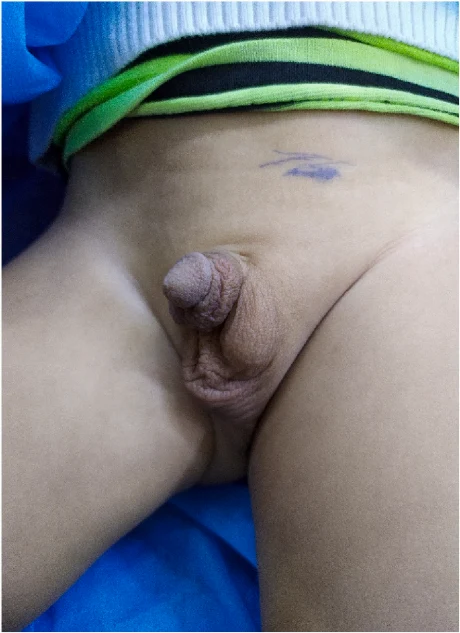
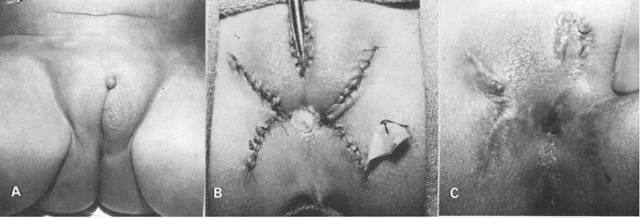
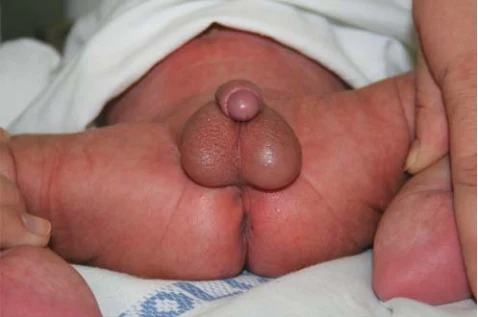
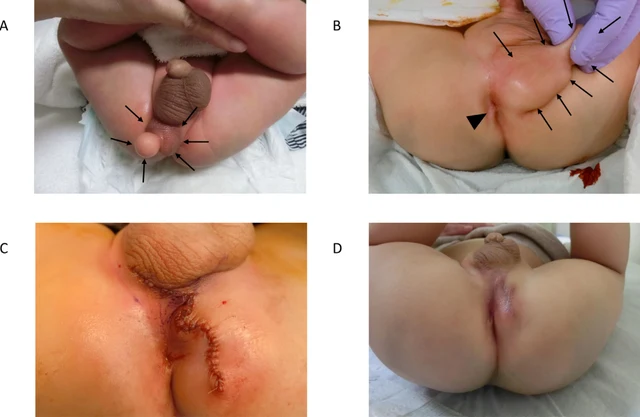
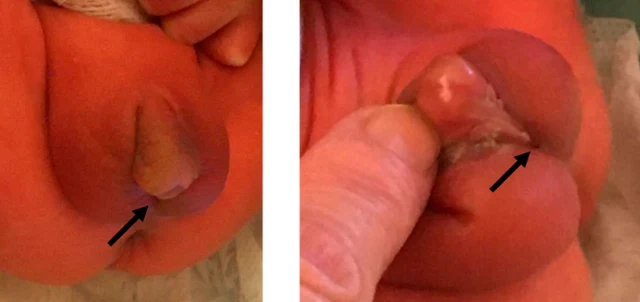
Varón 46,XY normal, con lipoma perineal acompañado de escroto bífido, atresia anal baja y fistula anocutánea, y criptorquidia bilateral transitoria intrauterina (manifestaciones que imitan genitales ambiguos, no DSD)
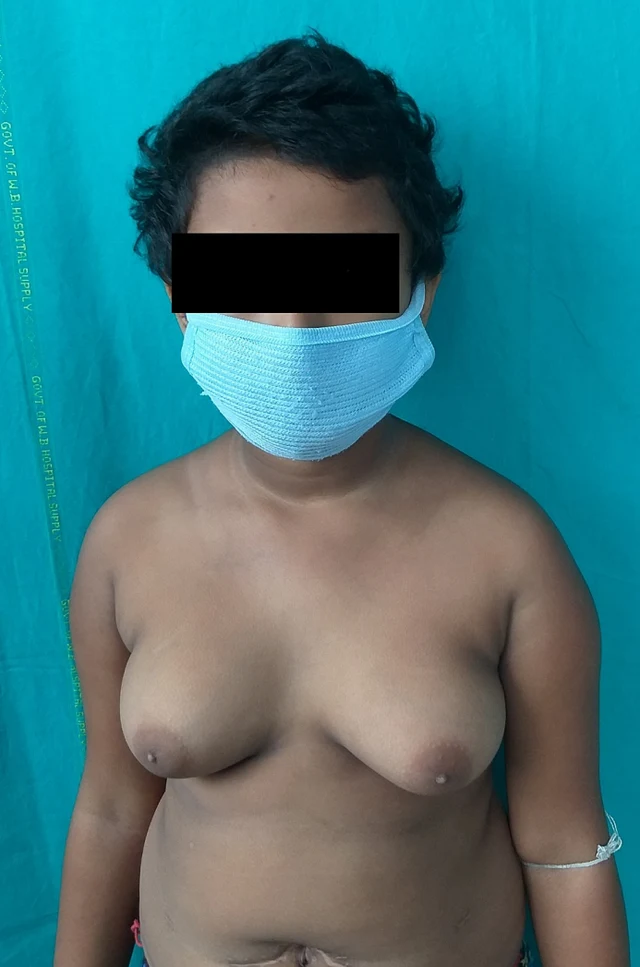
Síndrome de insensibilidad a los andrógenos (46,XY, fenotipo femenino), con tumores de células de Sertoli bilaterales testiculares (sin signos histológicos de malignidad).
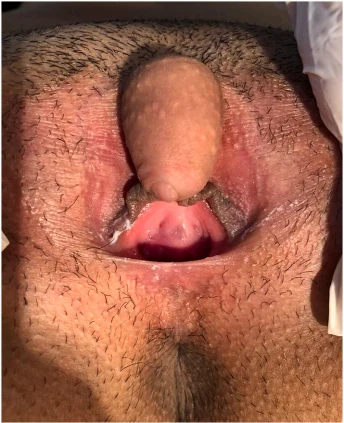
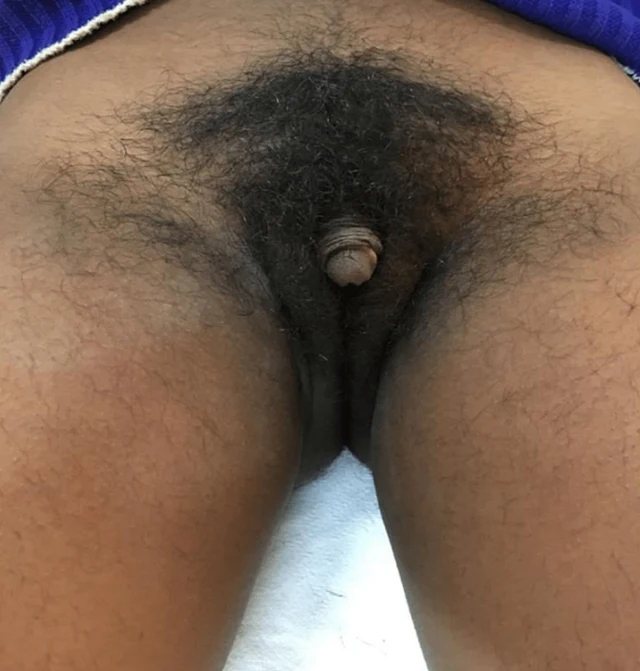
Hiperplasia suprarrenal congénita 46,XX (déficit de 21-hidroxilasa), criada como varón, con genitales externos masculinizados, hipospadias proximal, ausencia de útero y verumontanum
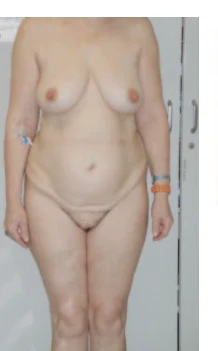
Síndrome de Mayer-Rokitansky-Küster-Hauser (MRKH) tipo II: 46,XX, aplasia mülleriana (ausencia de útero y de los 2/3 superiores de la vagina), con comunicación interauricular, riñón ectópico fusionado, múltiples malformaciones esqueléticas y páncreas anular.
Pseudohermafroditismo masculino 46,XY, con etiología determinada por estudios del metabolismo de esteroides como déficit parcial de 17α-hidroxilasa (tasa de secreción de corticosterona/desoxicorticosterona aumentada unas 7-8 veces, cortisol/desoxicortisol/aldosterona muy bajos).
Síndrome de Down 47,XY,+21 con pseudohermafroditismo masculino (testículos infantiles, genitales externos ambiguos, ausencia de genitales internos, inhibición mülleriana normal).
Disgenesia gonadal mixta/pseudohermafroditismo causados por mosaicismo inestable de isocromosoma dicéntrico del Yq (45,X/46,X,dic i(Yq)/47,X,i(Yq),i(Yq)), con persistencia de estructuras müllerianas (útero, trompas).
Mosaicismo XO/XY con disgenesia gonadal mixta/hermafroditismo verdadero, genitales externos ambiguos con coexistencia de derivados müllerianos y de Wolff, criada como niña.
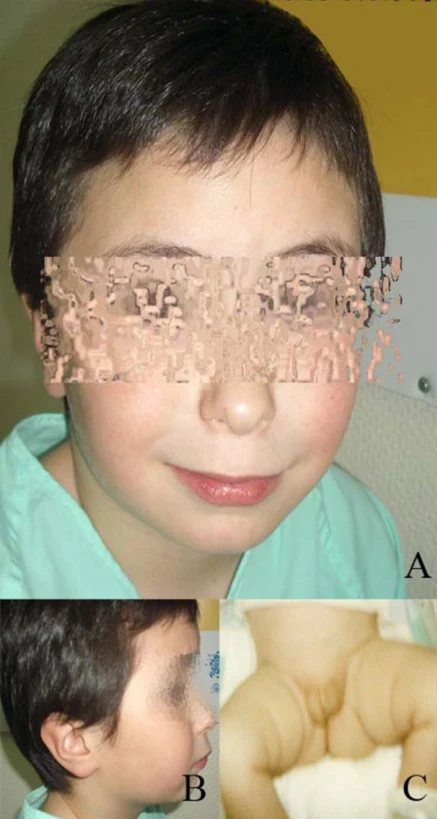
Primer caso de displasia acrogenital fatal: 46,XY, genitales externos femeninos con fallo completo de la virilización, polidactilia/sindactilia, micrognatia, malformaciones viscerales y muerte temprana tras el nacimiento.
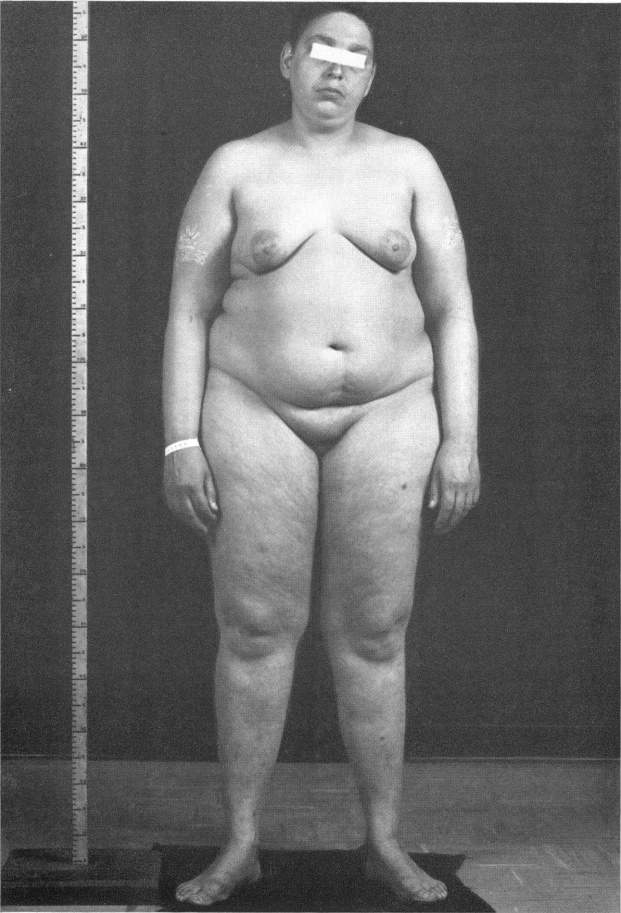
Mujer con disgenesia gonadal completa 46,XY (fenotipo Swyer), con diferenciación ovárica y fertilidad natural, ovario predominantemente 46,XY; DSD familiar con tendencia ligada al X.
Disgenesia gonadal 46,XY del(9p)(p23-pter), con genitales externos hipovirilizados, restos müllerianos, retraso psicomotor y agenesia del cuerpo calloso.
Pseudohermafroditismo masculino disgenético por mosaicismo 45,X/46,XY, con testículos disgenéticos bilaterales, acompañado de seno urogenital (vagina) y restos müllerianos.
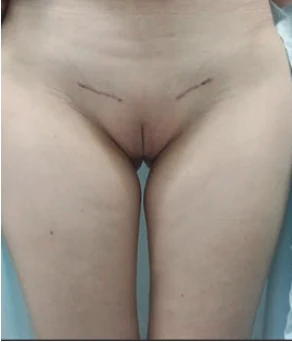
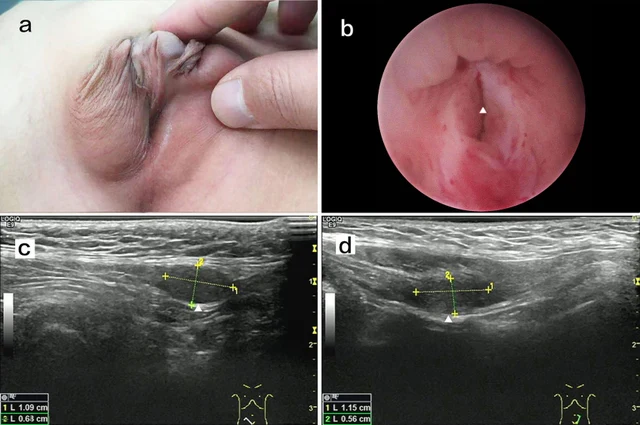
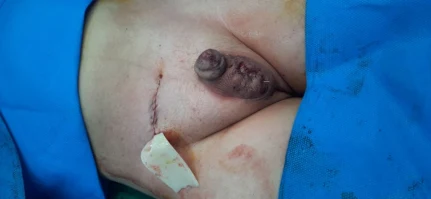
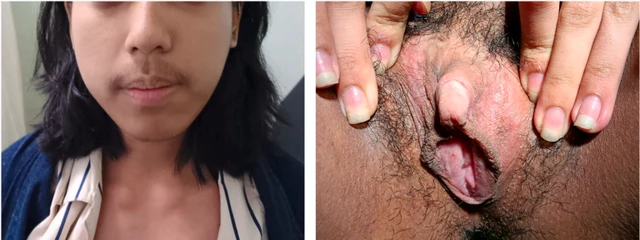
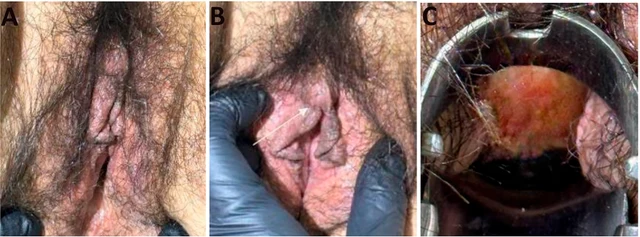
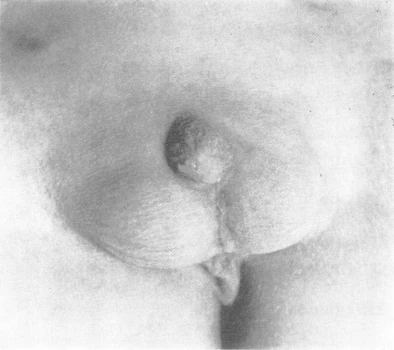
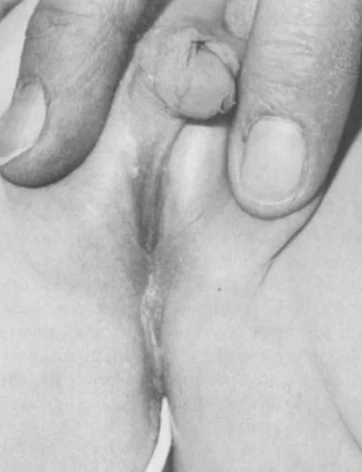
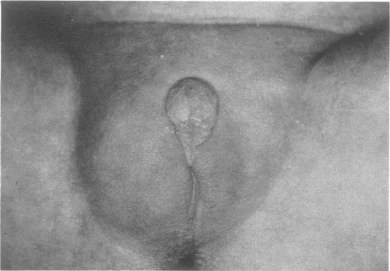
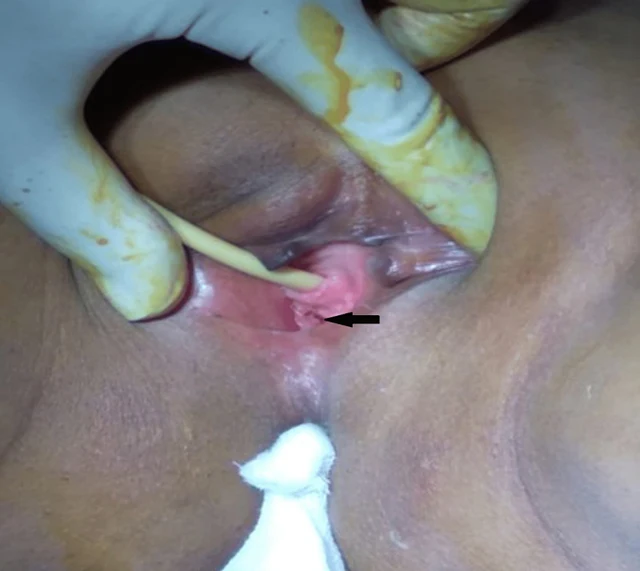
Vulva ambigua femenina 46,XX, con pliegue labioescrotal accesorio que contiene un cuerpo peniano de aspecto peniano y lipoma perineal, acompañado de agenesia renal derecha y ausencia completa de estructuras müllerianas, sin material Y ni virilización.
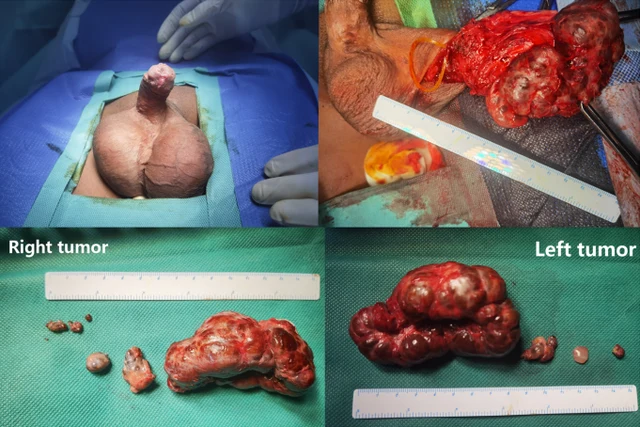
CAH por deficiencia de 3β-HSD-2 (DSD 46,XY) complicada con TARTs bilaterales gigantes, mutación compuesta heterocigota de HSD3B2, con hermanos igualmente afectados.
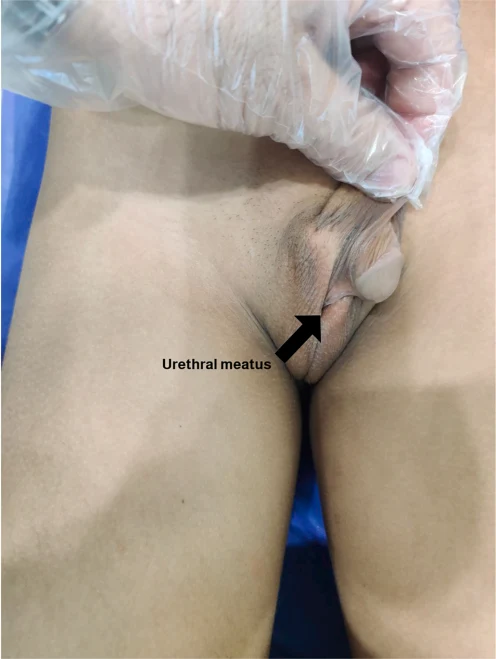
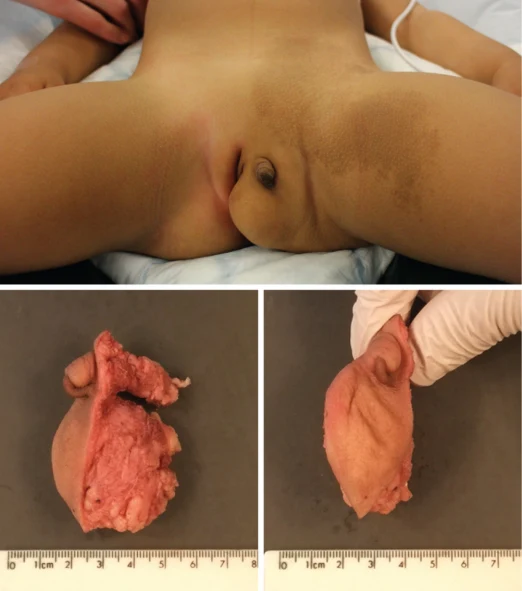
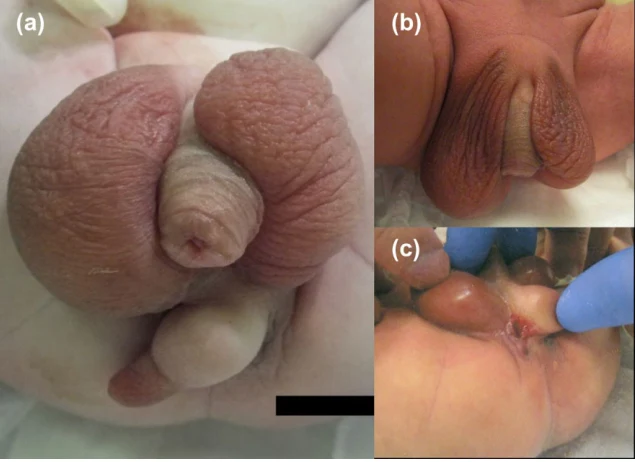
Escroto accesorio con lipoma perineal (diagnosticado por ecografía y RM prenatales, resecado quirúrgicamente a los 8 meses, confirmado histológicamente, sin recurrencia ni alteraciones de la defecación en 2 años de seguimiento)
 1 Imágenes