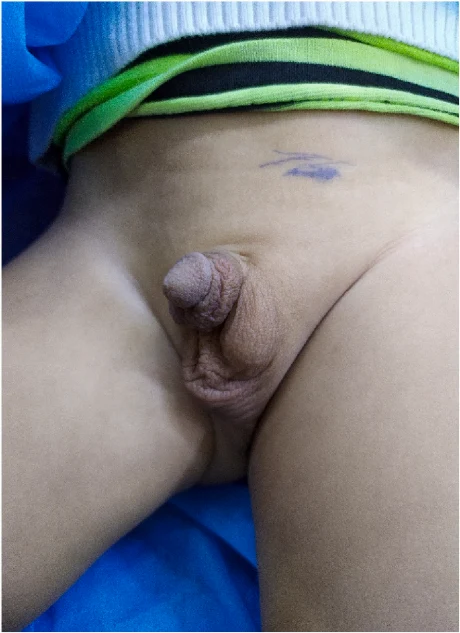
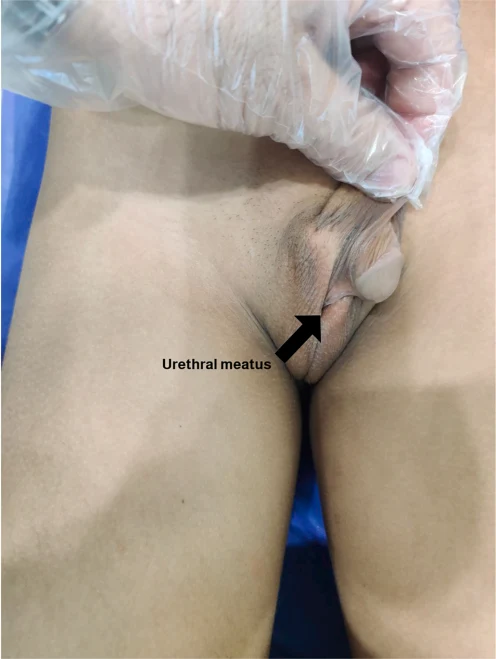
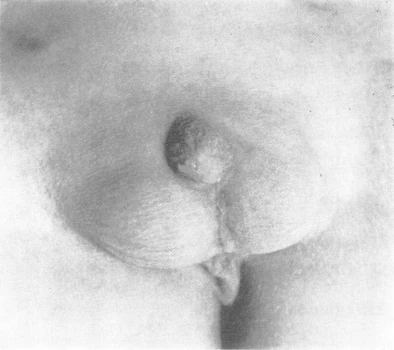
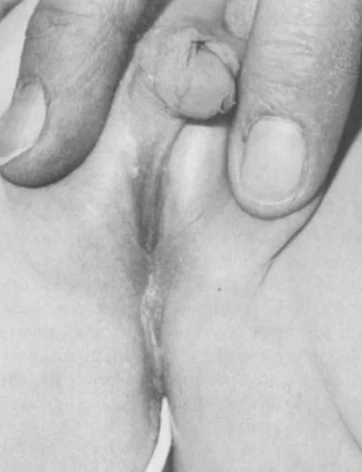
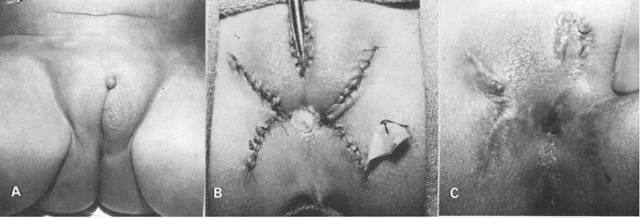
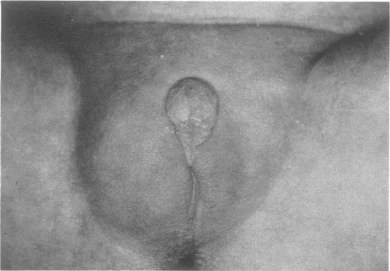
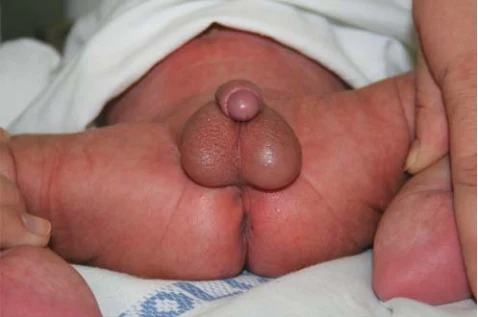
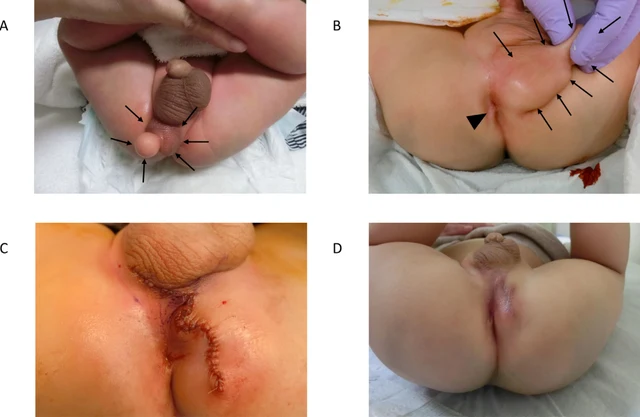
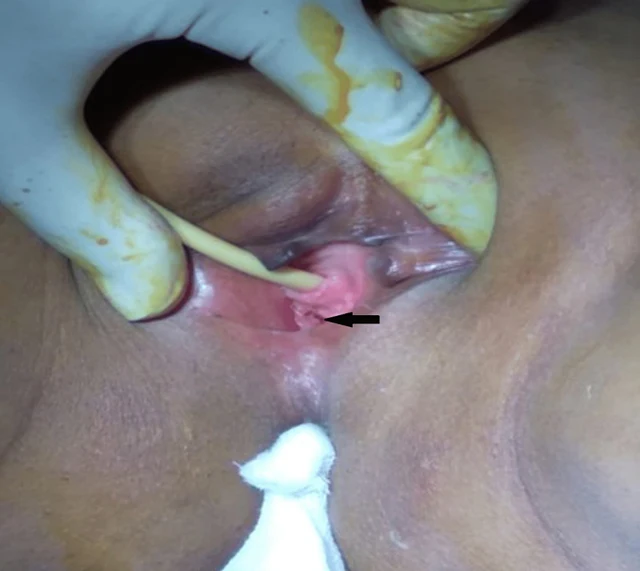
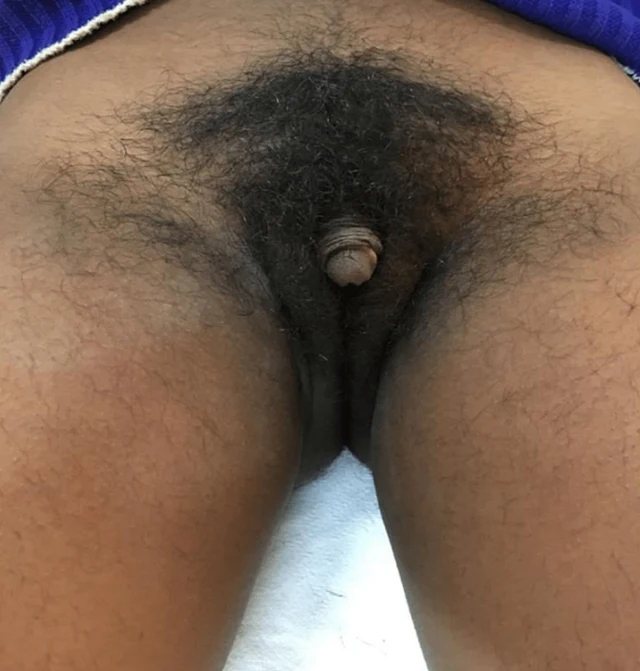
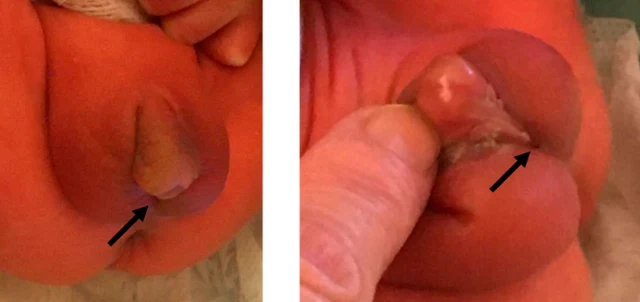
Garçon normal 46,XY, lipome périnéal avec scrotum bifide, imperforation anale basse et fistule cutanéo-anale, cryptorchidie bilatérale transitoire in utero (aspect imitant un organe génital ambigu, non DSD)
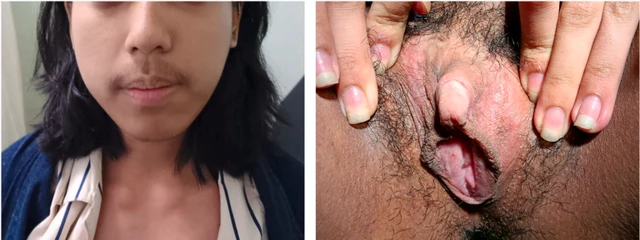
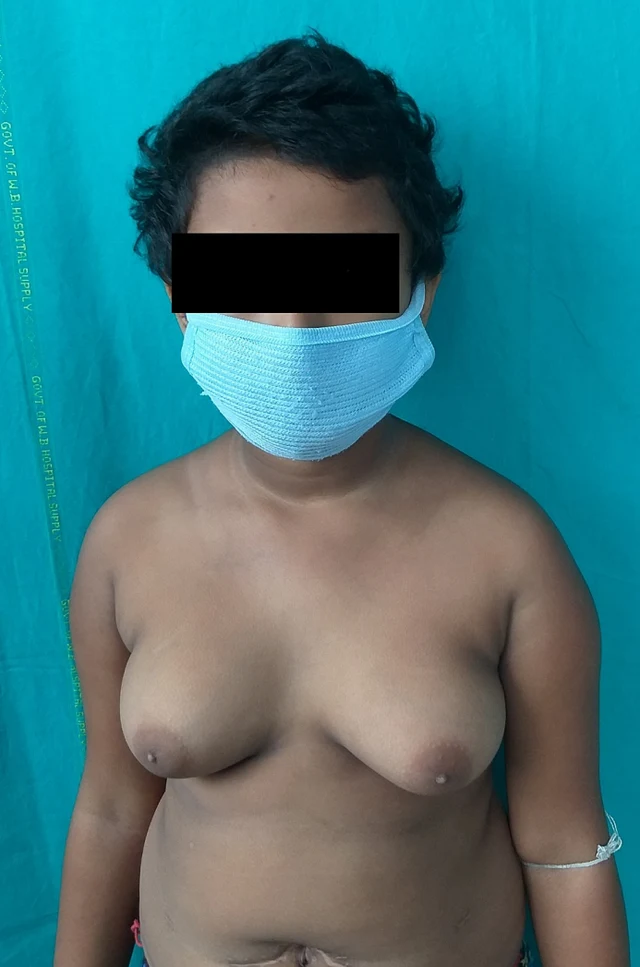
Syndrome d'insensibilité aux androgènes (46,XY, phénotype féminin), tumeurs bilatérales à cellules de Sertoli des testicules (aucun signe de malignité à l'examen anatomopathologique).
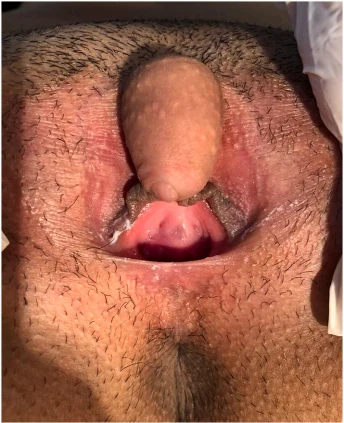
Hyperplasie surrénale congénitale 46,XX (déficit en 21-hydroxylase), élevé comme garçon, avec génitaux externes virilisés, hypospadias proximal, absence d'utérus et verumontanum
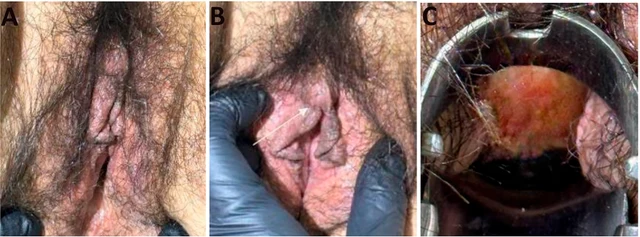
Syndrome de Mayer-Rokitansky-Küster-Hauser (MRKH) type II : 46,XX, agénésie mullérienne (absence d'utérus et des deux tiers supérieurs du vagin), associée à une communication interauriculaire, un rein ectopique fusionné, de multiples malformations osseuses et un pancréas annulaire.
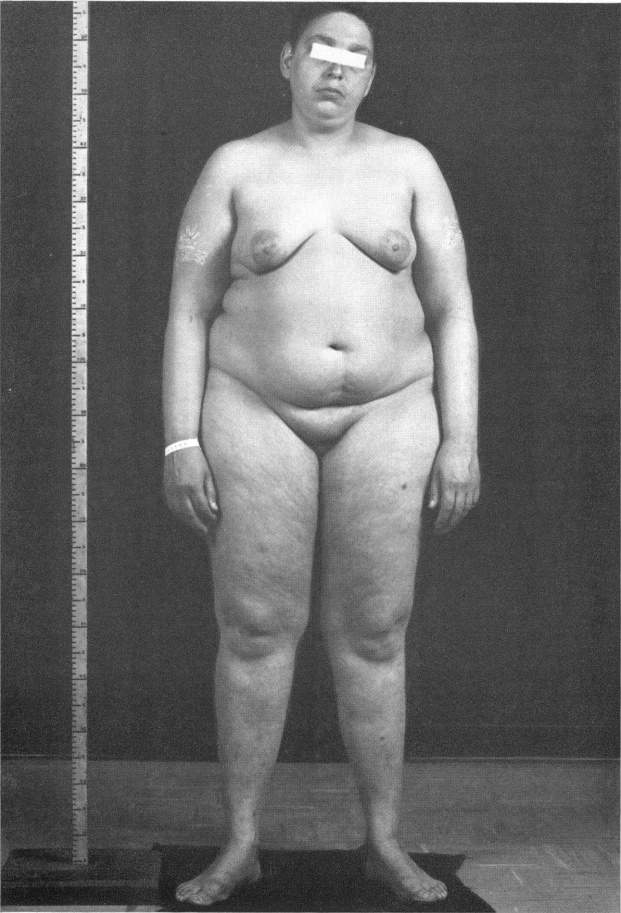
Pseudohermaphrodisme masculin 46,XY, dont la cause a été déterminée par les études du métabolisme stéroïdien comme un déficit partiel en 17α-hydroxylase (taux de sécrétion de corticostérone/désoxycorticostérone augmentés d'environ 7-8 fois, cortisol/désoxycortisol/aldostérone très bas).
Dysgénésie gonadique mixte/pseudo-hermaphrodisme dû à une mosaïque instable d'isochromosome Yq dicentrique (45,X/46,X,dic i(Yq)/47,X,i(Yq),i(Yq)), avec persistance de structures müllériennes (utérus, trompes).
Dysgénésie gonadique mixte/ovotesticulaire par mosaïque XO/XY, organes génitaux externes ambigus avec coexistence de dérivés müllériens et wolffiens, élevée en fille.
Dysplasie acro-génitale létale, cas n° 1 : 46,XY, organes génitaux externes féminins avec échec complet de virilisation, polydactylie/syndactylie, micrognathie, malformations viscérales, décès précoce après la naissance.
Femme avec dysgénésie gonadique complète 46,XY (phénotype de Swyer), différenciation ovarienne et procréation spontanée, ovaires majoritairement 46,XY ; DSD familial à tendance liée à l'X.
Dysgénésie gonadique 46,XY del(9p)(p23-pter), avec organes génitaux externes insuffisamment virilisés, reliquats müllériens, retard psychomoteur et hypoplasie du corps calleux.
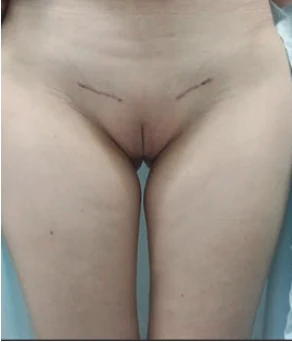
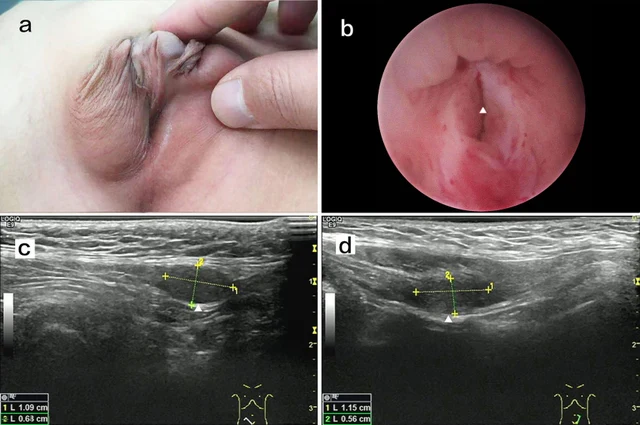
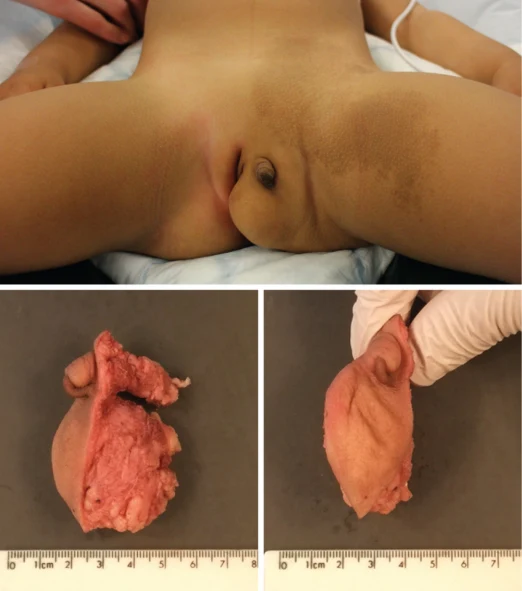
Ambiguïté génitale chez une fille 46,XX, repli labio-scrotal accessoire contenant un corps pénien accessoire et un lipome périnéal, associée à une agénésie rénale droite et à une absence complète des structures müllériennes, sans matériel Y ni virilisation.
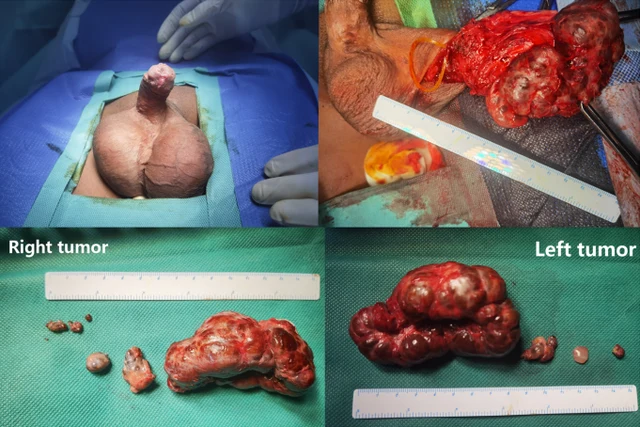
Hyperplasie congénitale des surrénales par déficit en 3β-HSD-2 (46,XY DSD) compliquée de TARTs bilatérales géantes, mutation composite hétérozygote du gène HSD3B2, frère atteint de la même maladie.
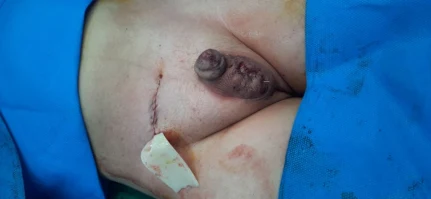
Scrotum accessoire avec lipome périnéal (diagnostiqué par échographie et IRM prénatales, excisé chirurgicalement à 8 mois, confirmation histologique, suivi de 2 ans sans récidive ni anomalie de la défécation)
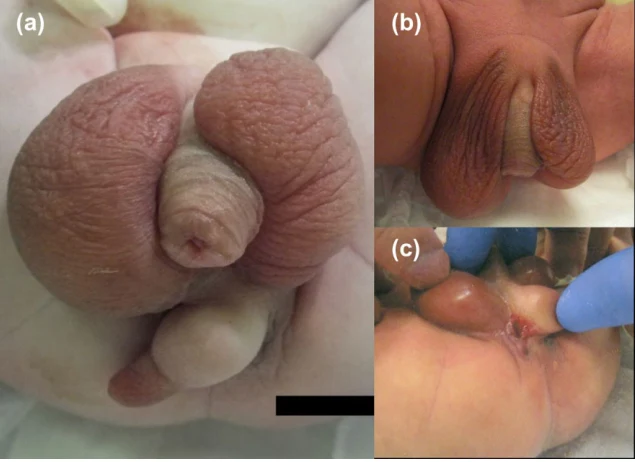
HCS avec perte de sel chez des jumeaux (déficit en 3β-HSD2, variant homozygote HSD3B2 p.Asn323Lys) ; chez le jumeau masculin, DSD 46,XY associé (virilisation insuffisante)
 1 Images