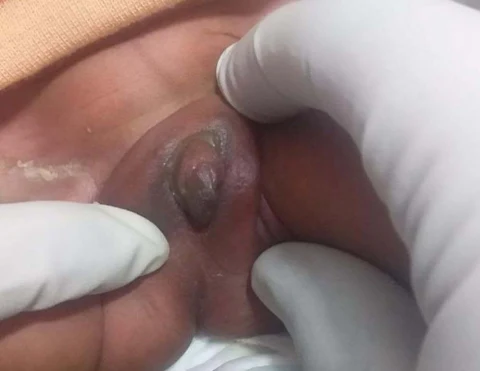
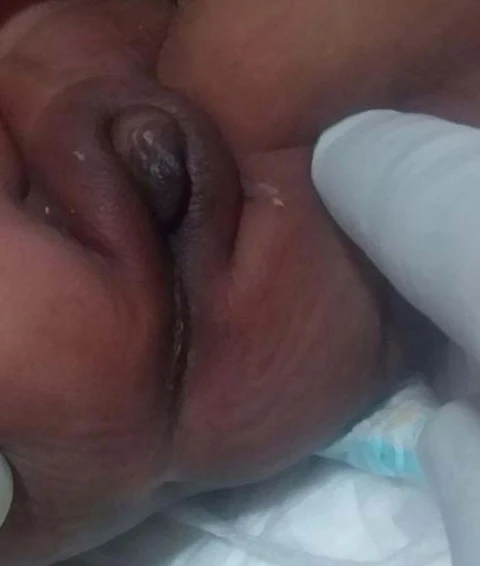
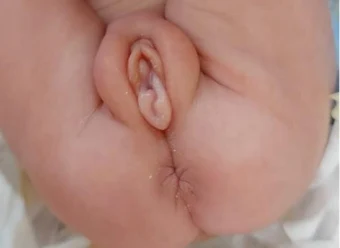
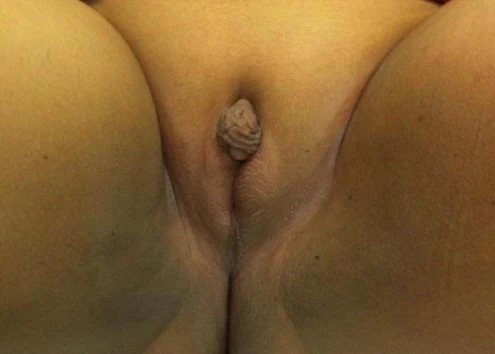
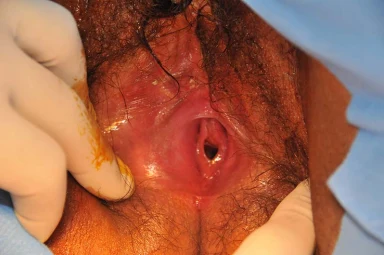
DSD 46,XX (pseudohermaphrodisme féminin idiopathique) · 46,XX · DSD-C217
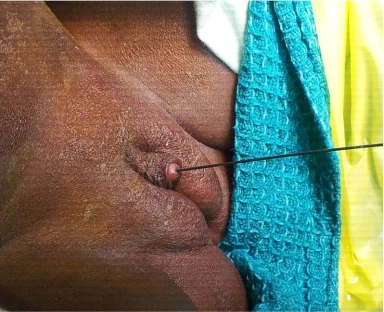
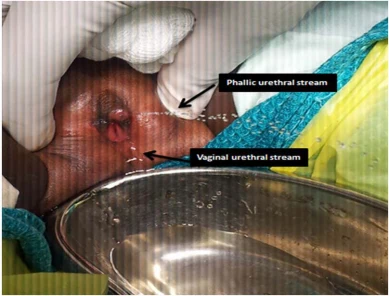
Pseudohermaphrodisme féminin idiopathique, avec hypospadias de type féminin responsable d'une obstruction fonctionnelle du col vésical (vessie neurogène non neurogène)
Explorez les cas et les figures de la collection originale. Recherchez par affection, gène, caryotype ou phénotype et consultez la publication source.
280 Cas illustrés571 Images
Sélection actuelle: 280 Cas illustrés · 571 Images
Sélectionnez une image pour l’agrandir. Les images originales conservent le fichier source complet.
Pseudohermaphrodisme féminin idiopathique, avec hypospadias de type féminin responsable d'une obstruction fonctionnelle du col vésical (vessie neurogène non neurogène)
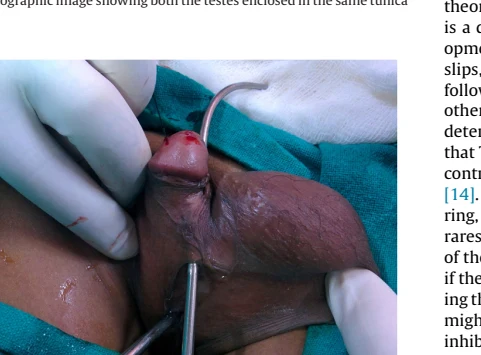
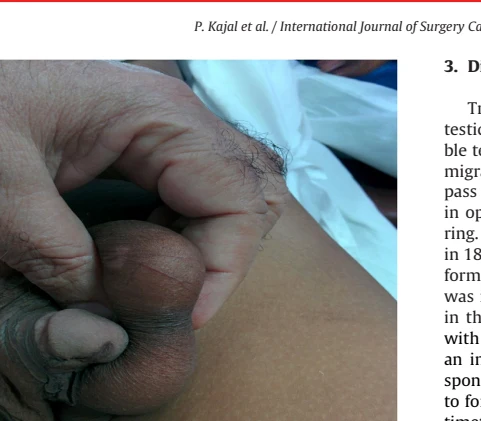
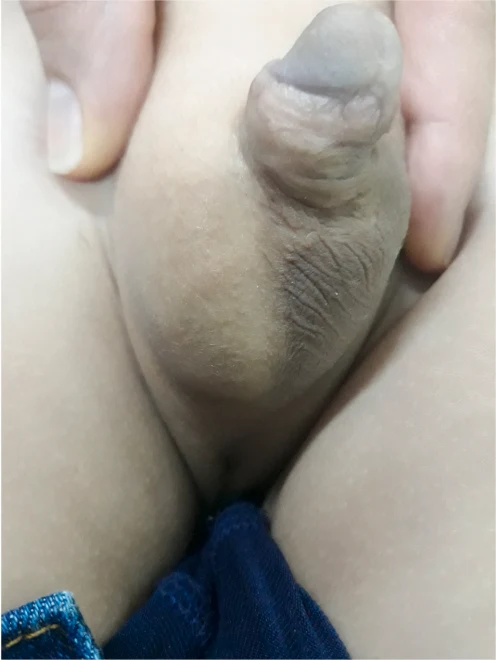
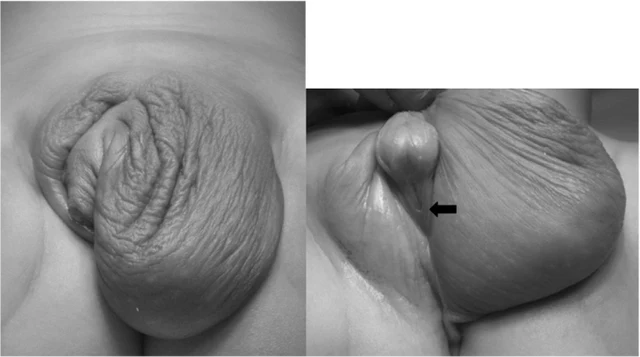
Ectopie testiculaire transverse (type III) avec hypospadias scrotal et importante courbure ventrale du pénis, sans hernie inguinale
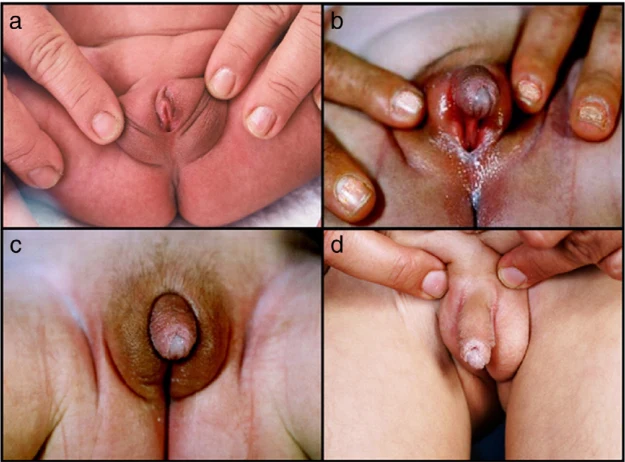
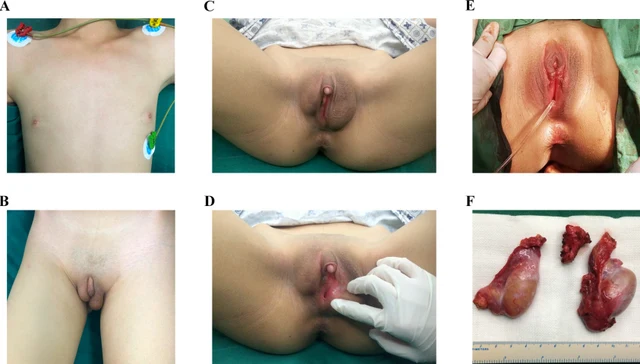
Trois cas de DSD ovotestigulaire (OT-DSD), avec différentes combinaisons gonadiques et différents caryotypes
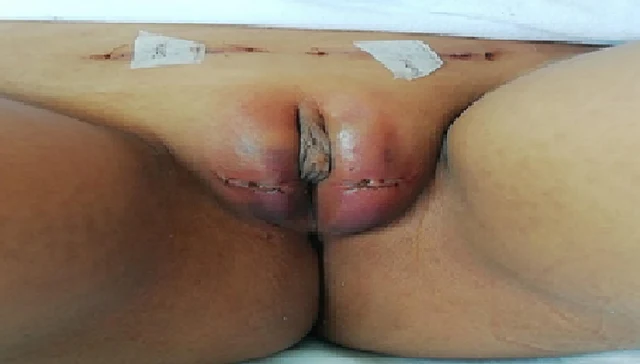
Hypertrophie clitoridienne idiopathique associée à un sinus urogénital à confluence basse (46,XX), après exclusion d'une CAH et des causes endocriniennes
Trouble du développement sexuel (ambiguïté vulvaire) associé à une malformation cloacale, un rein surnuméraire gauche et un sepsis néonatal (ces éléments figuraient dans le diagnostic à l'admission)
Minipuberté (minipuberté physiologique) chez des nourrissons prématurés, après exclusion d'une puberté précoce centrale, de tumeurs, d'une hyperplasie surrénale congénitale, de kystes folliculaires, etc.
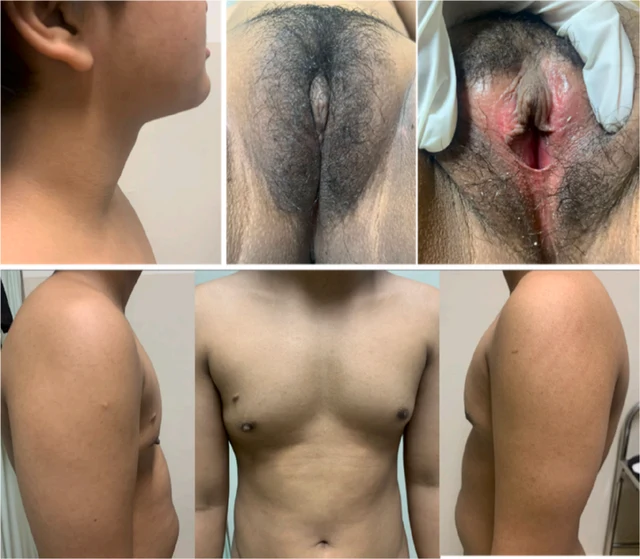
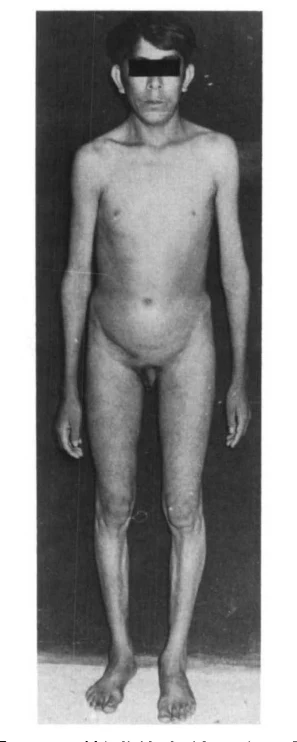
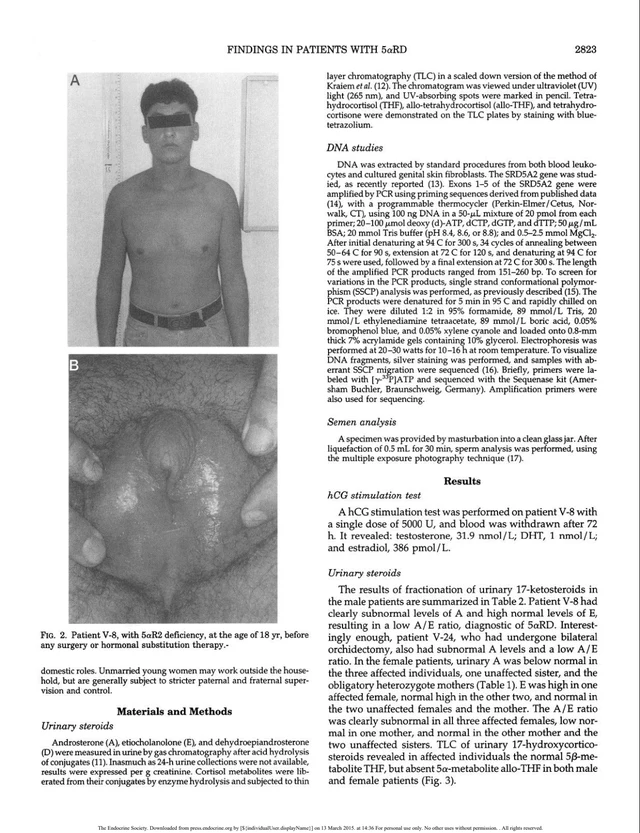
Déficit en 5α-réductase de type 2 (DSD 46,XY), confirmé par l'élévation du rapport DHT/T après stimulation par hCG
Déficit en 17β-HSD-3 (DSD 46,XY), confirmé par la biochimie après stimulation par hCG + la duplication du gène HSD17B3 en association avec la mutation p.R80Q
Dysgénésie gonadique pure (femme XY/syndrome de Swyer), 46,XY, gonades en bandelettes bilatérales
Syndrome d'insensibilité partielle aux androgènes (PAIS, DSD 46,XY), confirmé sur la base clinique + exclusion par stimulation HCG d'un déficit de synthèse de la testostérone/déficit en 5α-réductase + anomalie des répétitions CAG du gène AR
HCA par déficit classique en 11β-hydroxylase (46,XX, mutation homozygote CYP11B1)
Aphallie congénitale (absence complète du pénis) associée à une fistule urétro-rectale congénitale chez un sujet 46,XY, avec polymorphisme chromosomique 9qh+
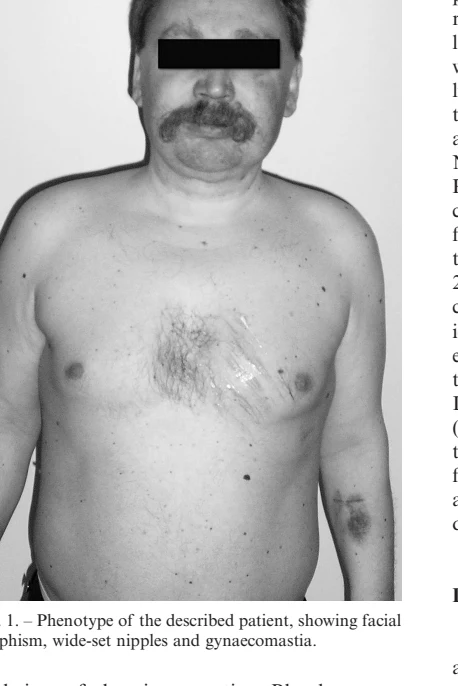
Syndrome de Noonan (variant pathogène RAF1 p.Ser257Leu, c.770C>T) associé à 46,X,del(Y)(q12), hémorragies cérébrales multiples en période néonatale.
Hyperplasie congénitale des surrénales classique (déficit en 21-hydroxylase) chez des sujets 46,XX, avec formes avec perte de sel et formes virilisantes simples
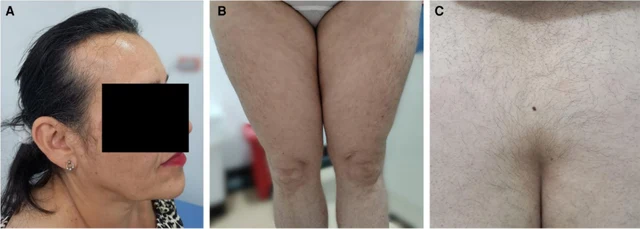
Adénome corticosurrénalien gauche sécrétant des androgènes, responsable d'une hyperandrogénie post-ménopausique, d'un hirsutisme sévère et d'une virilisation légère (clitoromégalie de 14 mm).
Agénésie hémiscrotale droite isolée chez un sujet 46,XY, avec torsion pénienne et prépuce redondant
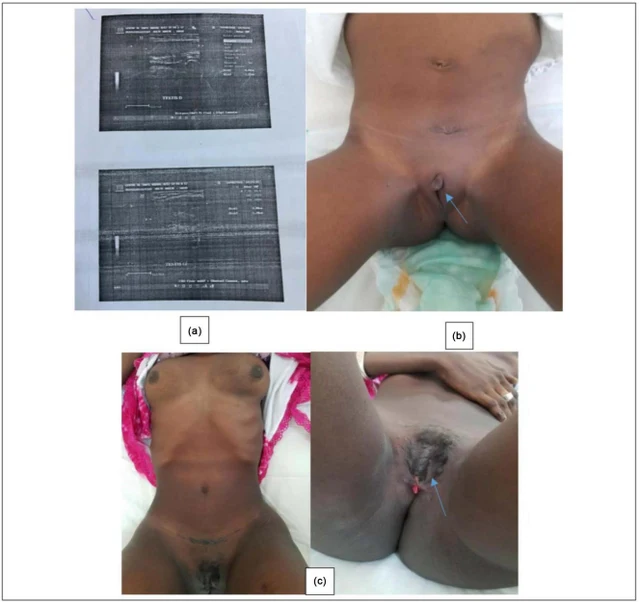
DSD 46,XY par déficit en 5α-réductase de type 2 (série de trois sœurs)
DSD 46,XY par déficit en 5α-réductase de type 2 (mutations composites hétérozygotes de SRD5A2)
DSD 46,XX, SRY positif, série de cinq cas
Anorchie bilatérale 46,XY associée à une persistance des canaux de Müller (utérus), variante du syndrome de régression testiculaire embryonnaire
46,XY DSD dû à un déficit en 5α-réductase de type 2 (SRD5A2 homozygote p.Leu55Gln)
Hermaphrodisme vrai (ovotesticulaire) 46,XX del(X)(p22.31) associé à une microphtalmie bilatérale
Mosaïque de Turner avec phénotype masculin (dysgénésie gonadique mixte) associée à une cardiomyopathie ventriculaire gauche non compactée
DSD ovotesticulaire 46,XY (ovaire/ovotestis gauche, gonade en cordon droite), associé à des gonades ectopiques croisées et une hernie inguinale glissante