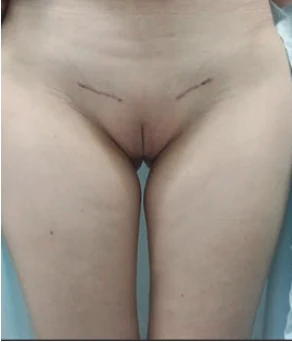
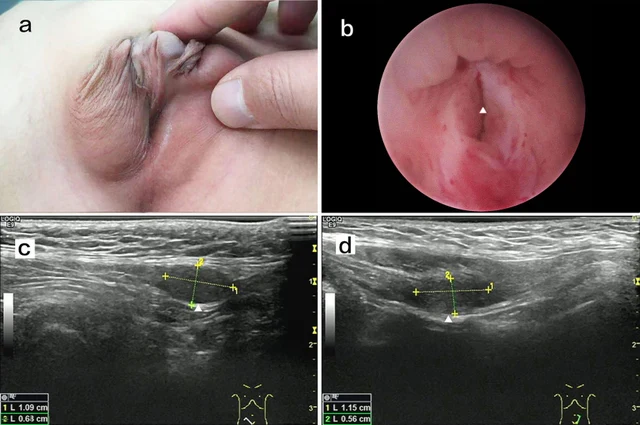
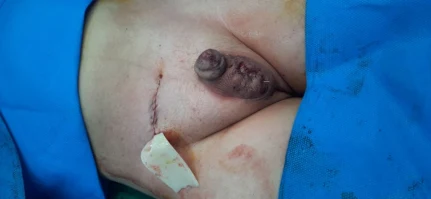
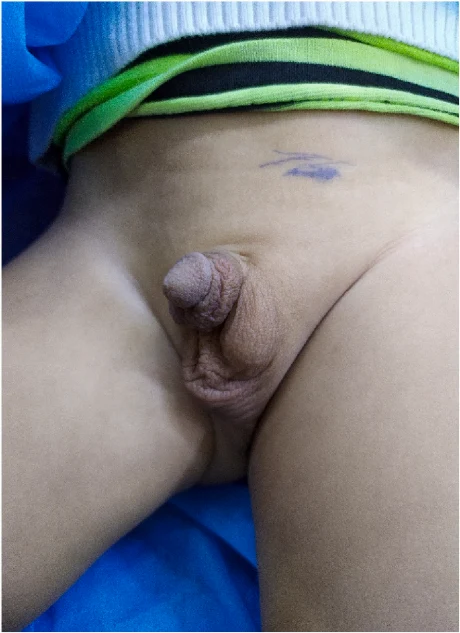
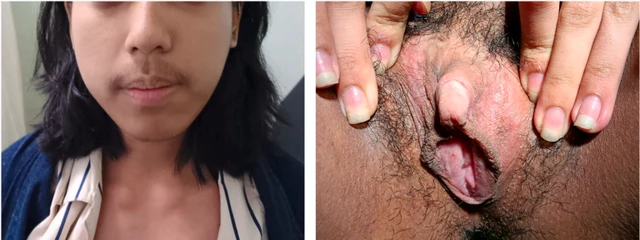
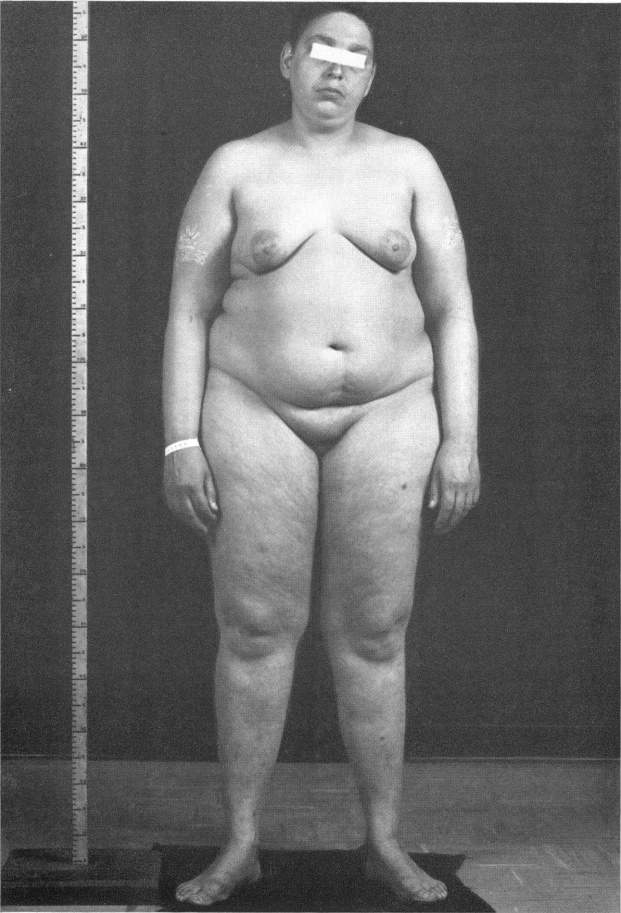
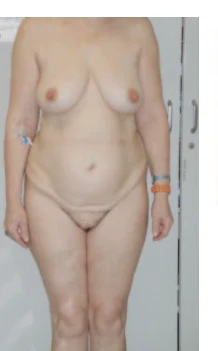
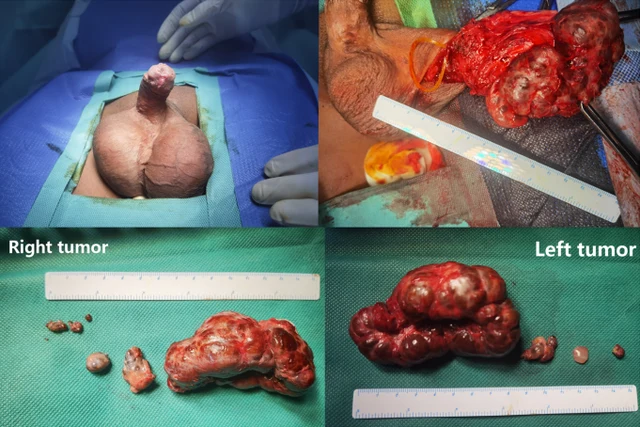
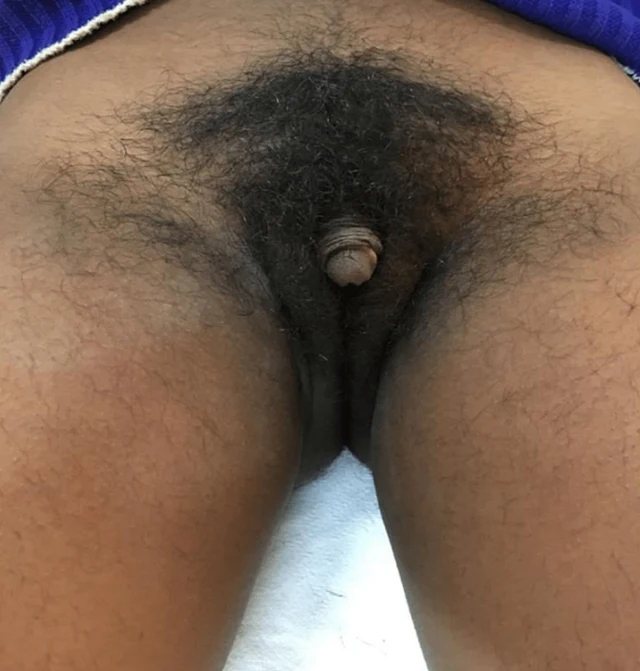
Síndrome de insensibilidade aos andrógenos (46,XY, fenótipo feminino), tumores de células de Sertoli testiculares bilaterais (histopatologia sem sinais de malignidade).
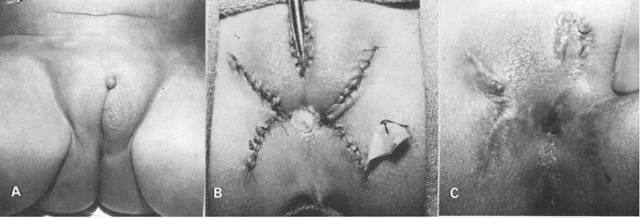
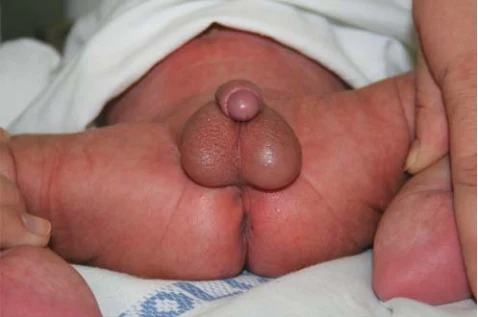
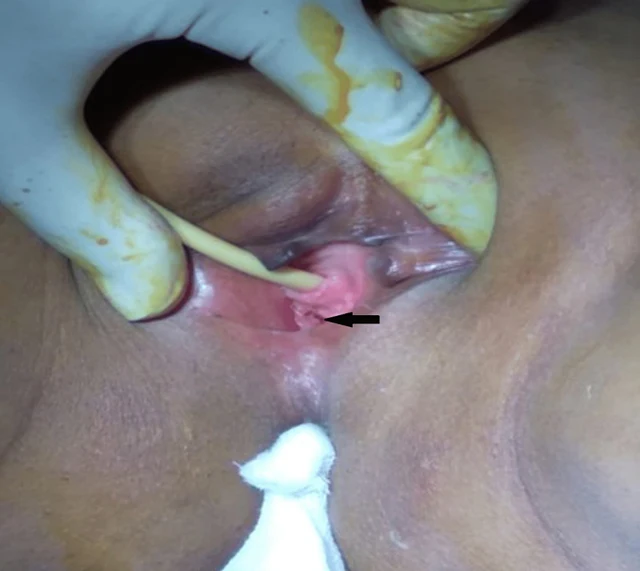
Hiperplasia adrenal congênita 46,XX (deficiência de 21-hidroxilase), criada como homem, com genitália externa virilizada, hipospadia proximal, ausência de útero e verumontanum
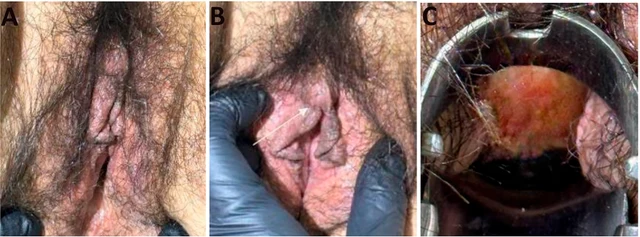
Síndrome de Mayer-Rokitansky-Küster-Hauser (MRKH) tipo II: 46,XX, aplasia mülleriana (ausência de útero e dos 2/3 superiores da vagina), associada a comunicação interatrial, fusão de rim ectópico, múltiplas malformações esqueléticas e pâncreas anular.
Pseudo-hermafroditismo masculino 46,XY, com etiologia determinada por estudo do metabolismo de esteroides como deficiência parcial de 17α-hidroxilase (taxa de secreção de corticosterona/desoxicorticosterona aumentada em aproximadamente 7-8 vezes, com cortisol/desoxicortisol/aldosterona extremamente baixos).
Síndrome de Down 47,XY,+21 associada a pseudo-hermafroditismo masculino (testículos infantis, genitália externa ambígua, ausência de órgãos genitais internos, com supressão mülleriana normal).
Disgenesia gonadal mista/pseudo-hermafroditismo causados por mosaicismo instável de isocromossomo dicêntrico do Yq (45,X/46,X,dic i(Yq)/47,X,i(Yq),i(Yq)), com persistência de estruturas müllerianas (útero, trompas).
Mosaicismo XO/XY com disgenesia gonadal mista/verdadeiro hermafroditismo, genitália externa ambígua com coexistência de derivados müllerianos e de Wolff, criada como menina.
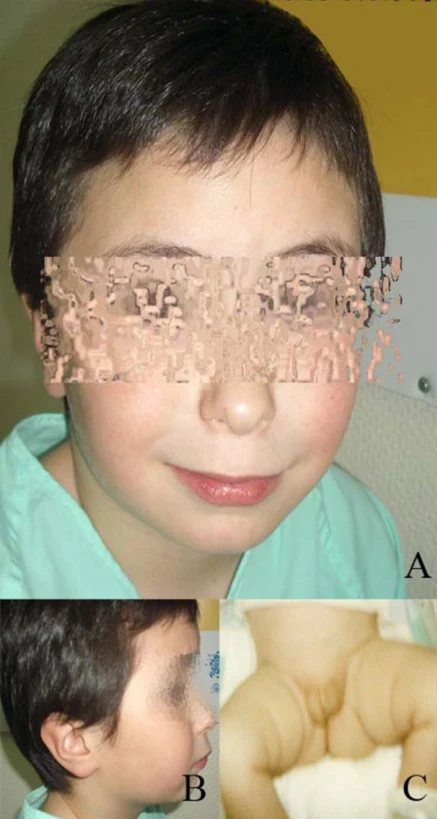
Primeiro caso de acro-genital displasia fatal: 46,XY, genitália externa feminina com falha completa de virilização, polidactilia/sindactilia, micrognatia, malformações viscerais e óbito precoce.
Mulher com disgenesia gonadal completa 46,XY (fenótipo Swyer), com diferenciação ovariana e fertilidade natural, ovário predominantemente 46,XY; DSD familial com tendência ligada ao X.
Pseudo-hermafroditismo masculino disgenético por mosaicismo 45,X/46,XY, com testículos disgenéticos bilaterais, acompanhado de seio urogenital (vagina) e remanescentes mullerianos.
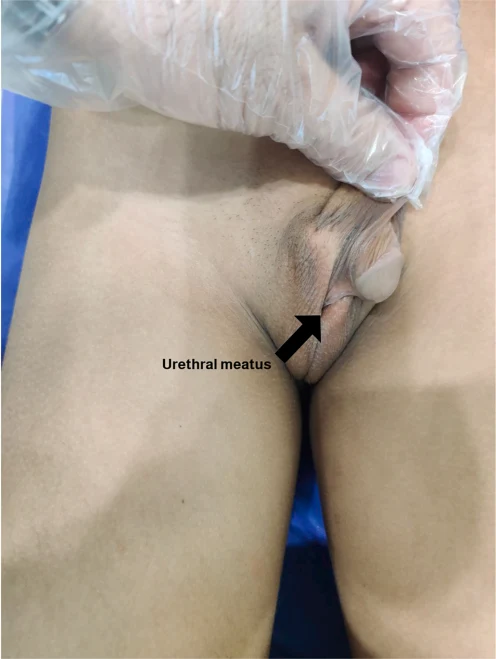
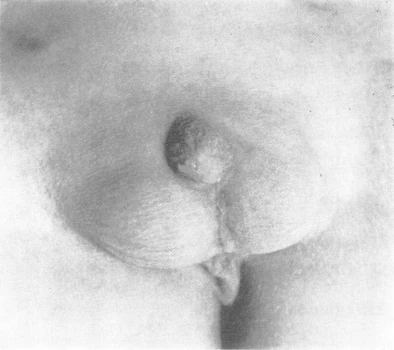
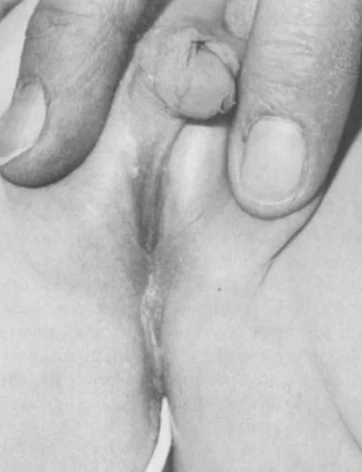
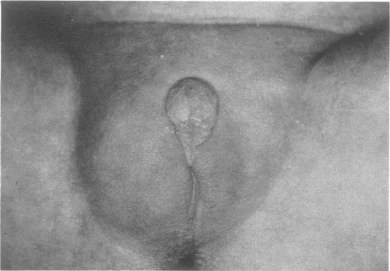
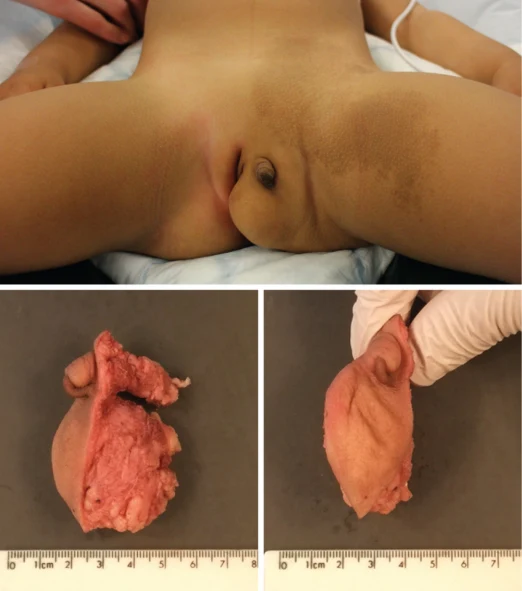
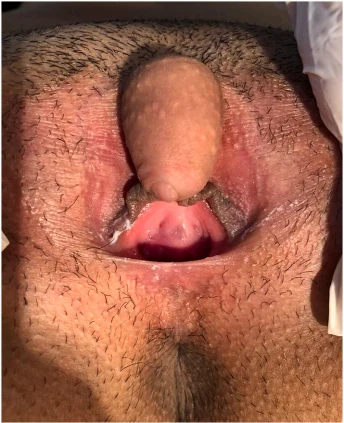
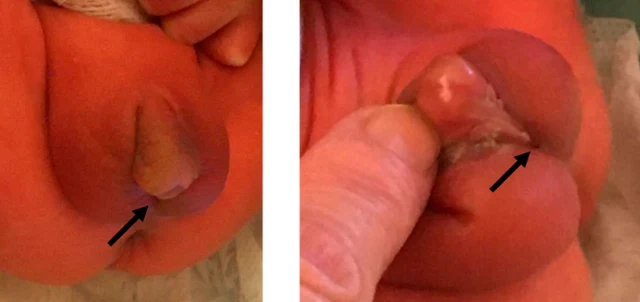
Genitália externa ambígua em mulher 46,XX, com dobra labioescrotal acessória contendo corpo peniano acessório semelhante a pênis e lipoma perineal, associada a agenesia renal direita e ausência completa das estruturas mullerianas, sem material Y/sem virilização.
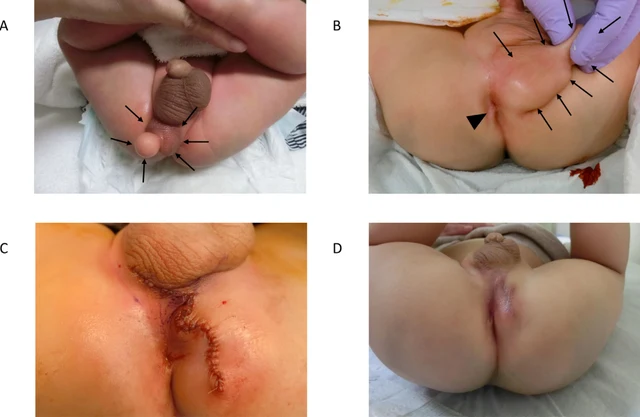
Escroto acessório com lipoma perineal (diagnosticado por ultrassonografia e RM pré-natais, ressecado cirurgicamente aos 8 meses de idade, confirmado histologicamente, sem recorrência em 2 anos de seguimento, sem anormalidades de eliminação intestinal)
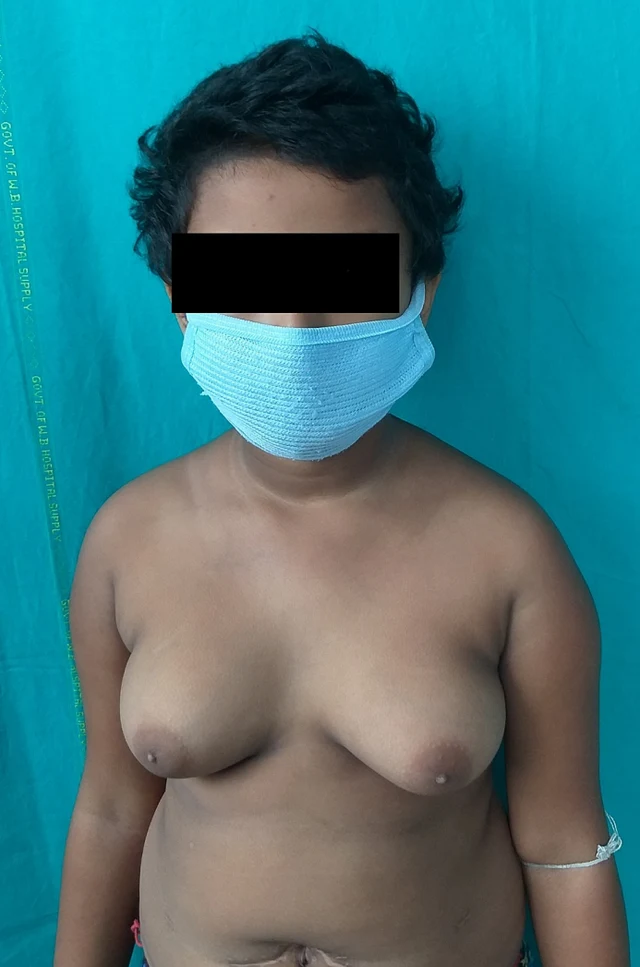
Puberdade precoce periférica causada por tumor de células da granulosa juvenil do ovário, com conversão para puberdade precoce central após ressecção do tumor
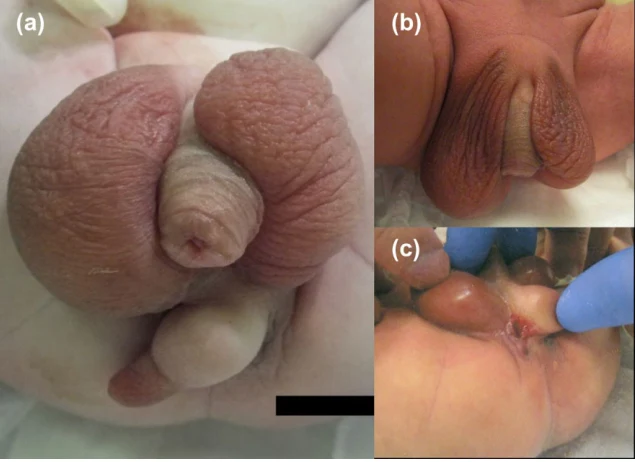 1 Imagens