AR · 46,XY · HPO:0000786, Primary amenorrhea (HP:0000786)
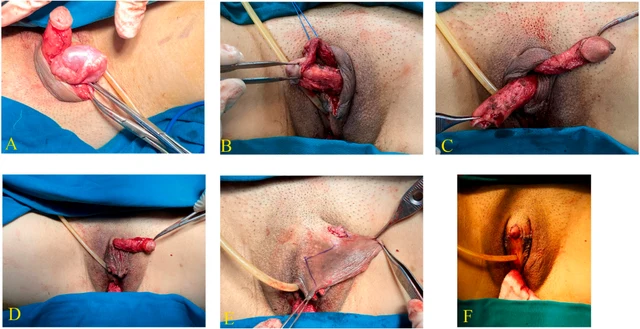
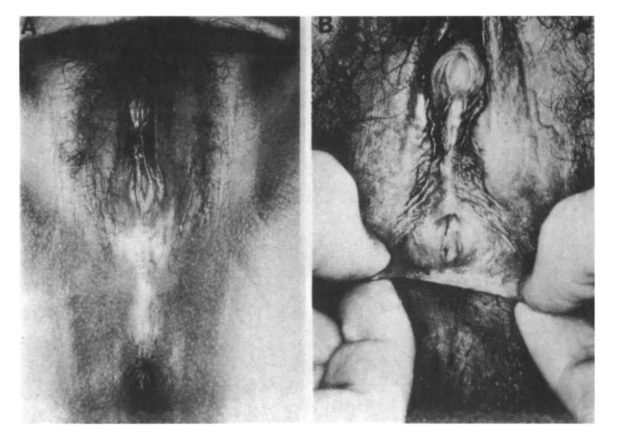
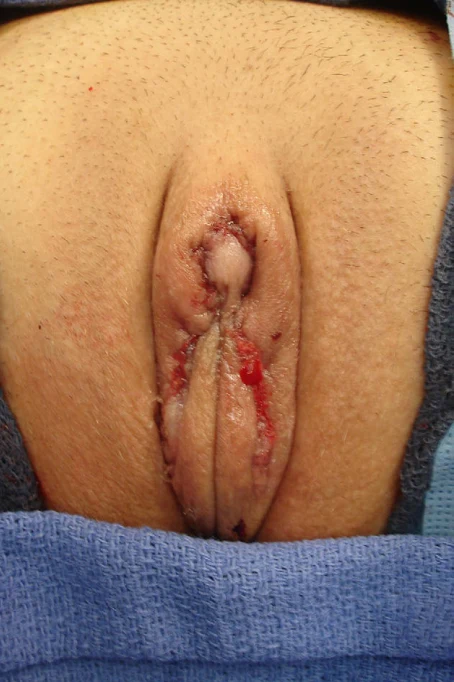
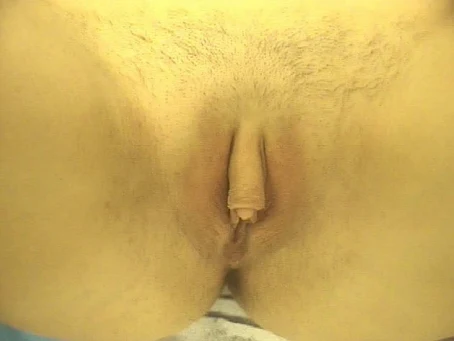
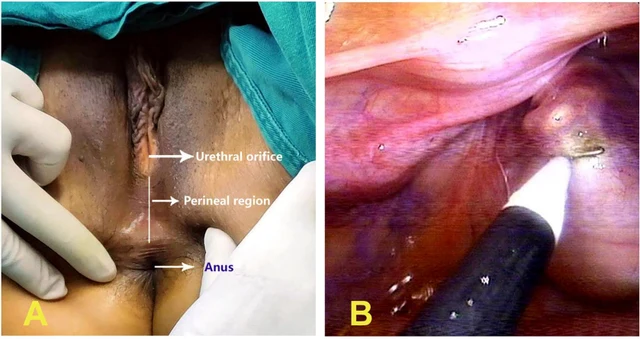
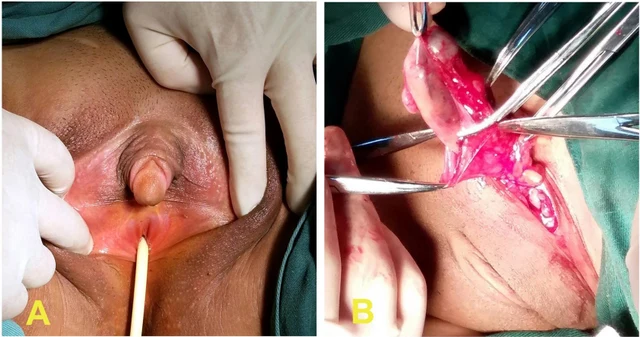
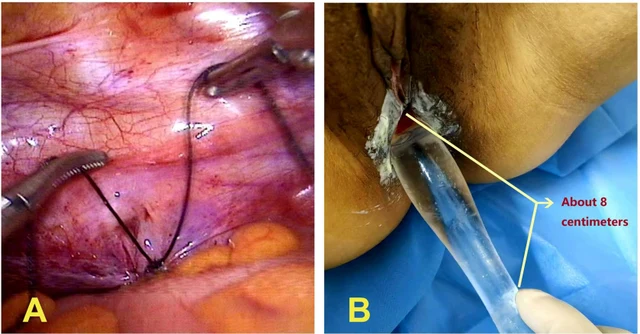
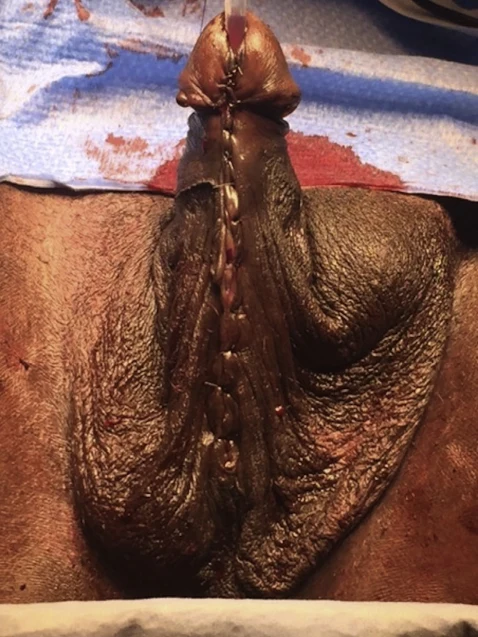
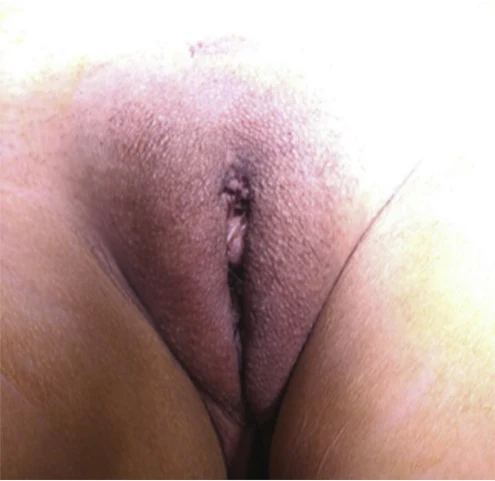
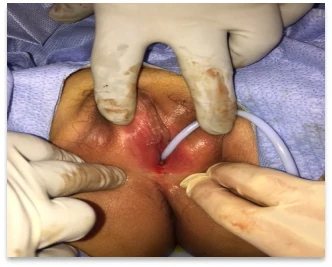
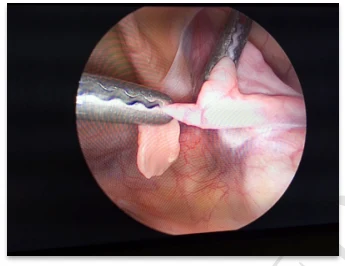
A paciente é 46,XY, com fenótipo de virilização incompleta, amenorreia primária, hipertrofia do clitóris, sem estruturas müllerianas e testosterona sérica ligeiramente elevada, diagnosticada com síndrome de insensibilidade parcial aos andrógenos (PAIS), realizando finalmente a reatribuição para o sexo feminino.
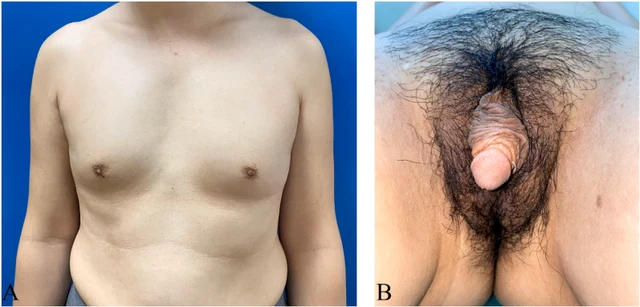
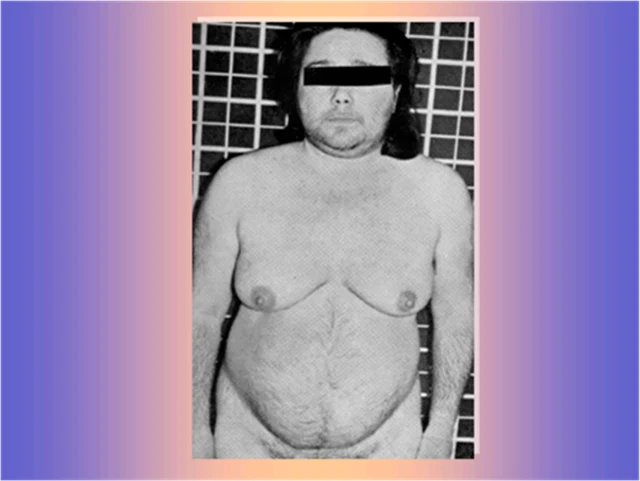
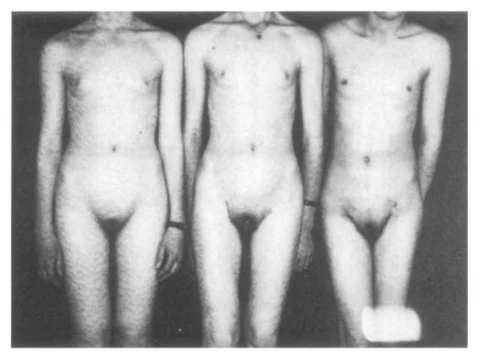
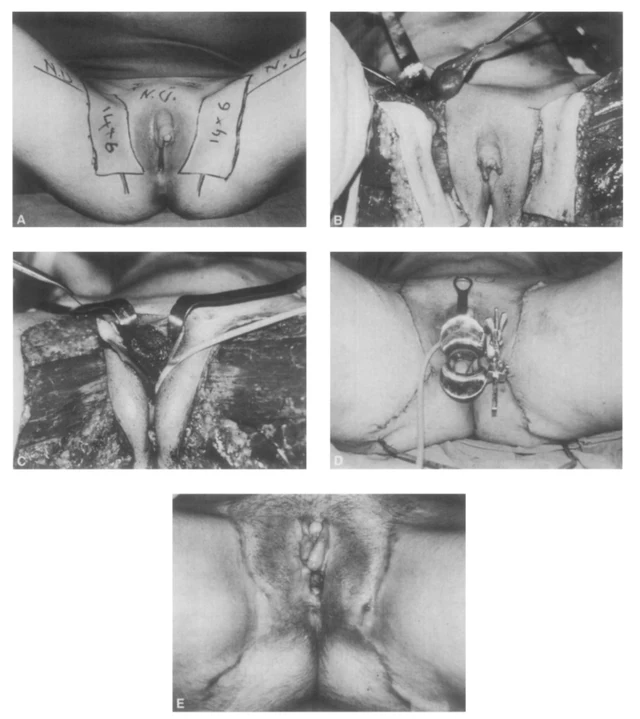
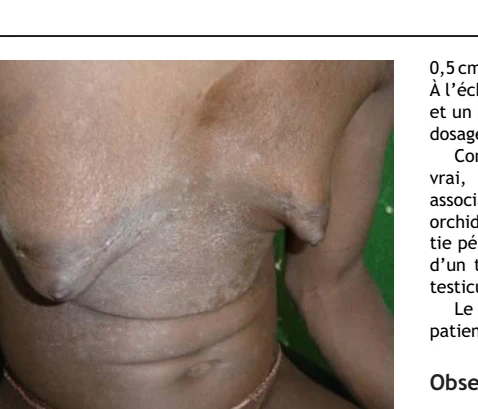
Le patient présente un caryotype 46,XX (confirmé par FISH), un phénotype masculin, sans testicules, avec un taux d'androgènes bas et une gynécomastie sévère, diagnostiqué comme homme 46,XX (sex reversal XX, DSD 46,XX) ; une vulvoplastie féminisante a ensuite été réalisée pour dysphorie de genre.
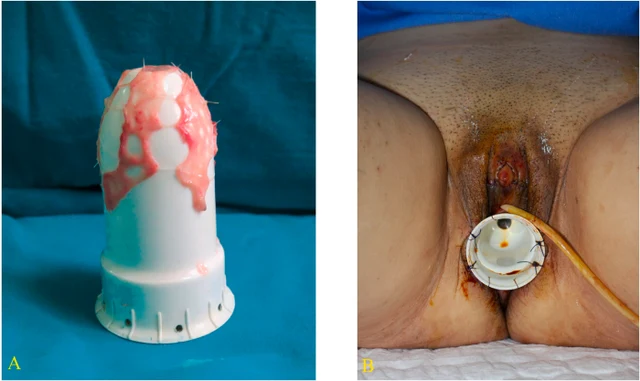
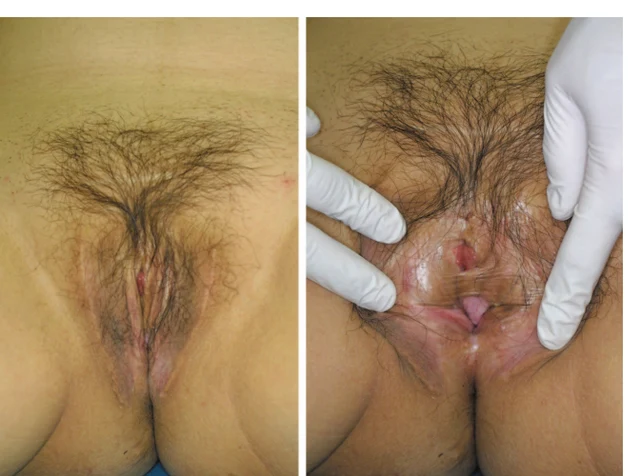
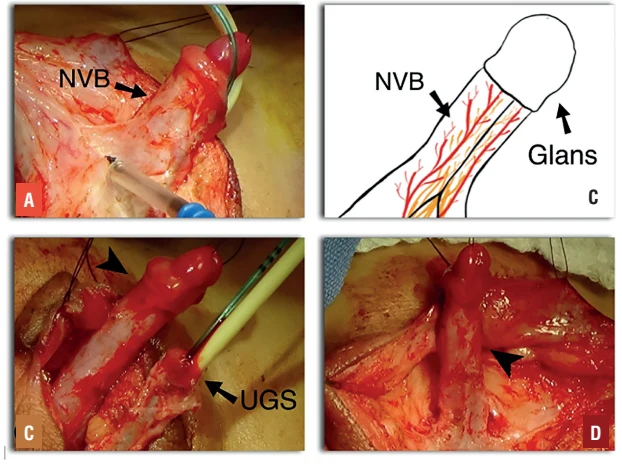
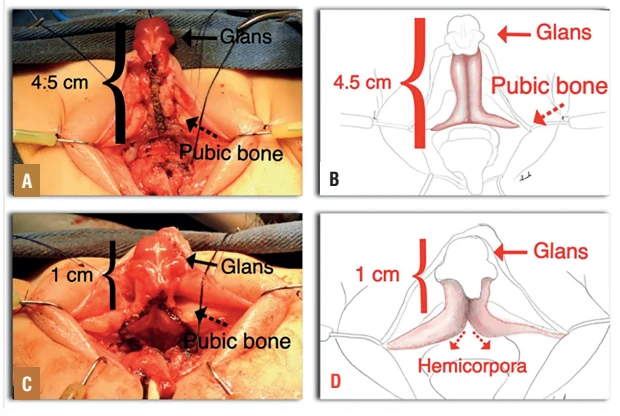
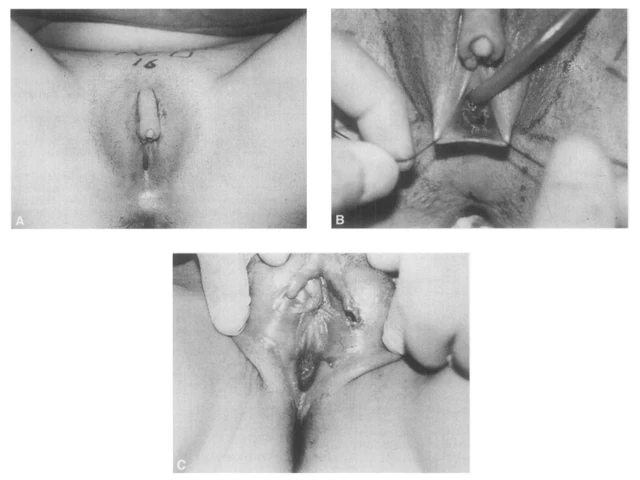
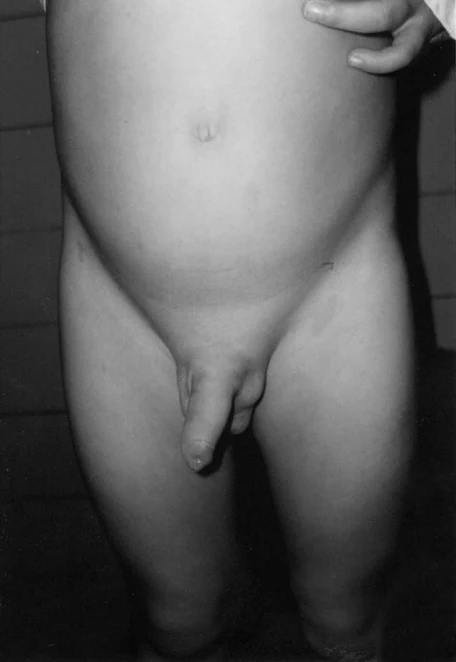
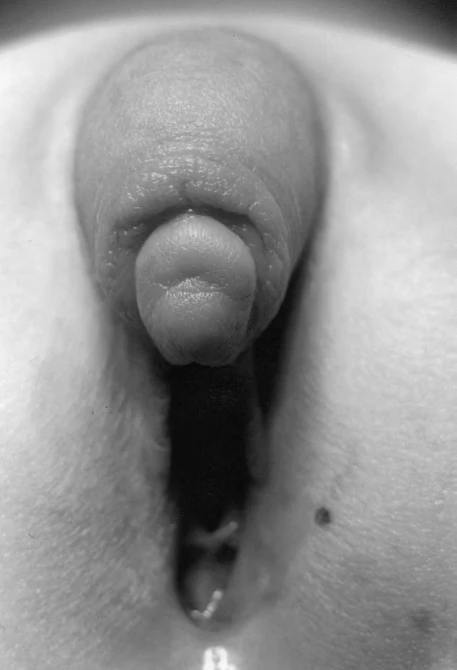
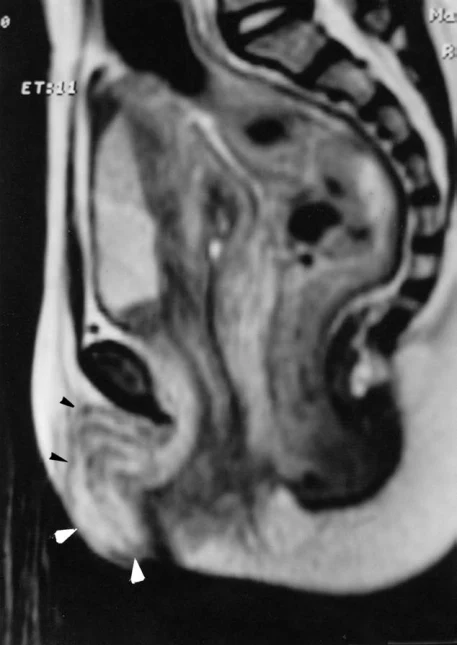
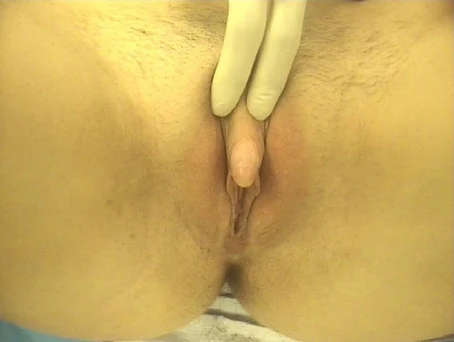
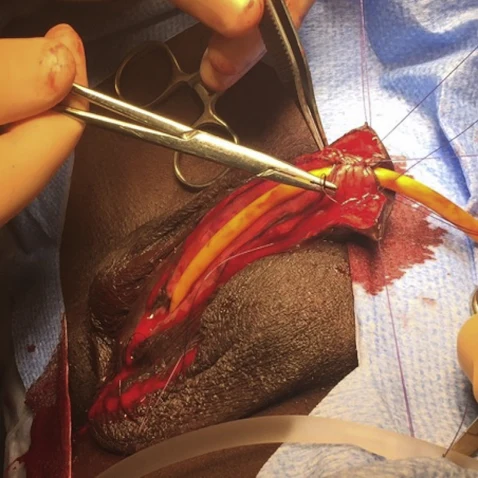
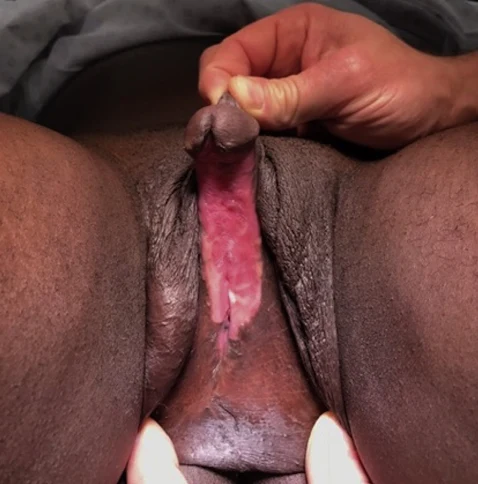
Hyperplasie surrénale congénitale (CAH) 46,XX de l'adulte (mal contrôlée) associée à une hypertrophie clitoridienne sévère, un sinus urogénital résiduel et une sténose vaginale distale.
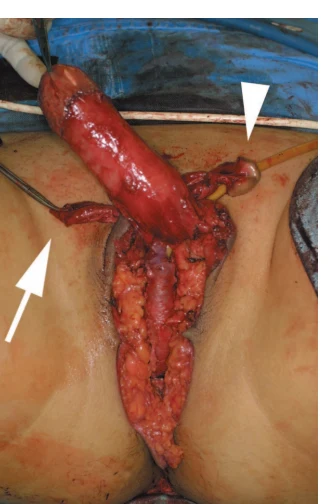
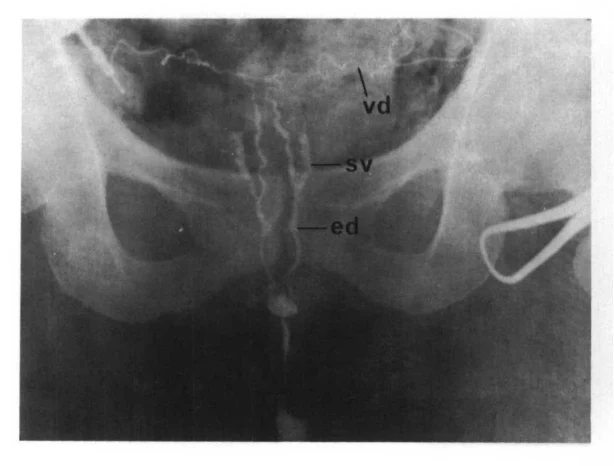
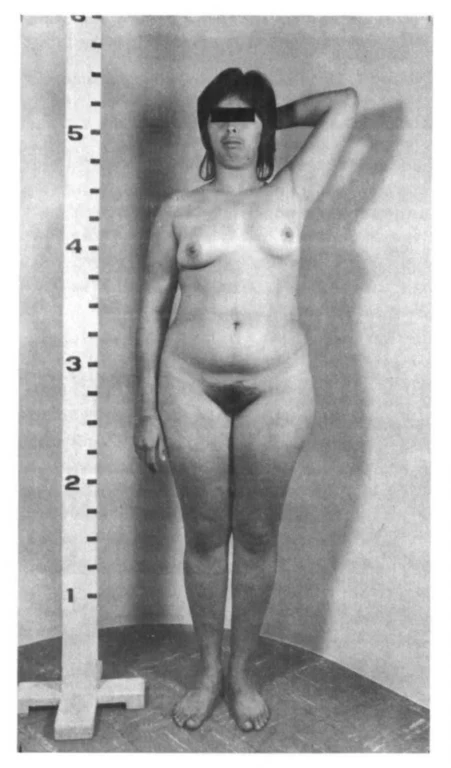
Feminização testicular incompleta 46,XY (síndrome de insensibilidade parcial aos andrógenos), com fenótipo feminino, estruturas remanescentes dos ductos de Wolff e virilização parcial na puberdade.
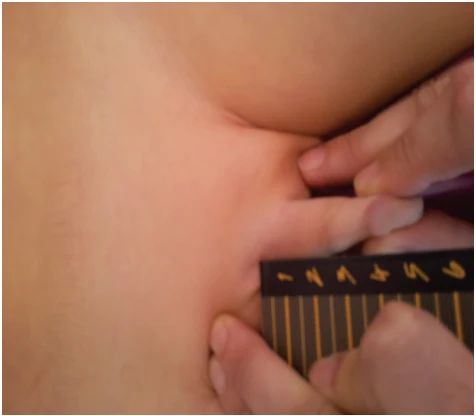
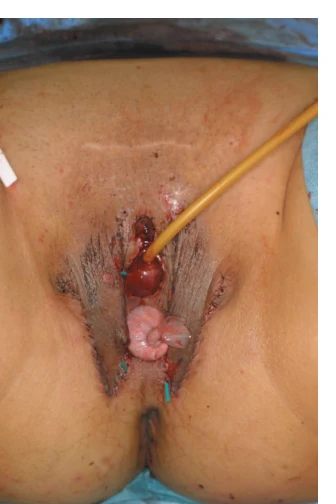
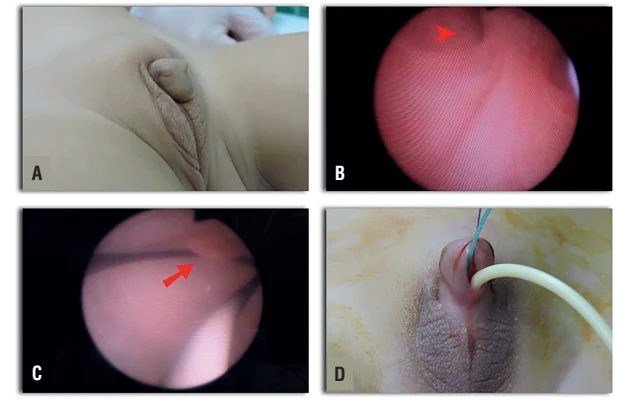
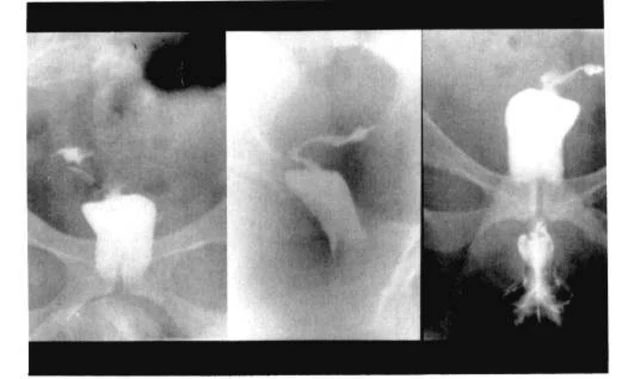
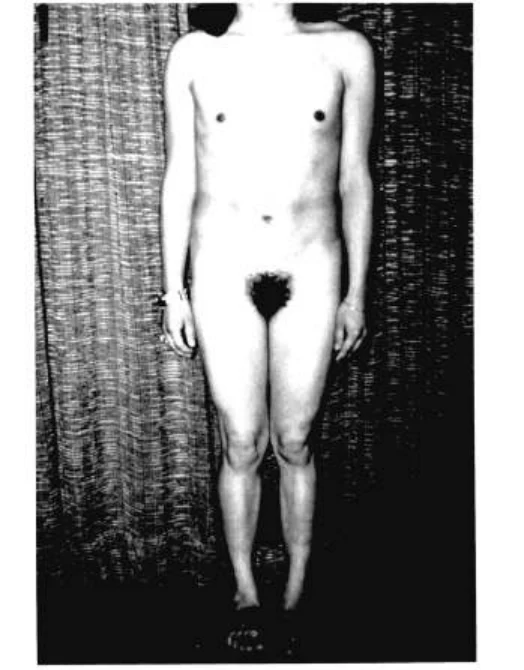
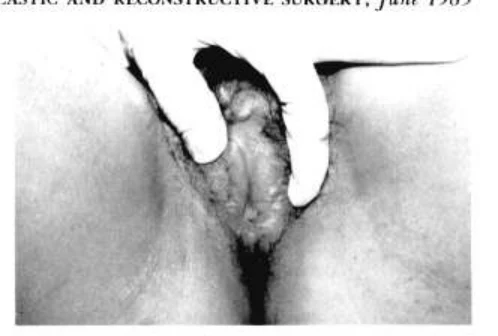
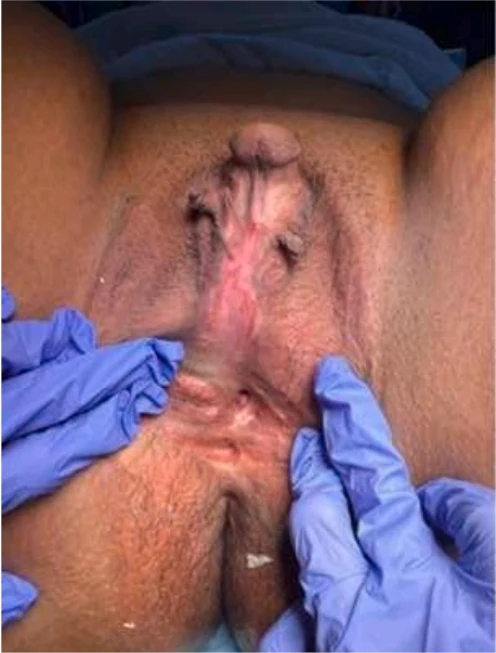
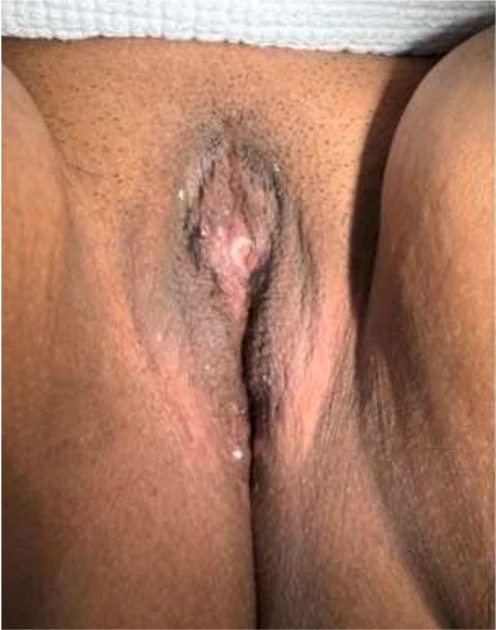
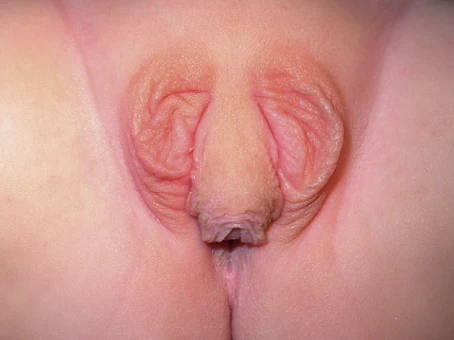
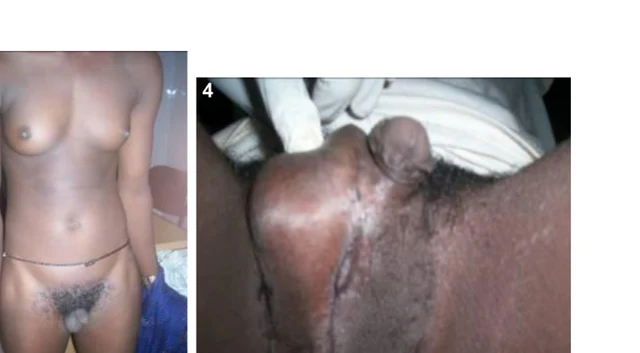
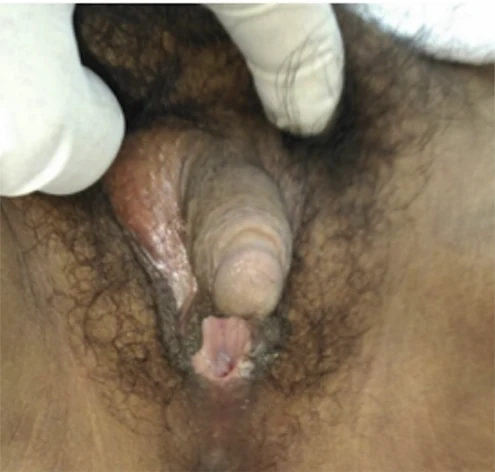
Feminização testicular incompleta 46,XY (síndrome de insensibilidade parcial aos andrógenos), com fenótipo feminino, hipertrofia clitoriforme, vagina rasa e testículos inguinais.
DSD 46,XX (distúrbio do desenvolvimento sexual), pseudo-hermafroditismo feminino (paciente 5: cariótipo 46,XX, distrofia folicular grande do ovário direito, criptorquidia testicular à esquerda, hipospádia do tipo micropênis, hiperprolactinemia).
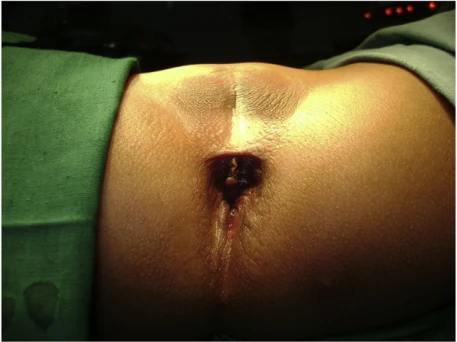
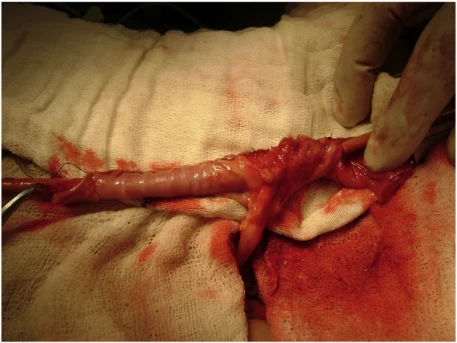
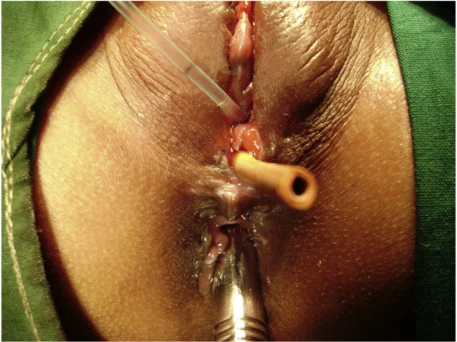
Duplicação uretral congênita feminina com uretra acessória epispádica (óstio da uretra acessória na região pré-púbica), sem outras anormalidades estruturais do trato urogenital.
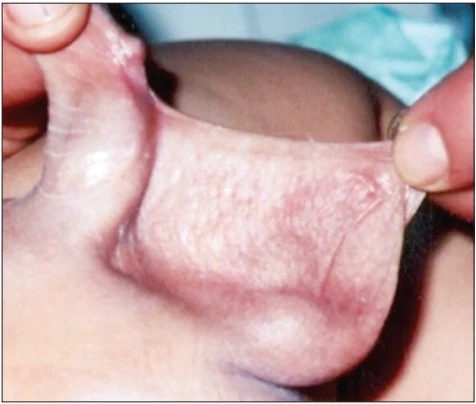
Neurofibromatose tipo 1 (NF1) com neurofibroma plexiforme dos genitais externos (3 mulheres e 1 homem); cariótipo normal, hermafroditismo verdadeiro excluído — não se caracterizando uma diferença do desenvolvimento sexual (DSD).
Disgenesia gonadal pura (completa) 46,XY, com produção de androgênios e gonadoblastoma/digerminoma, manifestando-se como hipertrofia clitoridiana e amenorreia primária.
Hipoplasia adrenal congênita (AHC): o caso 5 corresponde à síndrome tripla A relacionada ao gene AAAS, e os casos 1–4 à AHC autossômica recessiva (mutação não esclarecida); todos caracterizados por genitais externos normais e insuficiência adrenocortical primária — não se tratando de diferença do desenvolvimento sexual (DSD).
Síndrome de insensibilidade androgênica completa (CAIS), cariótipo 46,XY, manifestando-se com amenorreia primária e genitália externa de sexo indeterminado.
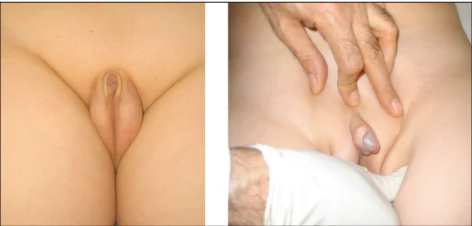
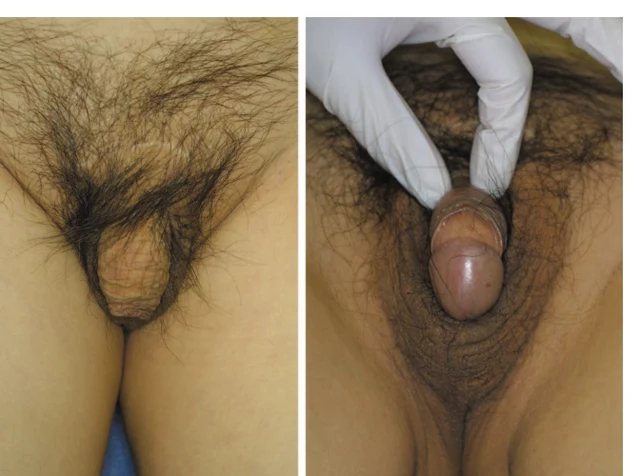
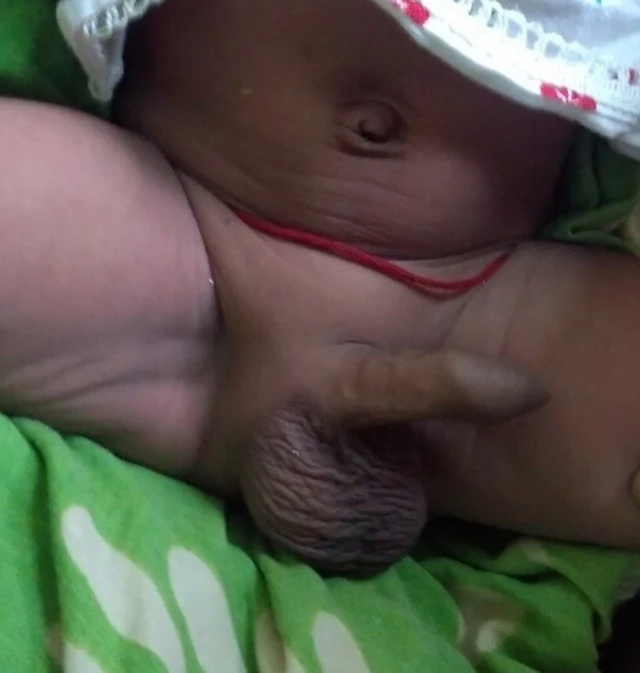
Síndrome de insensibilidade androgênica parcial (PAIS), cariótipo 46,XY, manifestando-se com micropênis, orifício uretral semelhante a hipospadia e ausência de vagina/útero.
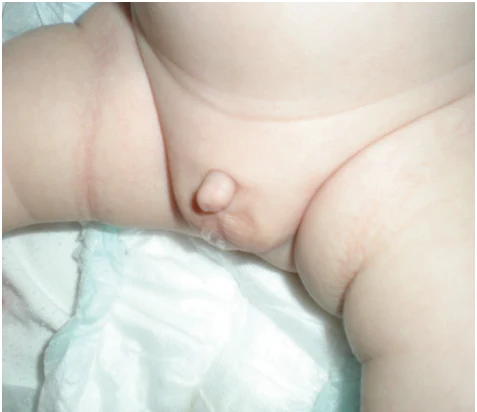
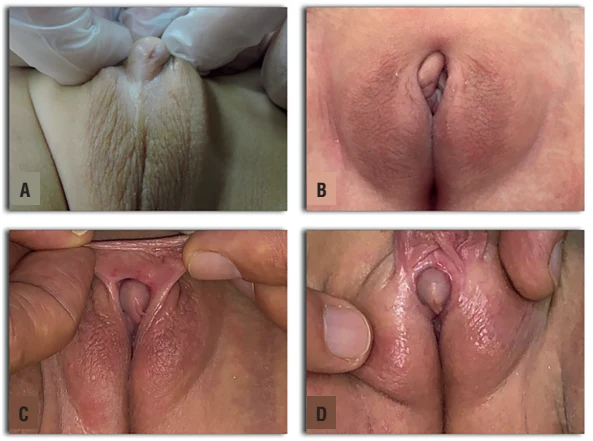
Clitoromegalia causada por hiperplasia adrenal congênita (CAH, deficiência de 21-hidroxilase de forma não clássica), cariótipo 46,XX, fenótipo feminino.
Síndrome de regressão testicular embrionária (TRS; também chamada de síndrome dos testículos desaparecidos), cariótipo 46,XY, manifestando-se com amenorreia primária, atraso puberal, genitália externa feminina e órgãos genitais internos quase ausentes.
DSD 46,XY, ambiguidade genital causada por anomalia cromossômica 46,XY,der(5)t(3;5)(p26.2;p15.2)mat (síndrome cri-du-chat com trissomia parcial do 3p).
CYP11B1 · 46,XY · HPO:0004322, Short stature (HP:0004322)
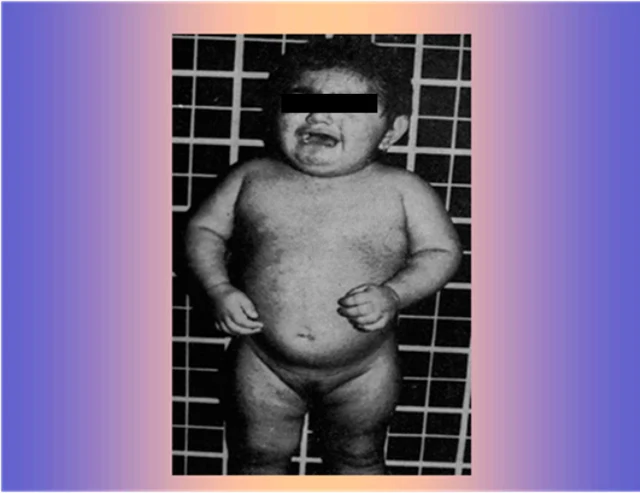
Hiperplasia adrenal congênita (HAC) por deficiência de 11β-hidroxilase, mutação homozigótica em CYP11B1 (c.1231G>C), com tumores adrenais testiculares bilaterais (TARTs) — este caso é um homem 46,XY sem anormalidade do desenvolvimento sexual, não configurando diferença do desenvolvimento sexual (DSD).
 4 Imagens