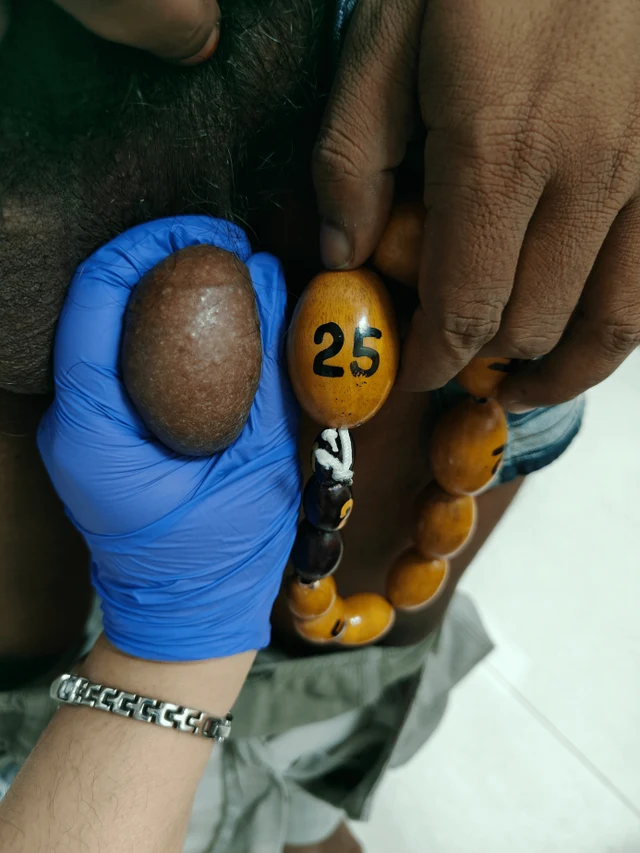
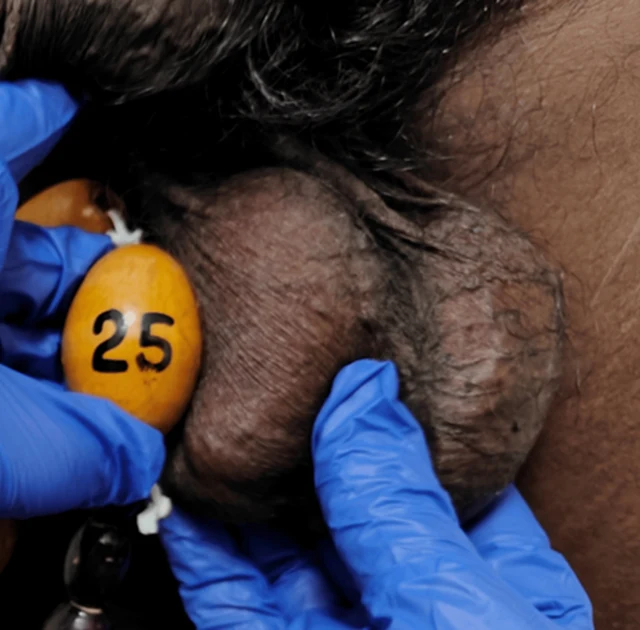
AR · 46,XY · HPO:0000786, Primary amenorrhea (HP:0000786)
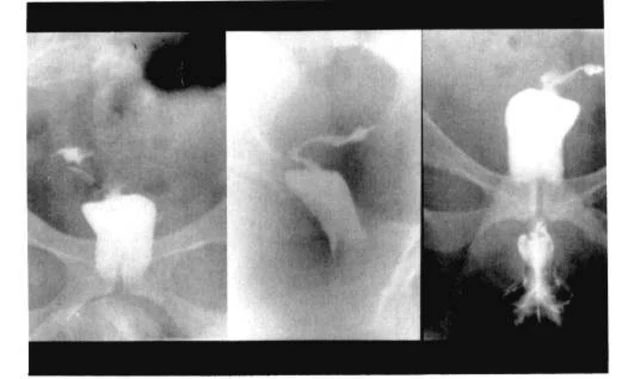
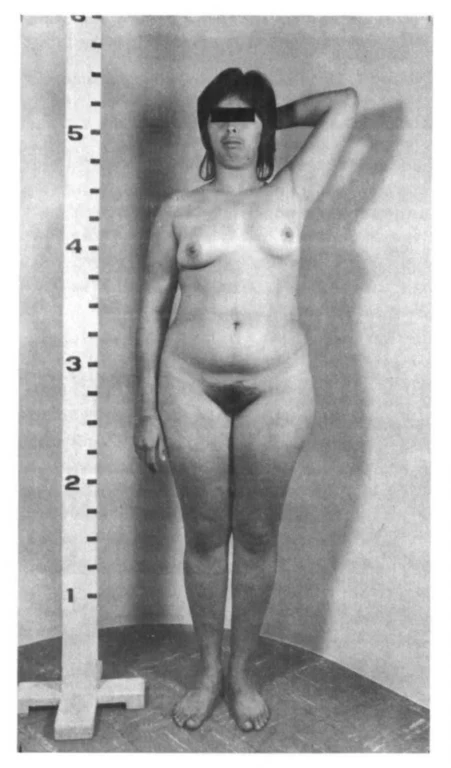
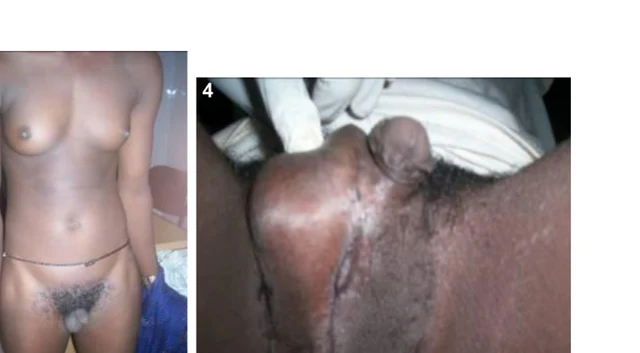
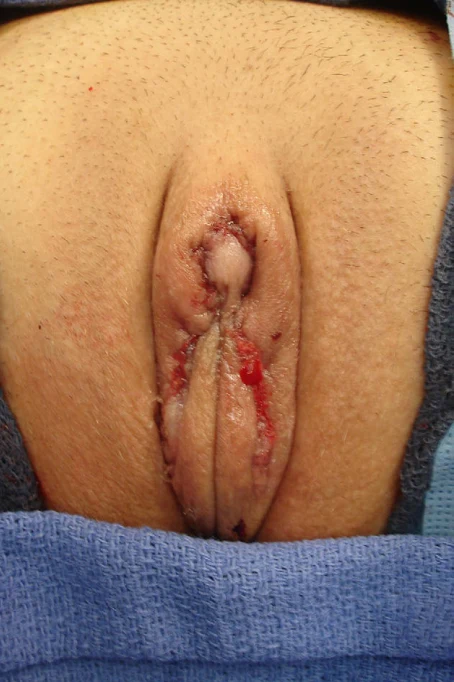
La paciente era 46,XY, con fenotipo de virilización incompleta, amenorrea primaria, hipertrofia clitorídea, ausencia de estructuras müllerianas y testosterona sérica ligeramente elevada, con diagnóstico confirmado de síndrome de insensibilidad parcial a los andrógenos (PAIS), realizándose finalmente la reasignación al sexo femenino.
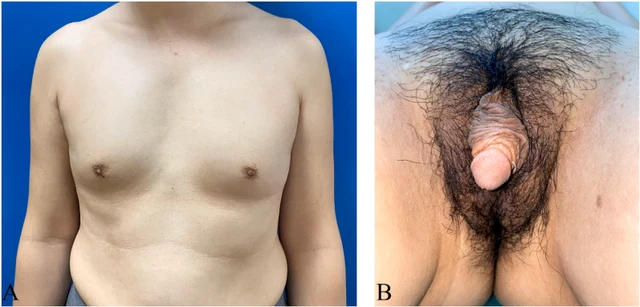
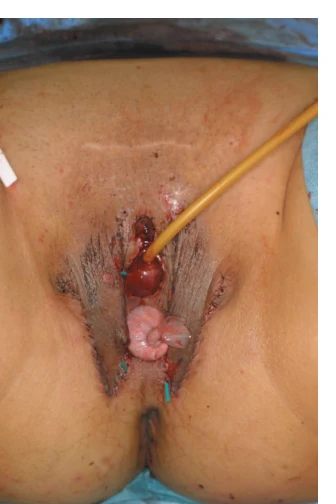
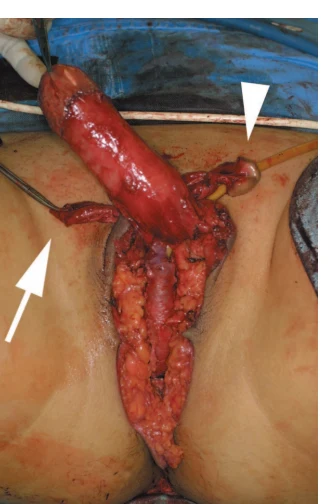
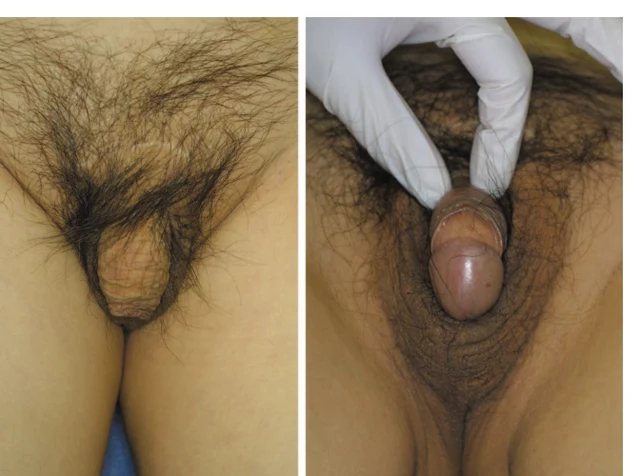
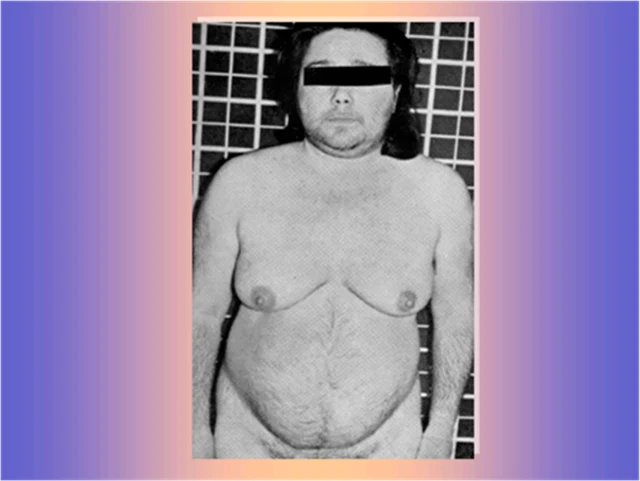
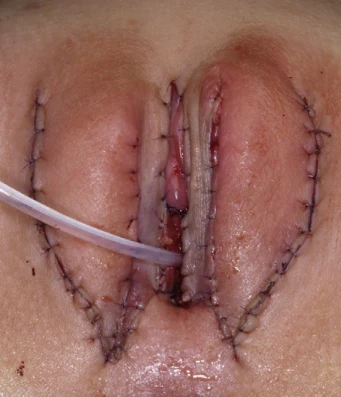
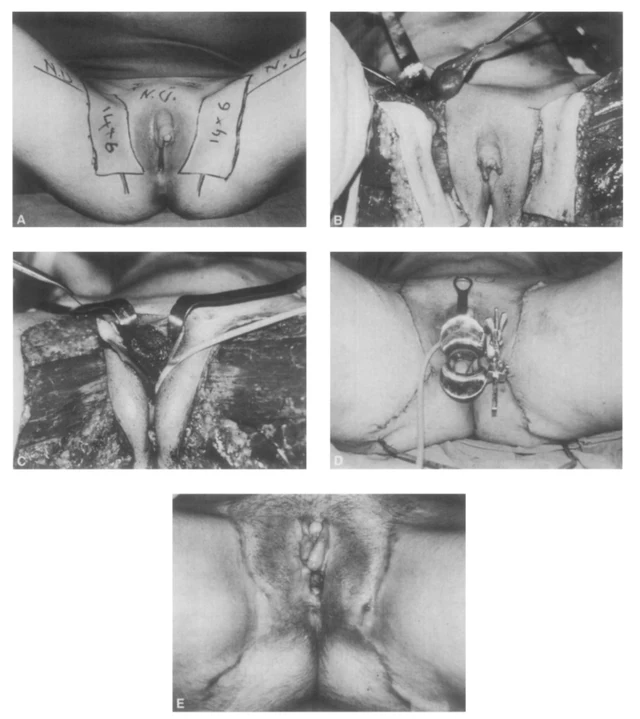
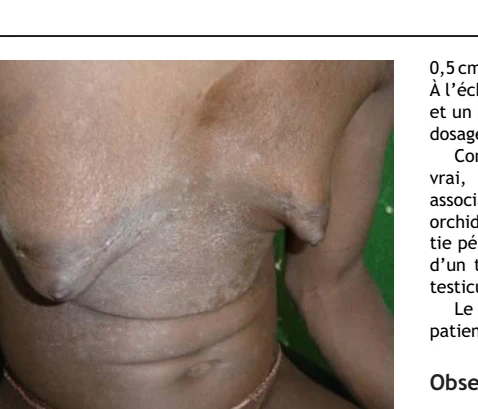
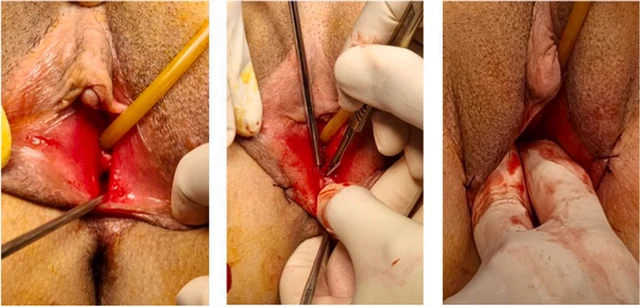
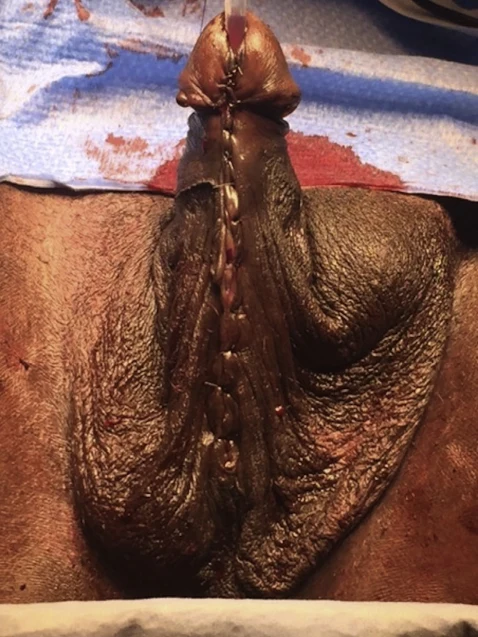
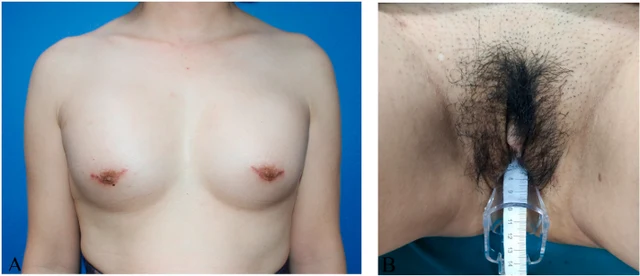
Paciente con cariotipo 46,XX (confirmado por FISH), fenotipo masculino, sin testículos, andrógenos bajos y ginecomastia masculina grave; diagnóstico de varón XX (inversión sexual XX, DSD 46,XX); posteriormente se realizó una vulvoplastía feminizante por disforia de género.
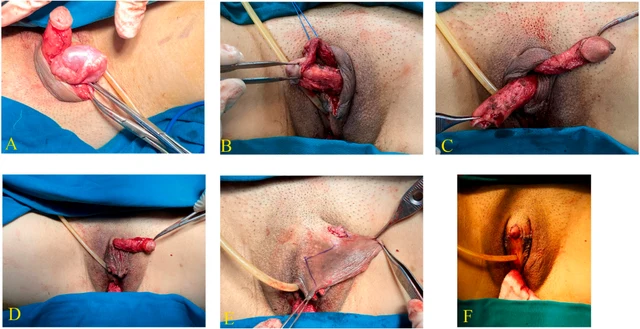
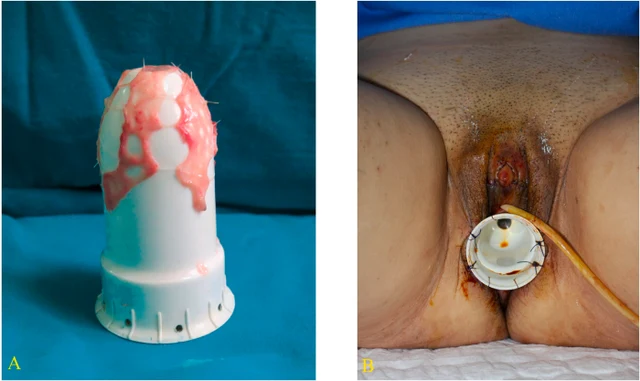
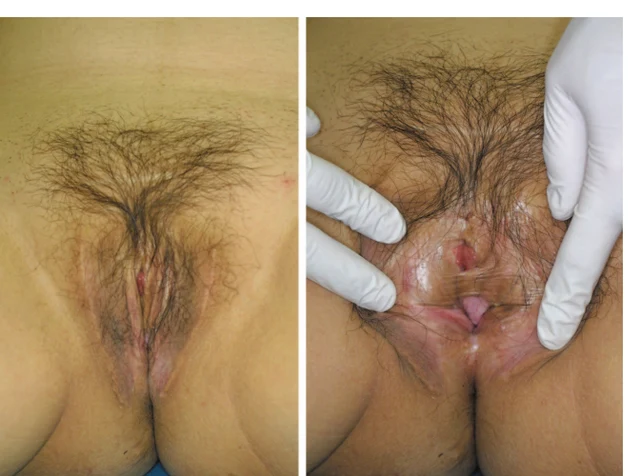
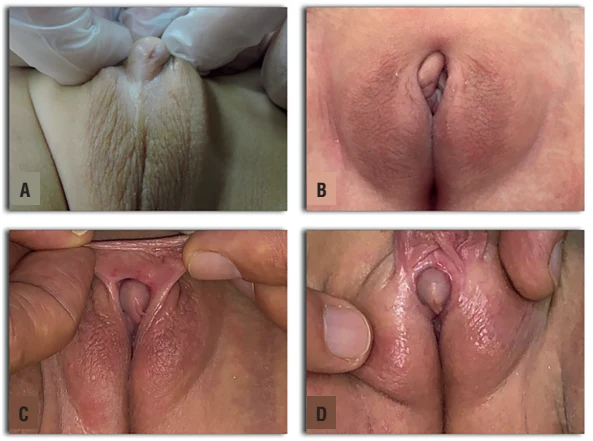
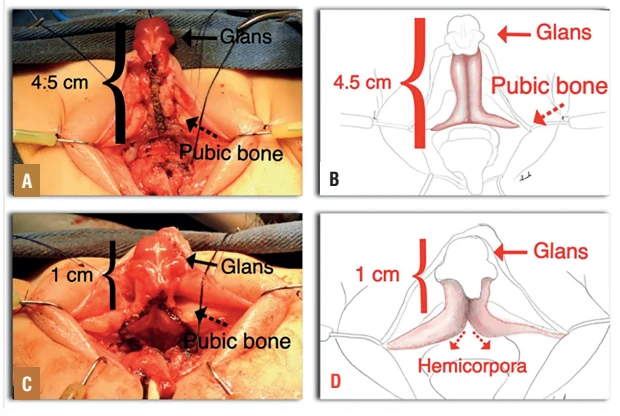
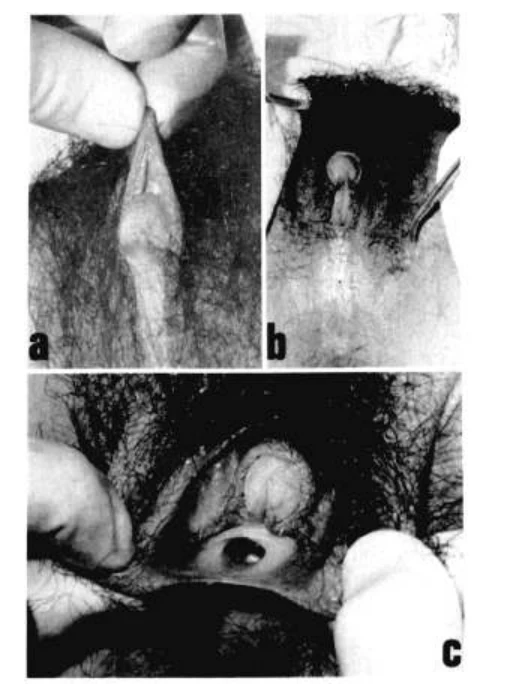
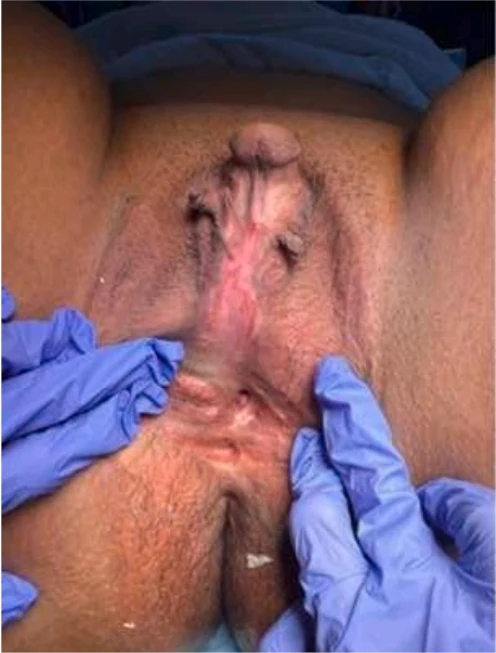
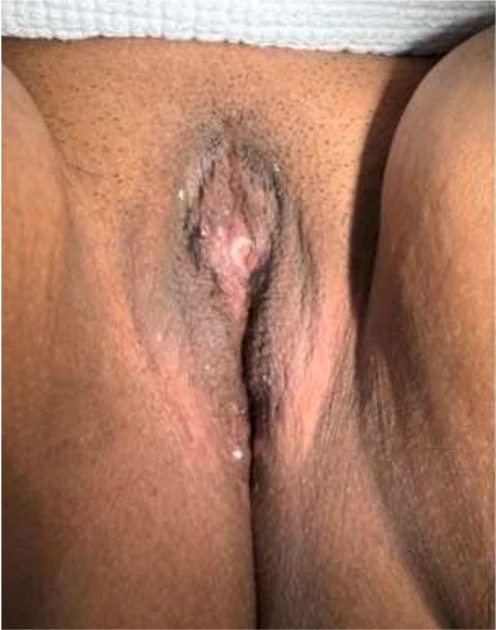
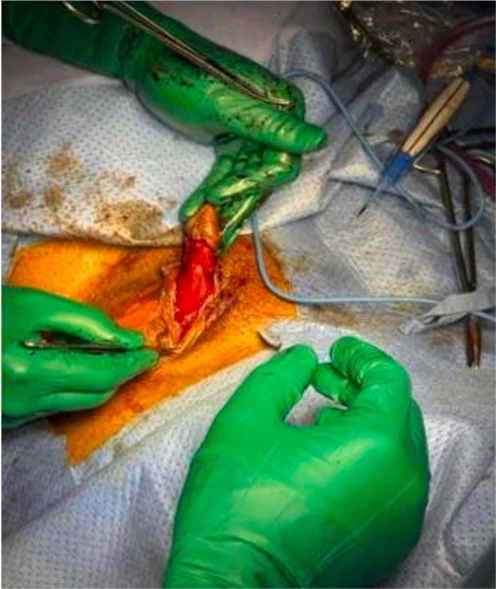
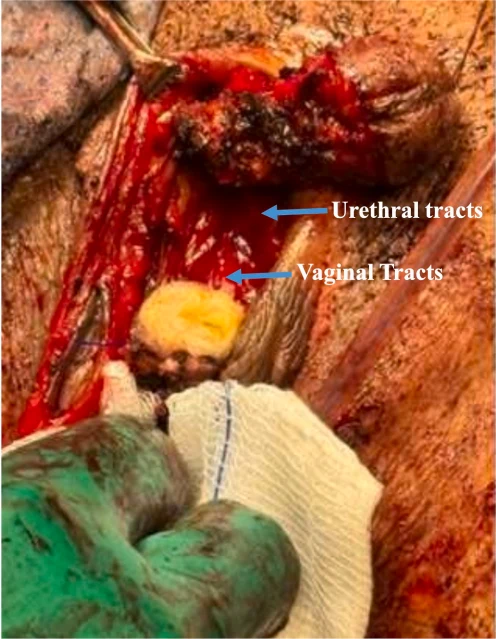
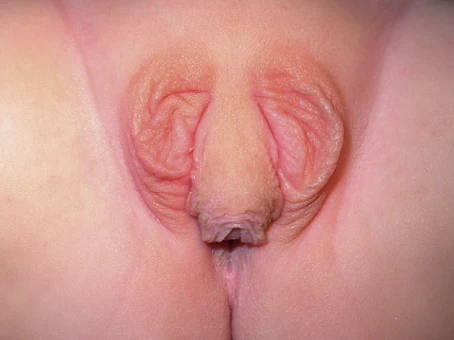
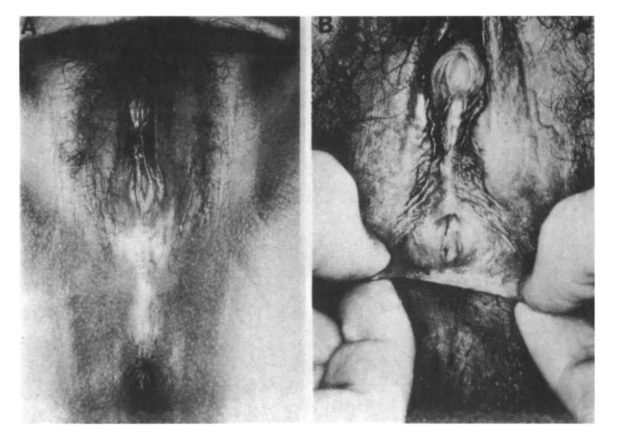
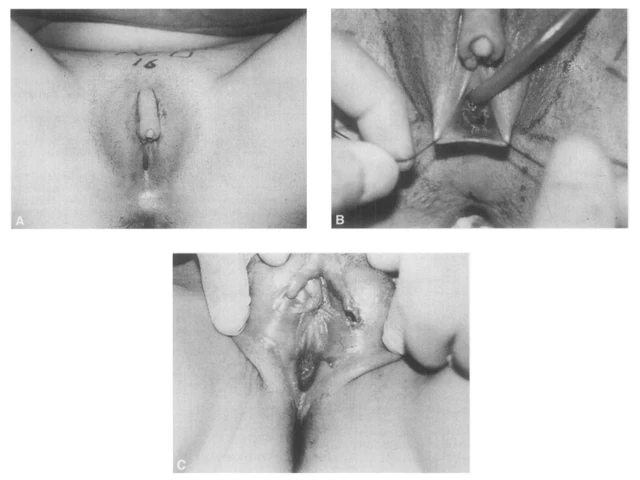
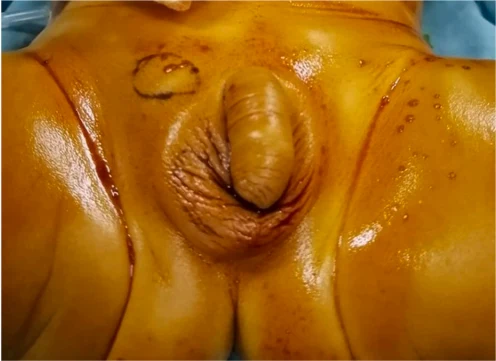
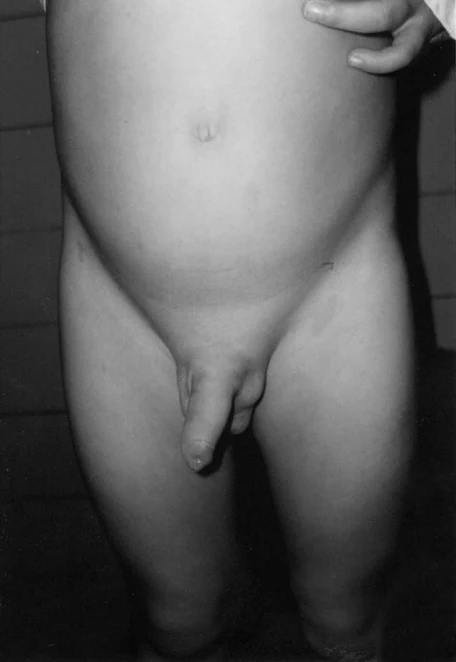
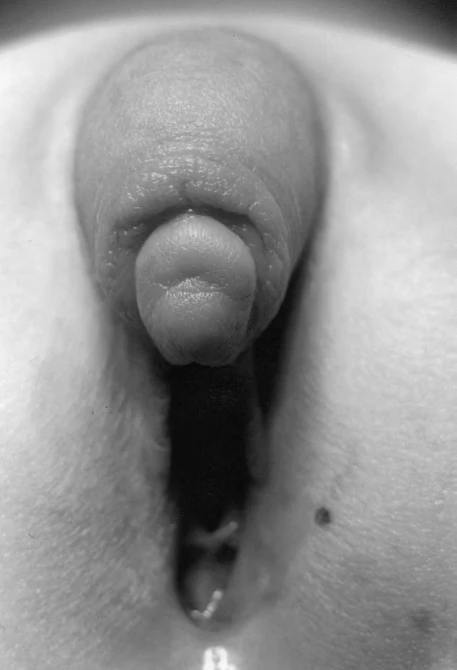
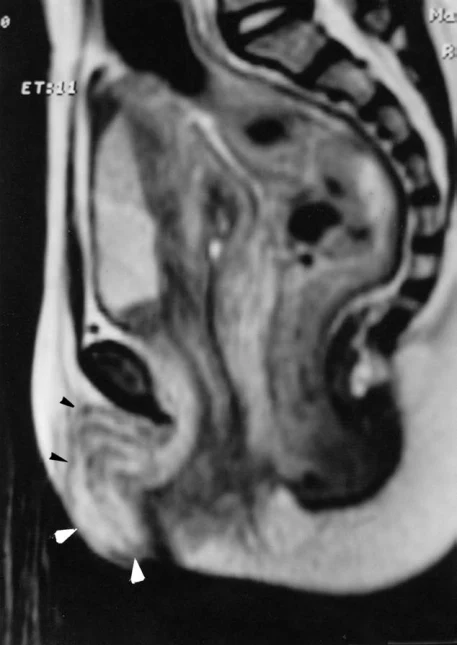
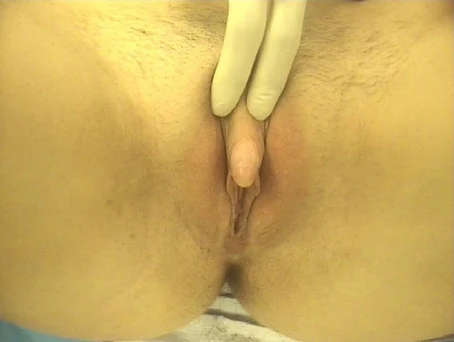
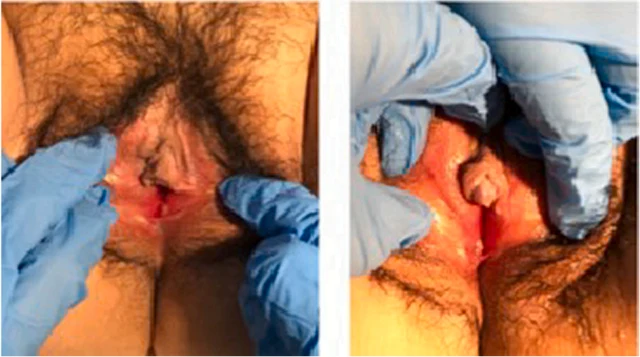
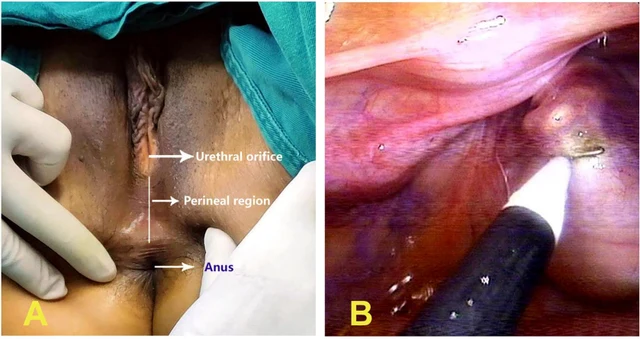
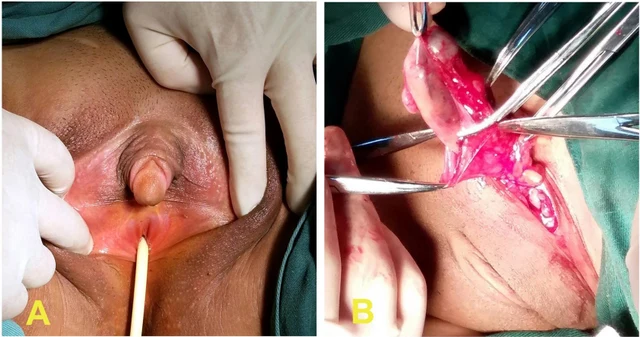
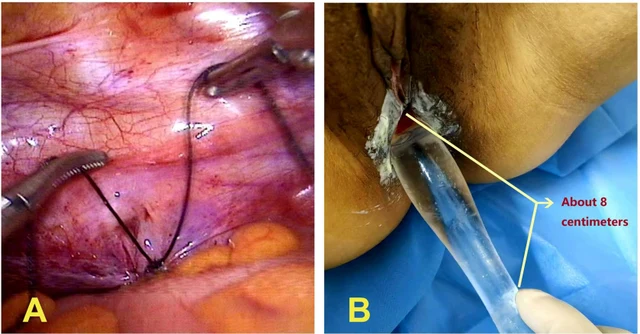
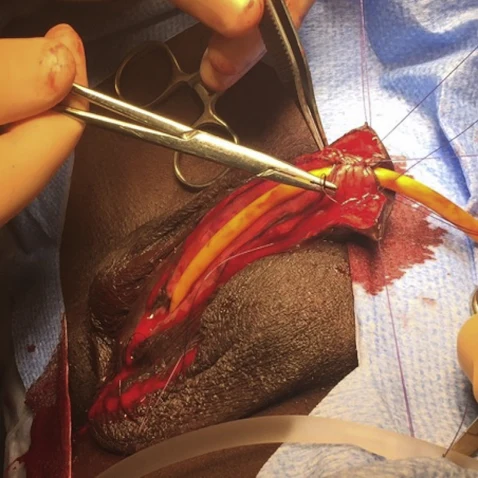
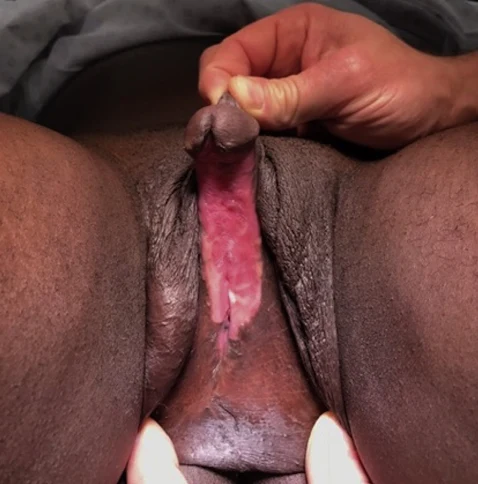
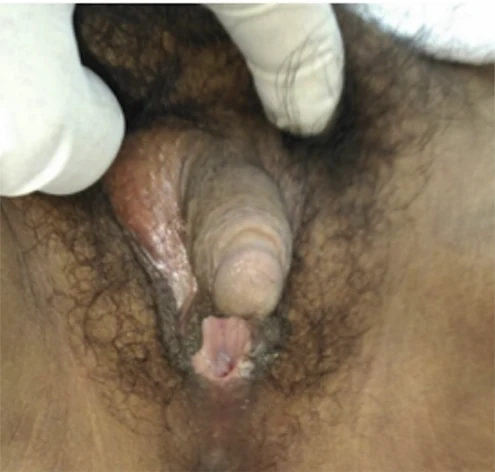
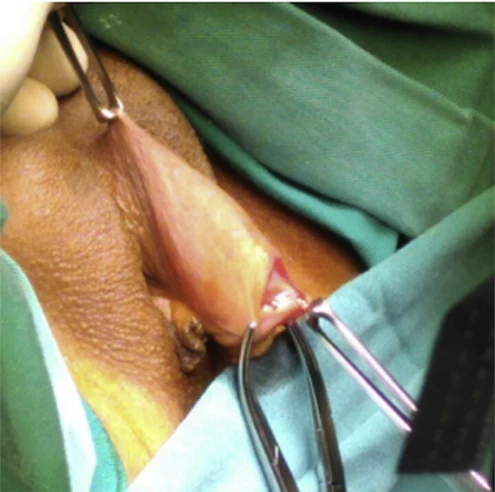
Hiperplasia suprarrenal congénita (mal controlada) 46,XX del adulto con hipertrofia grave del clítoris, seno urogenital residual y estenosis vaginal distal.
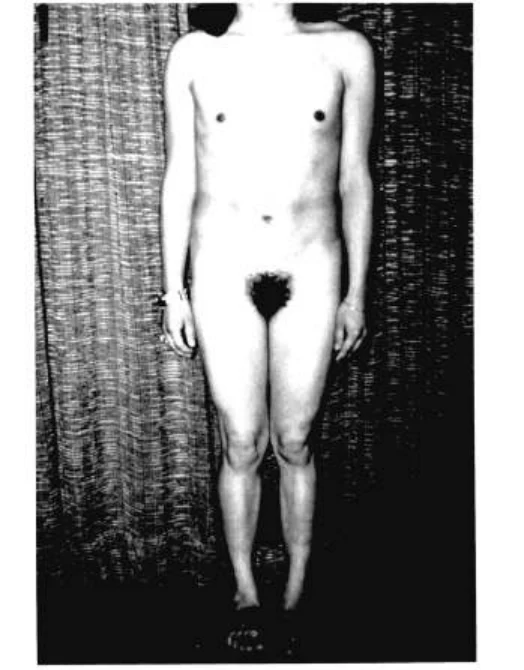
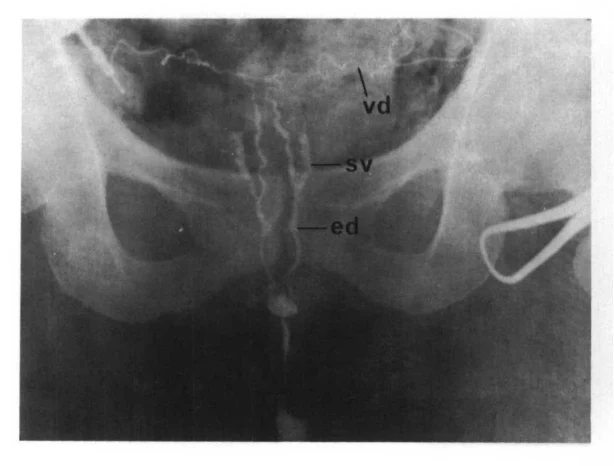
Feminización testicular incompleta 46,XY (síndrome de insensibilidad parcial a los andrógenos), fenotipo femenino, estructuras remanentes de los conductos de Wolff y virilización parcial en la pubertad.
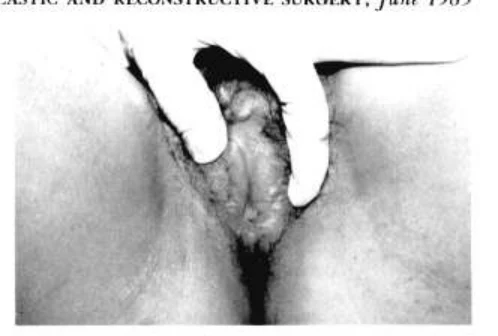
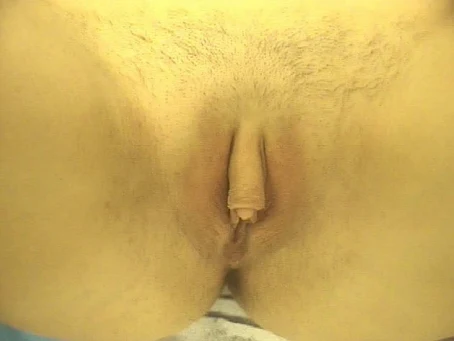
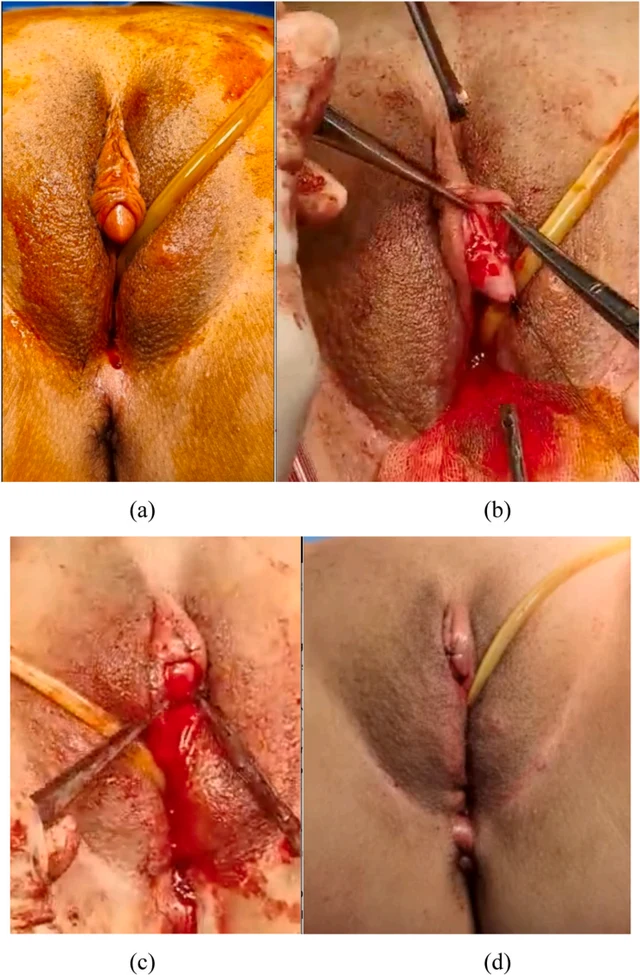
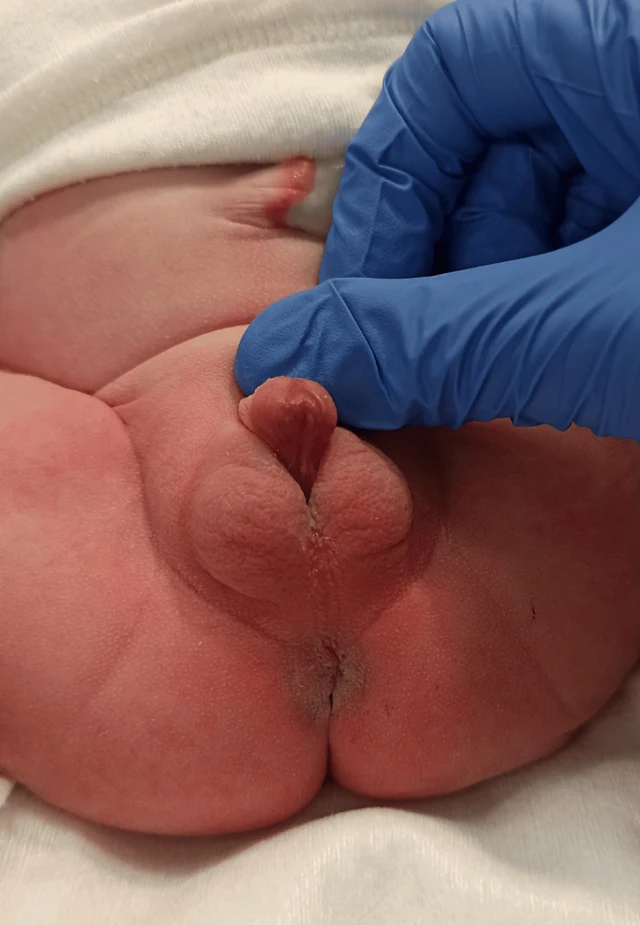
Feminización testicular incompleta 46,XY (síndrome de insensibilidad parcial a los andrógenos), fenotipo femenino, hipertrofia clitoriforme, vagina poco profunda, testículos inguinales.
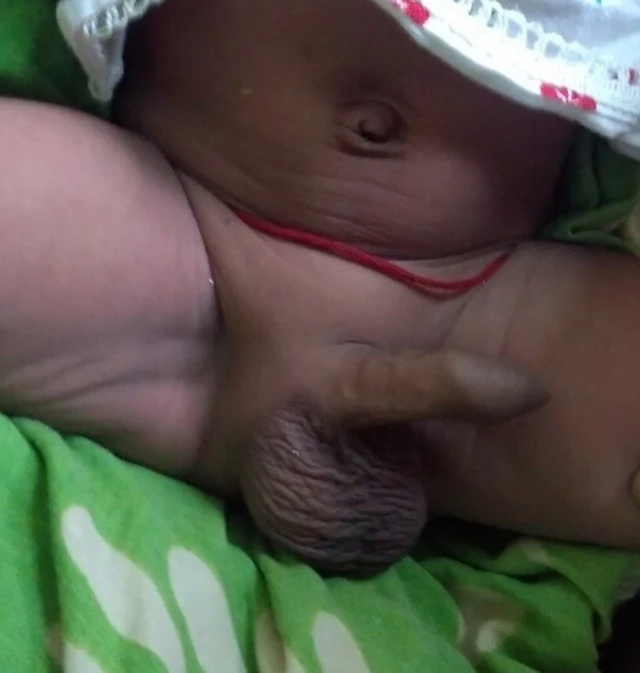
DSD 46,XX (trastornos del desarrollo sexual), pseudohermafroditismo femenino (paciente 5: cariotipo 46,XX, distrofia folicular grande del ovario derecho, criptorquidia izquierda, hipospadia de tipo micropene, hiperprolactinemia).
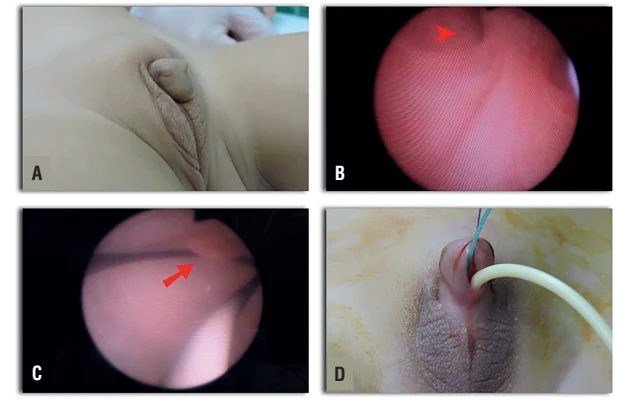
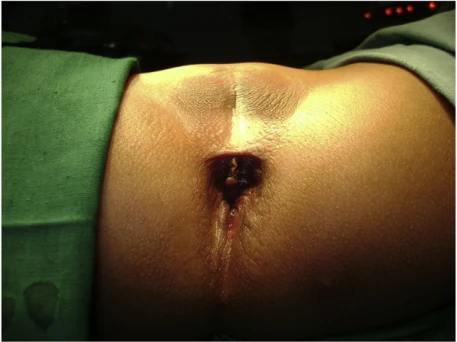
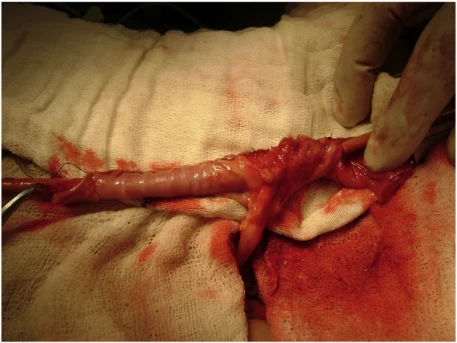
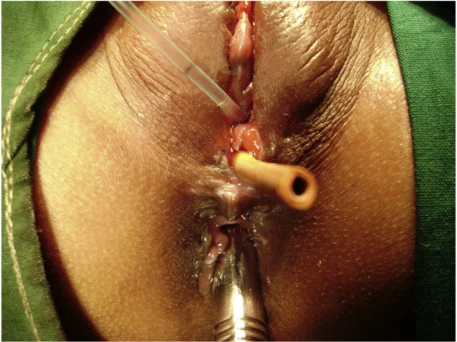
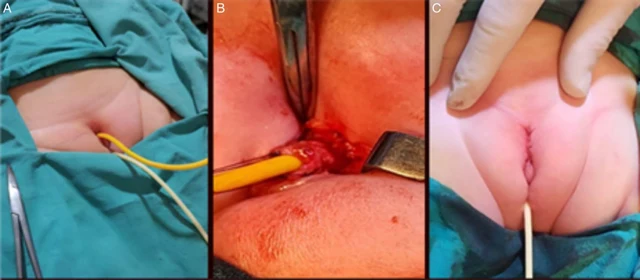
Duplicidad uretral congénita femenina con uretra accesoria en epispadias (orificio de la uretra accesoria en la región prepúbica), sin otras alteraciones estructurales del tracto urogenital.
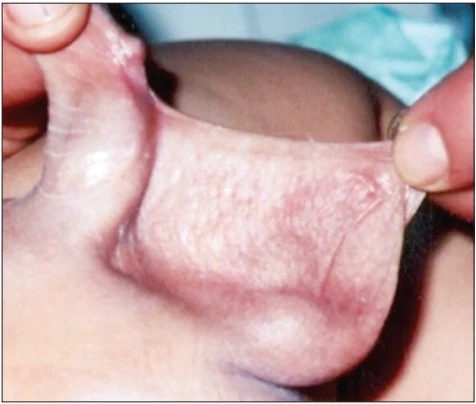
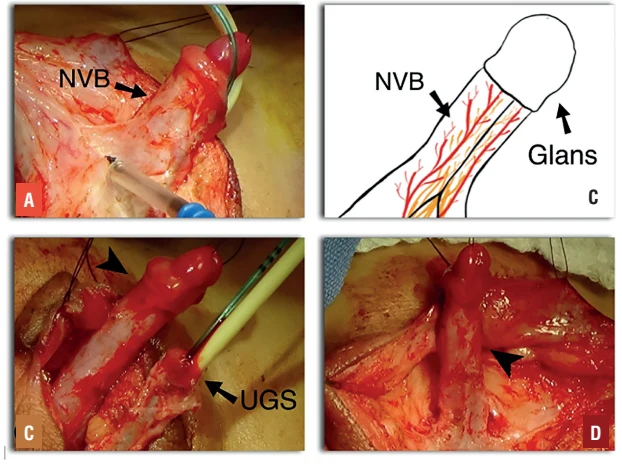
Neurofibromatosis tipo 1 (NF1) con neurofibroma plexiforme de los genitales externos (3 mujeres y 1 varón); cariotipo normal y hermafroditismo verdadero descartado: no corresponde a una anomalía del desarrollo sexual (DSD).
Disgenesia gonadal simple (completa) 46,XY, con producción de andrógenos y gonadoblastoma/disgerminoma, que se manifiesta como clitorimegalia y amenorrea primaria.
Hipoplasia suprarrenal congénita (AHC): el caso 5 corresponde al síndrome Triple A relacionado con AAAS, y los casos 1–4 a una AHC autosómica recesiva (mutación no identificada); en todos ellos los genitales externos eran normales y se manifestaba insuficiencia corticosuprarrenal primaria: no corresponde a una anomalía del desarrollo sexual (DSD).
Síndrome de insensibilidad completa a los andrógenos (CAIS), cariotipo 46,XY, que se presenta con amenorrea primaria y genitales externos de sexo indeterminado.
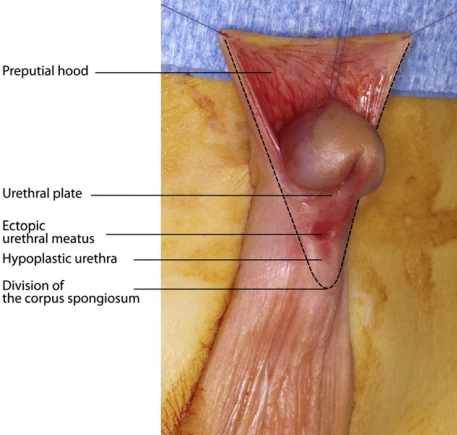
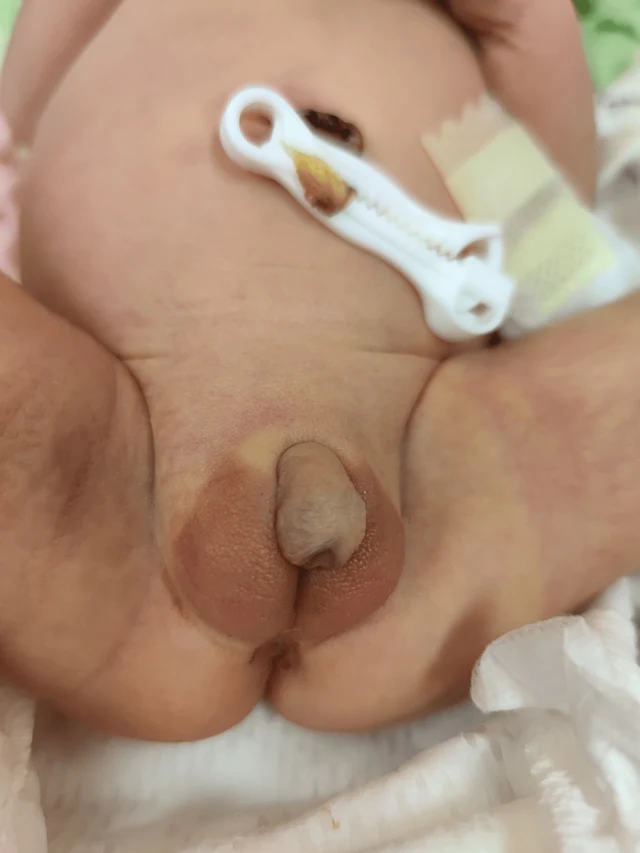
Síndrome de insensibilidad parcial a los andrógenos (PAIS), cariotipo 46,XY, que se presenta con micropene, orificio de tipo hipospadias y ausencia de vagina/útero.
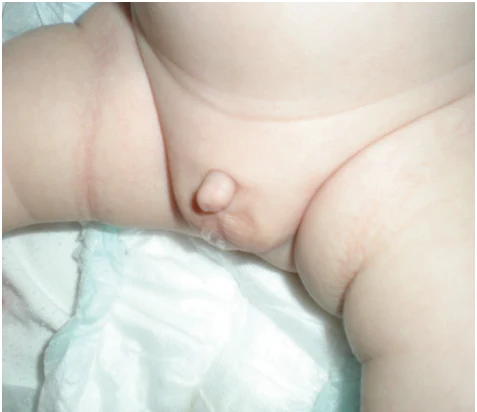
Clitoromegalia causada por hiperplasia suprarrenal congénita (CAH, forma no clásica por déficit de 21-hidroxilasa), cariotipo 46,XX, fenotipo femenino.
Síndrome de regresión testicular embrionaria (TRS; también llamado síndrome de testículos desaparecidos), cariotipo 46,XY, que se presenta con amenorrea primaria, retraso puberal, genitales externos femeninos y genitales internos prácticamente ausentes.
DSD 46,XY, ambigüedad genital causada por una anomalía cromosómica 46,XY,der(5)t(3;5)(p26.2;p15.2)mat (síndrome cri-du-chat con trisomía parcial del 3p).
CYP11B1 · 46,XY · HPO:0004322, Short stature (HP:0004322)
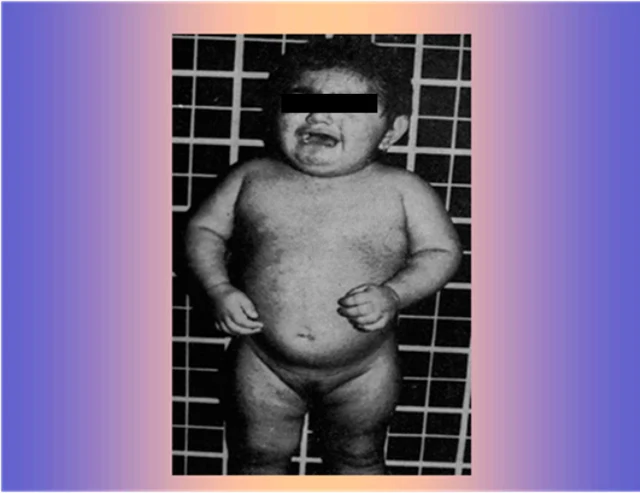
Hiperplasia suprarrenal congénita (HSC) por deficiencia de 11β-hidroxilasa, mutación homocigota en CYP11B1 (c.1231G>C), con tumores adrenales testiculares bilaterales (TARTs) — este caso es un varón 46,XY sin anomalía del desarrollo sexual, sin configurar una diferencia del desarrollo sexual (DSD).
 4 Imágenes