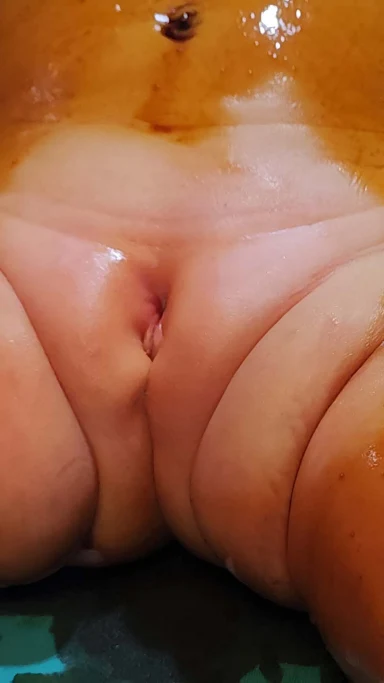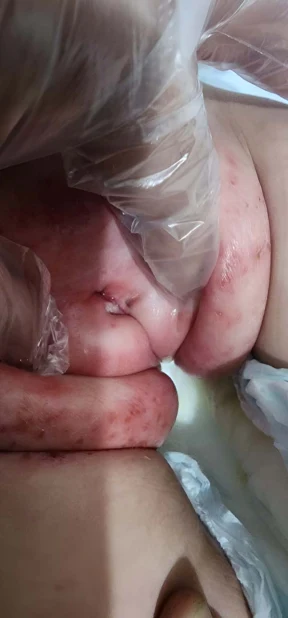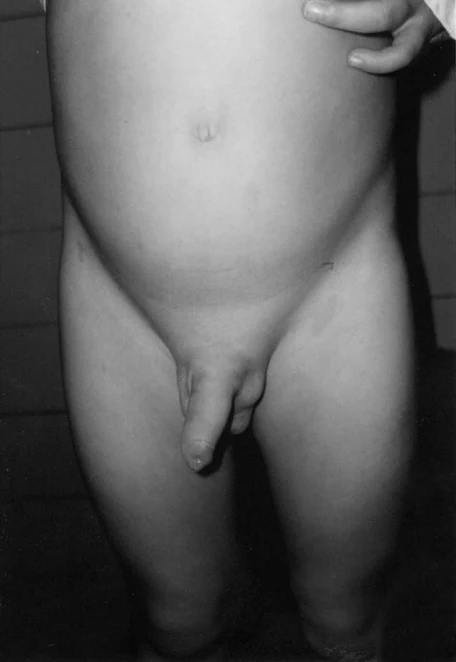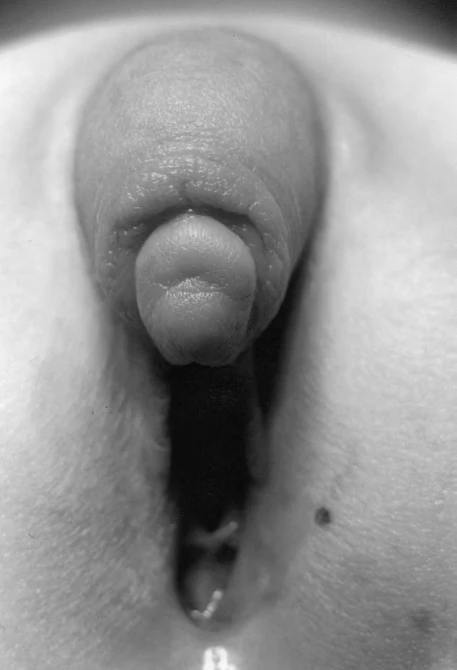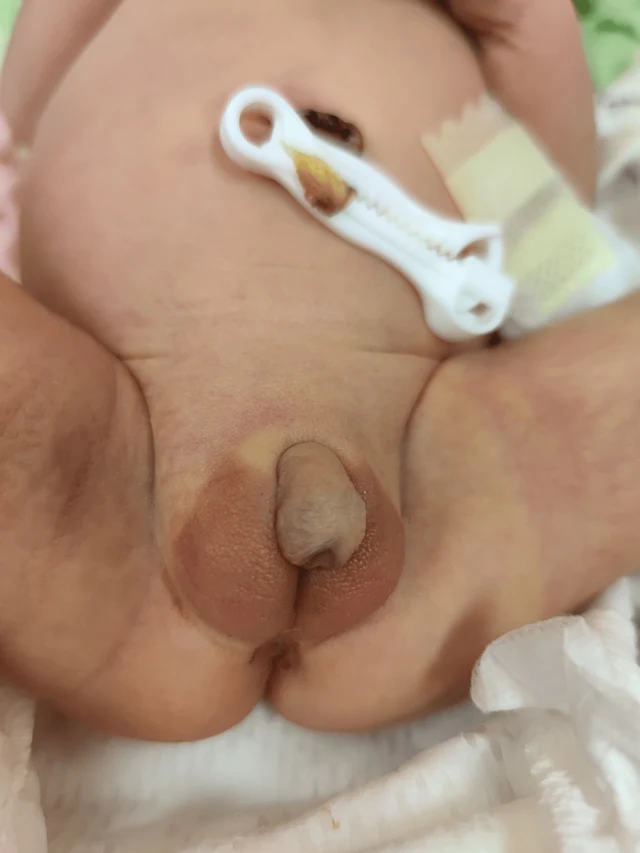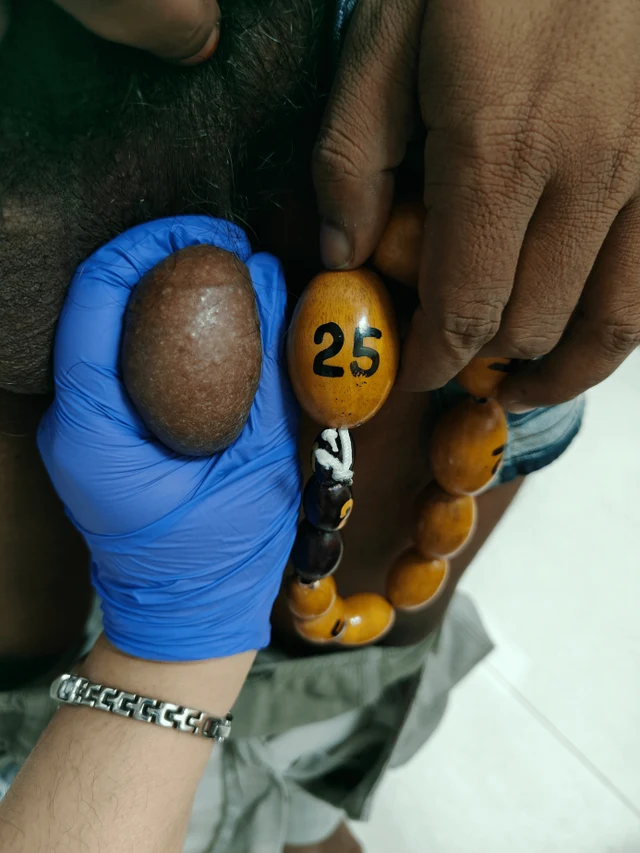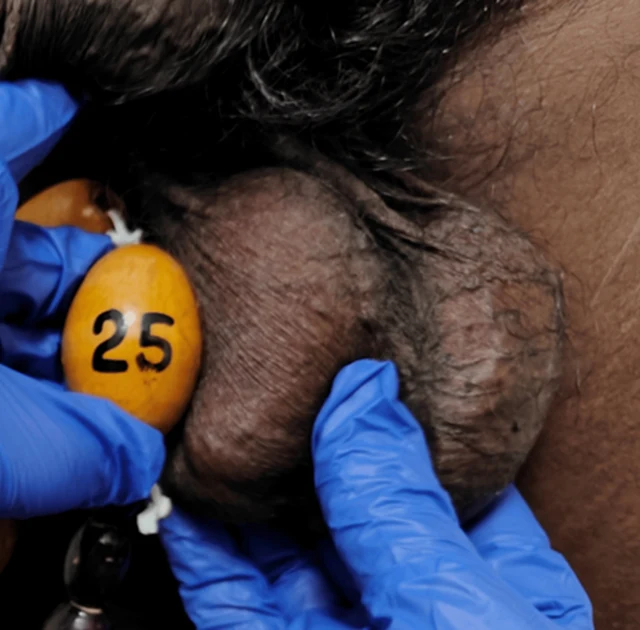
AR · 46,XY · HPO:0000786, Primary amenorrhea (HP:0000786)
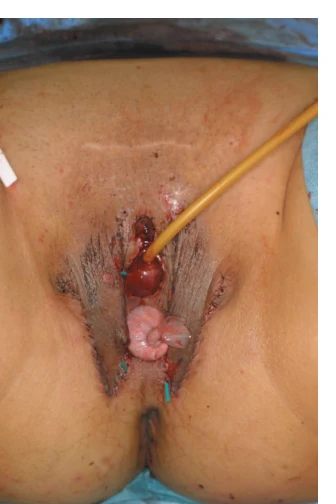
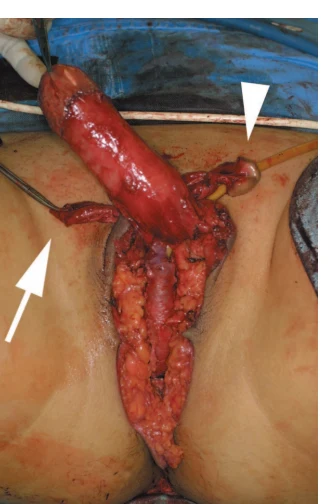
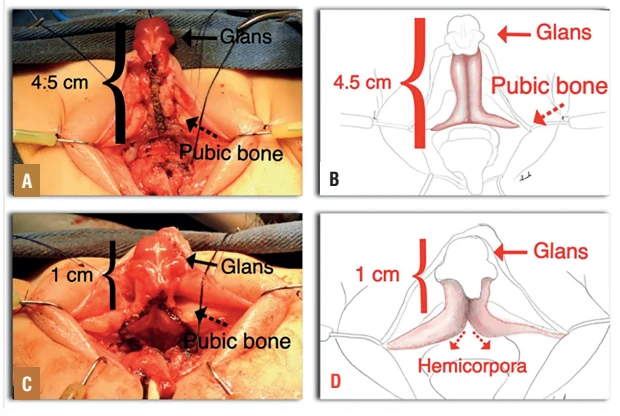
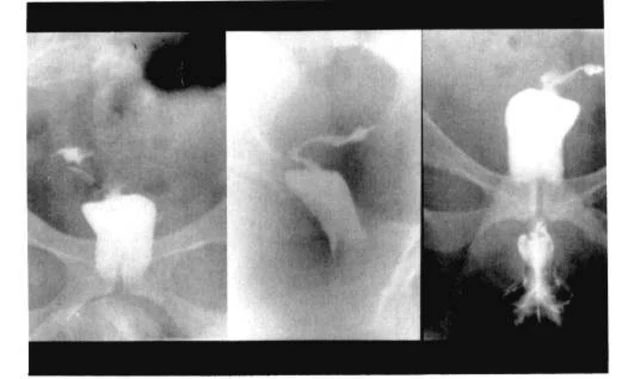
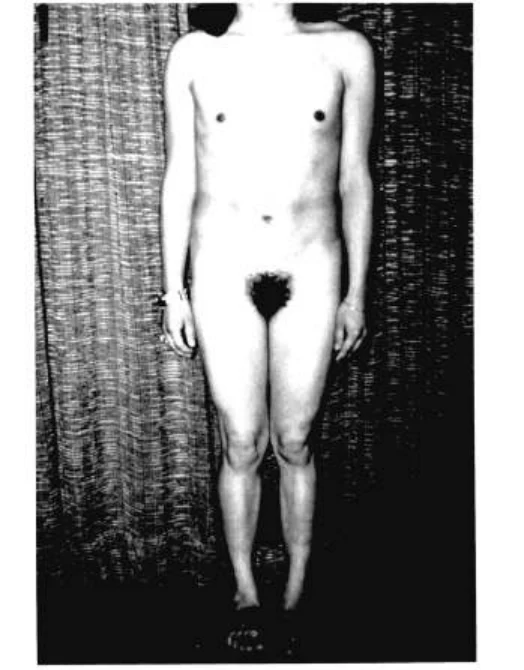
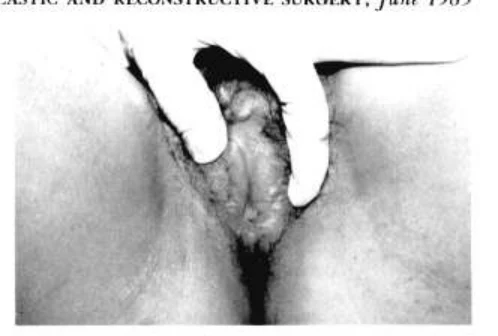
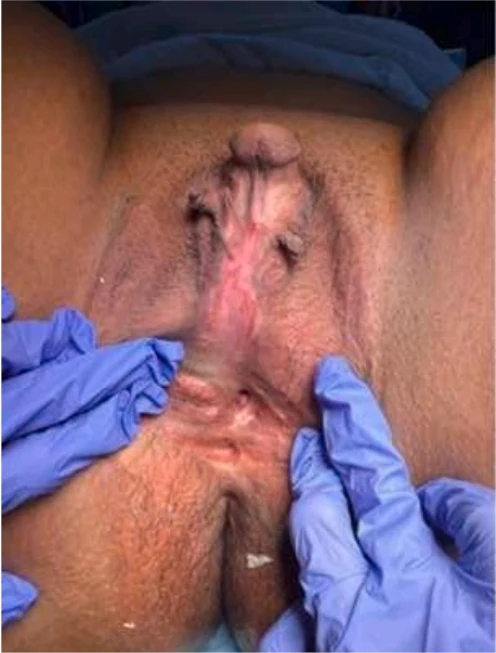
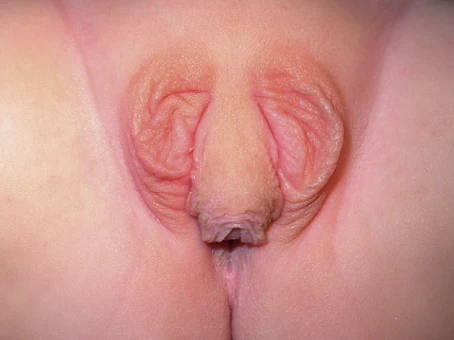
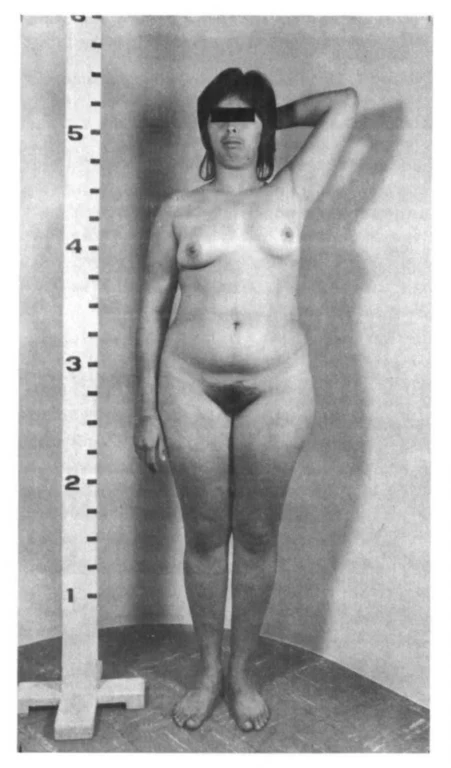
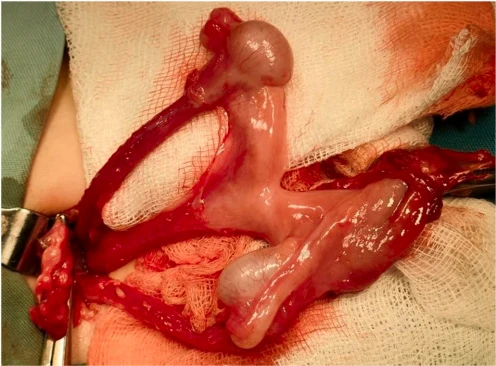
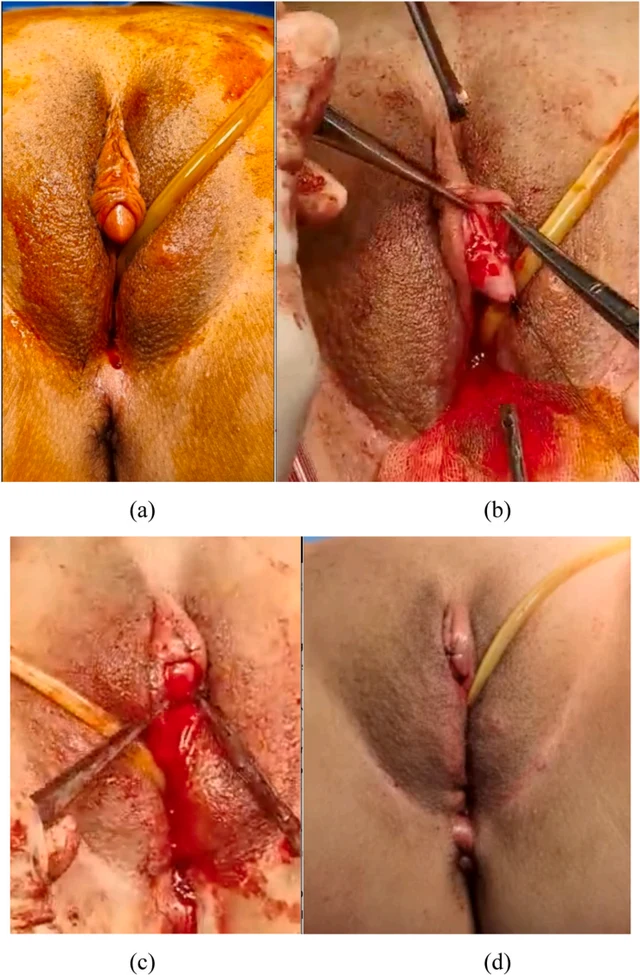
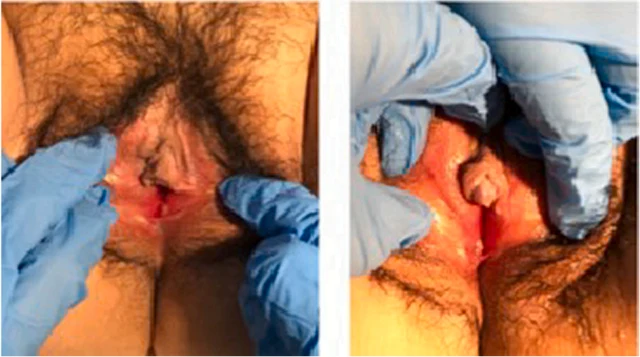
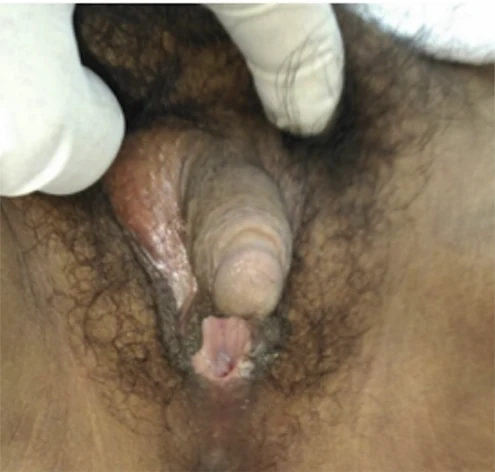
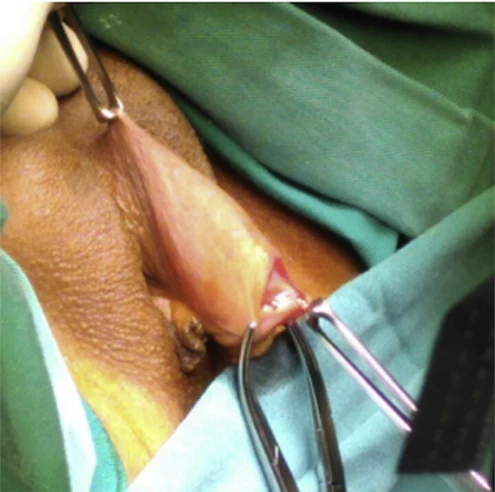
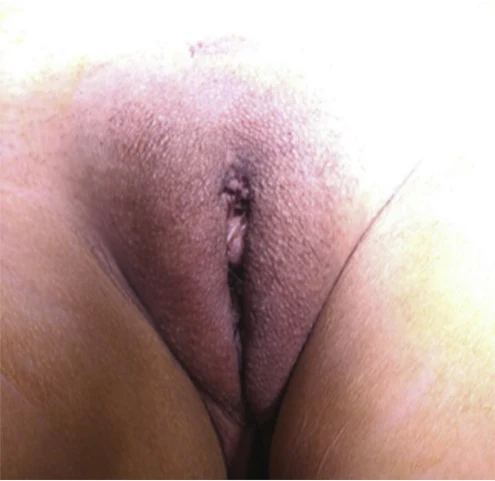
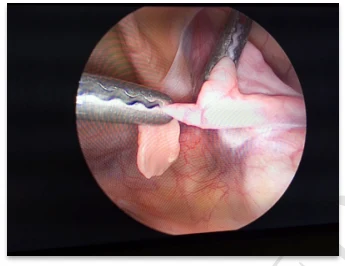
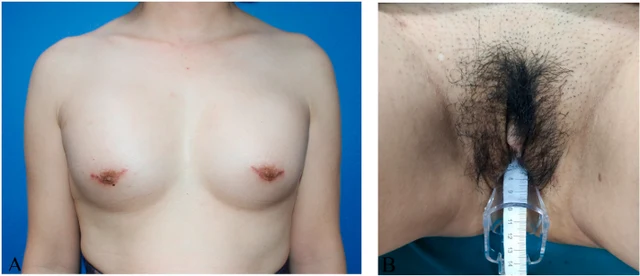
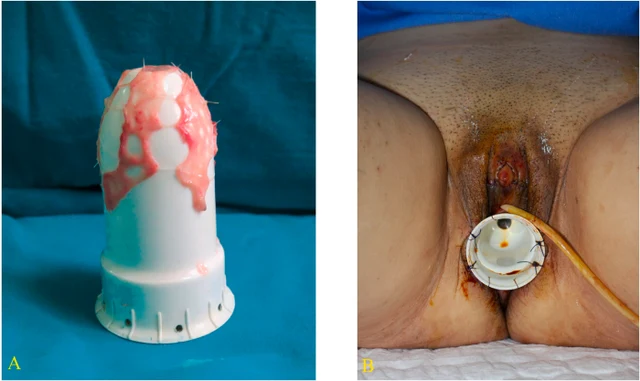
La patiente présentait un caryotype 46,XY, un phénotype de virilisation incomplète, une aménorrhée primaire, une clitoromégalie, l'absence de structures müllériennes et une testostérone sérique légèrement élevée ; le diagnostic de syndrome d'insensibilité aux androgènes partiel (PAIS) a été retenu et une réassignation sexuelle féminine a finalement été réalisée.
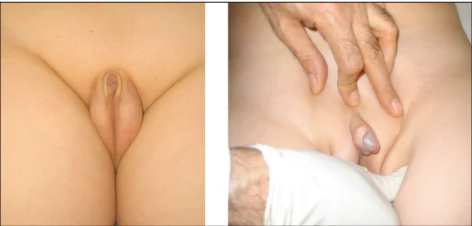
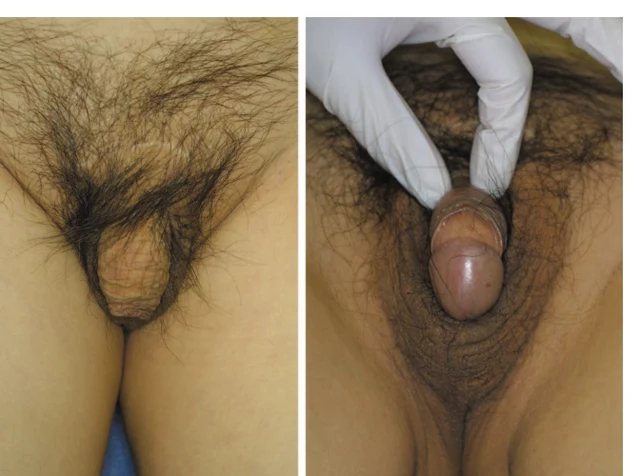
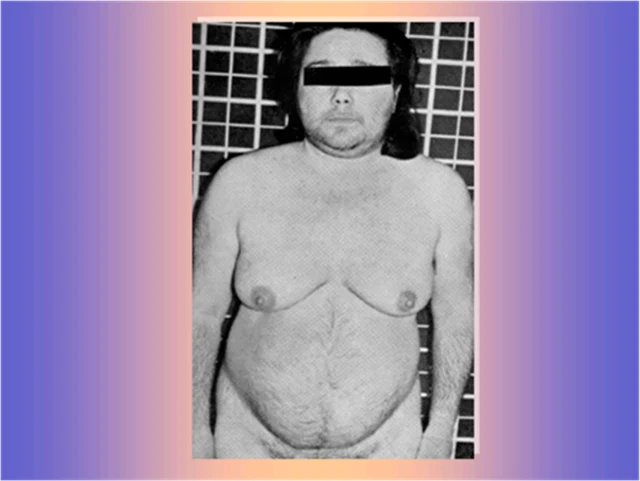
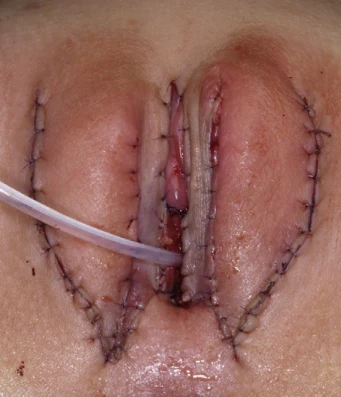
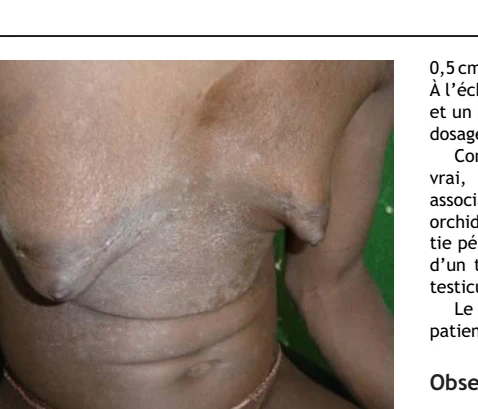
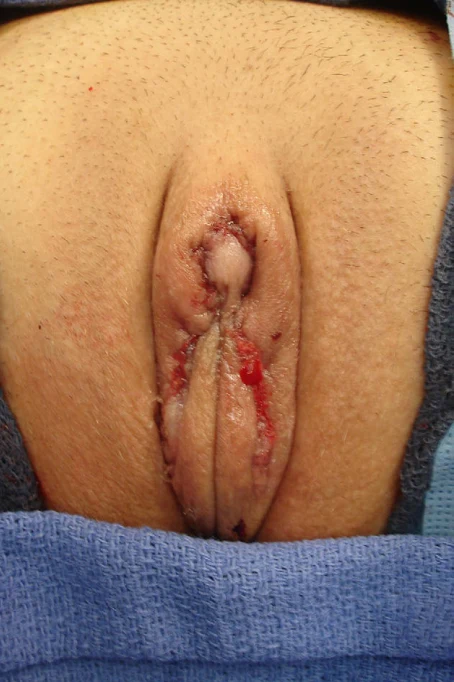
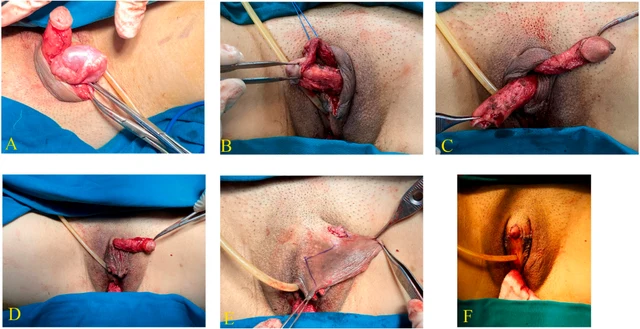
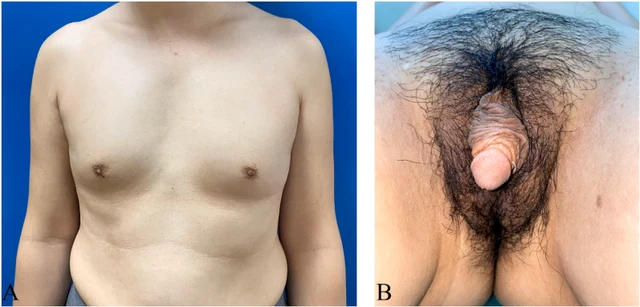
Patient porteur d'un caryotype 46,XX (confirmé par FISH), de phénotype masculin, sans testicules, avec androgènes bas et gynécomastie masculine sévère, diagnostiqué comme homme 46,XX (inversion sexuelle XX, DSD 46,XX) ; il a ensuite bénéficié d'une vulvoplastie de féminisation en raison d'une dysphorie de genre.
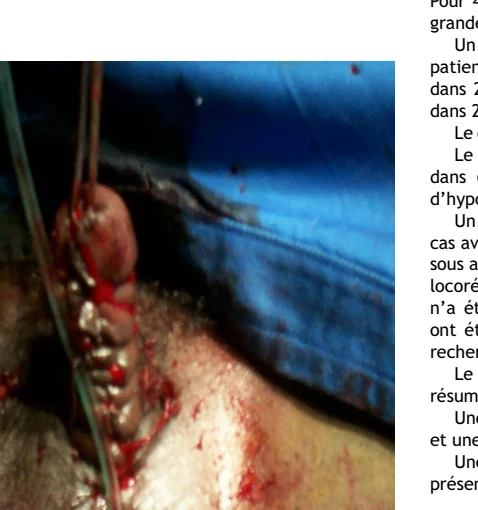
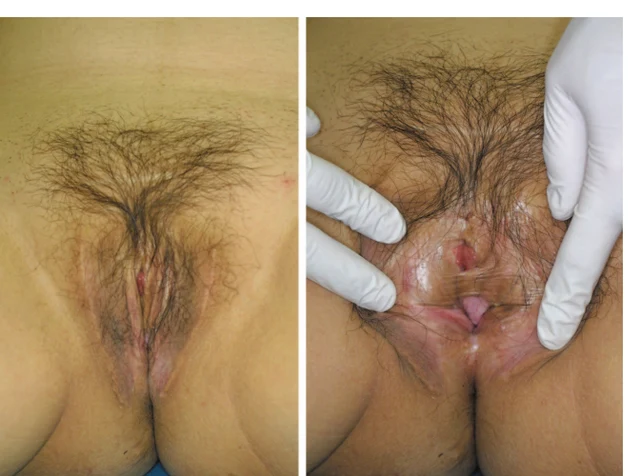
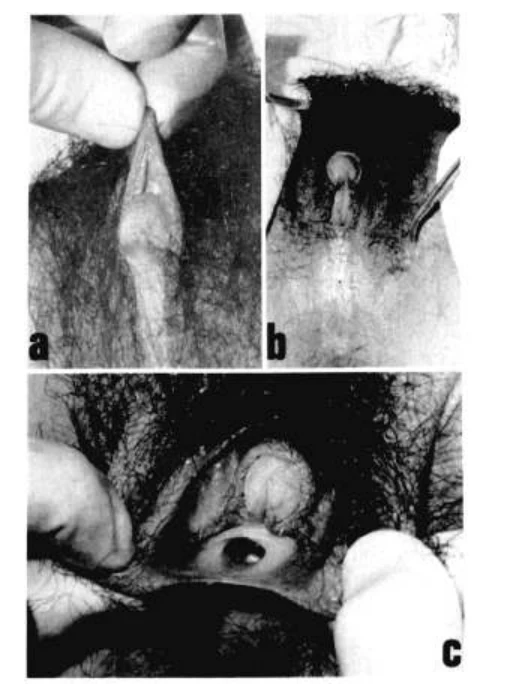
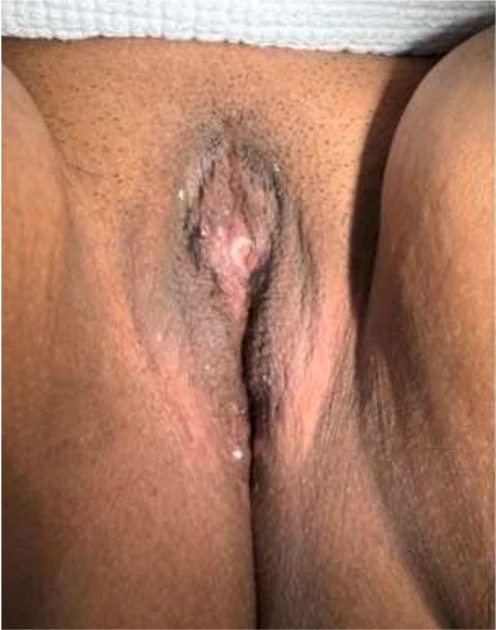
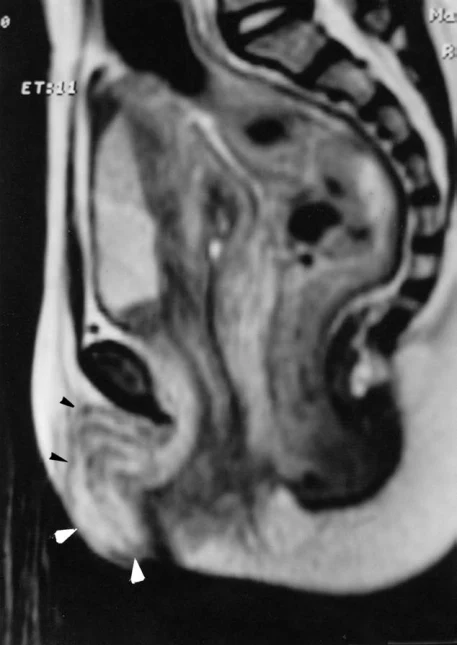
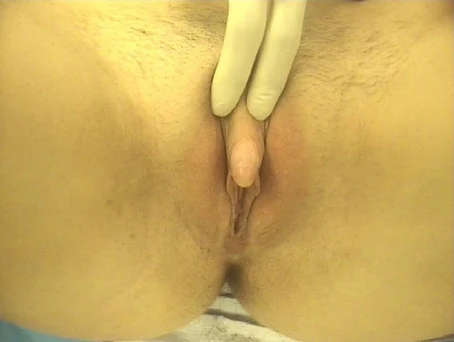
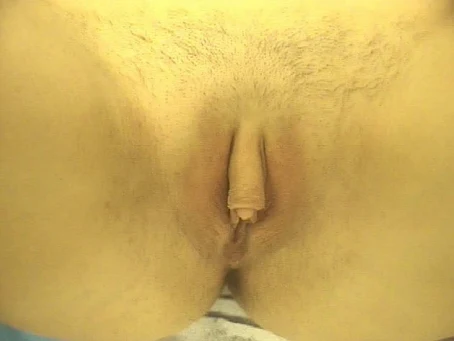
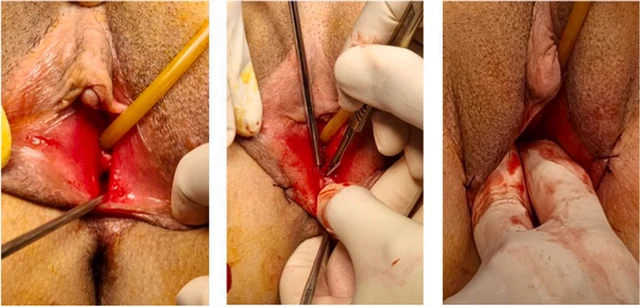
Hyperplasie congénitale des surrénales 46,XX de l'adulte (mal contrôlée) avec clitoridomégalie sévère, sinus urogénital résiduel et sténose vaginale distale.
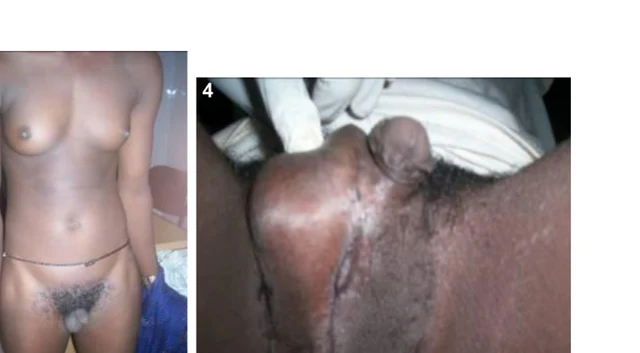
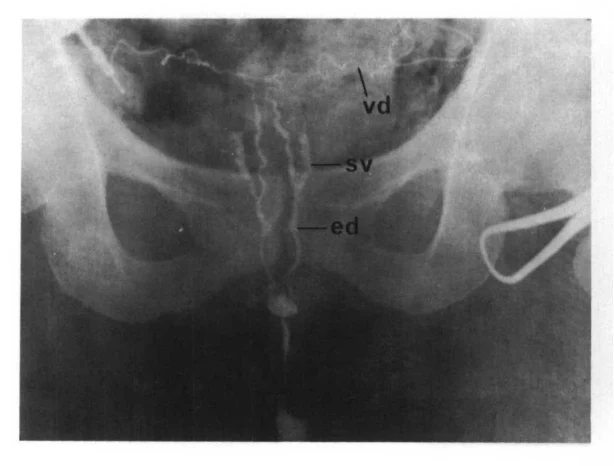
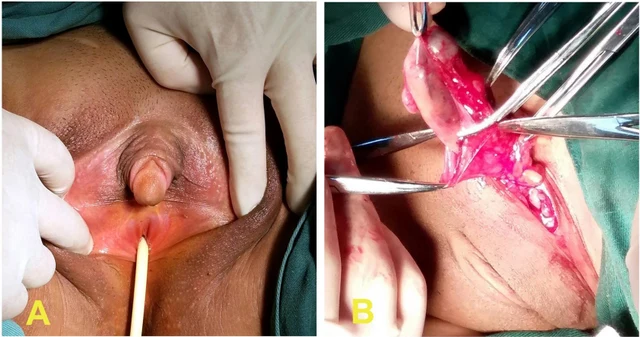
Féminisation testiculaire incomplète 46,XY (syndrome d'insensibilité partielle aux androgènes), phénotype féminin, structures wolffiennes résiduelles et virilisation partielle à la puberté.
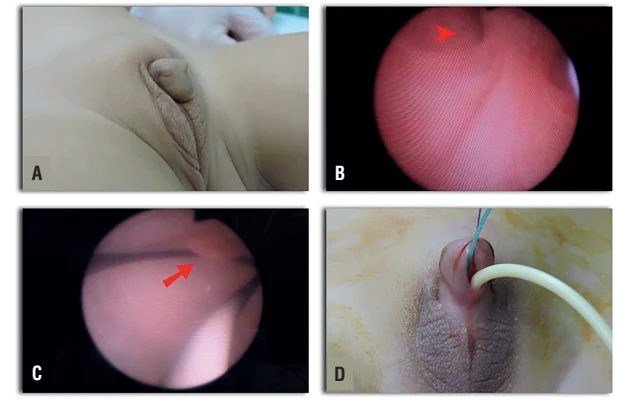
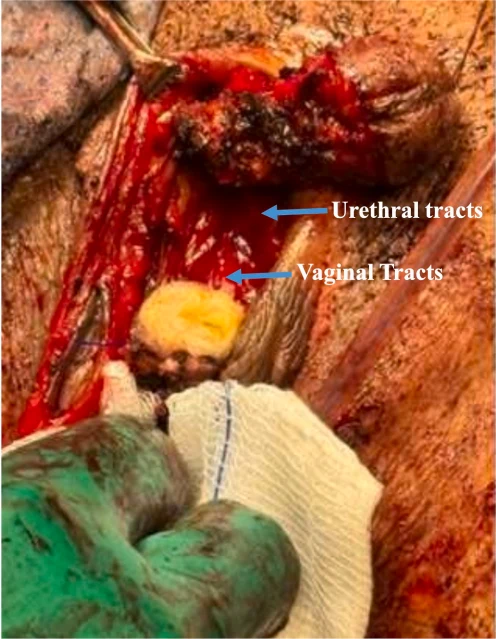
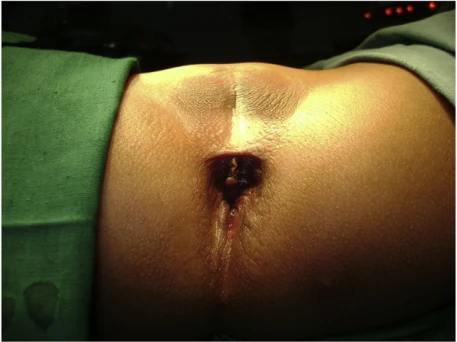
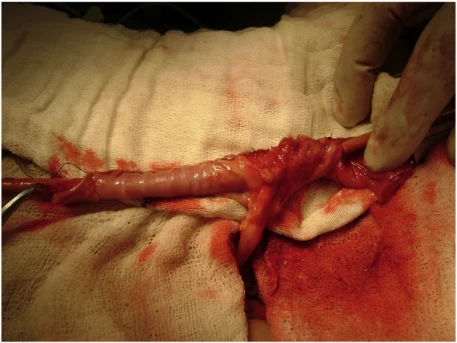
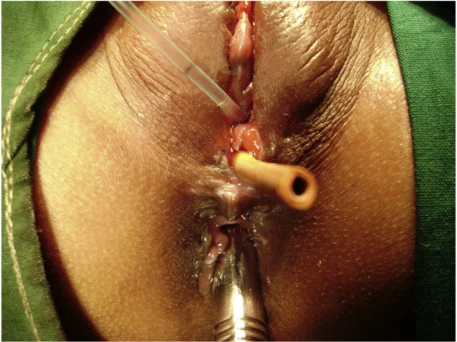
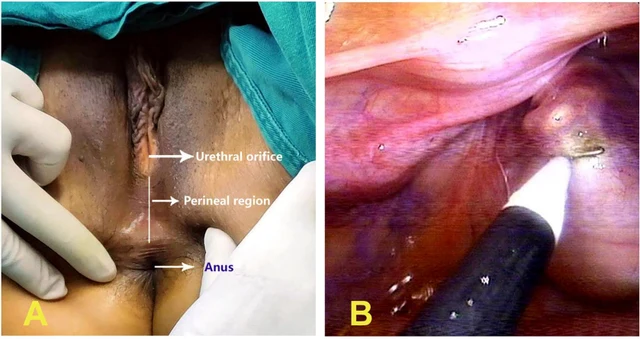
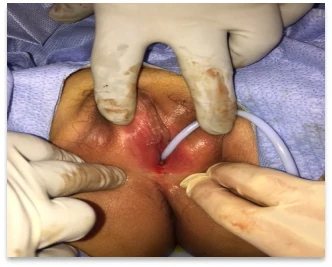
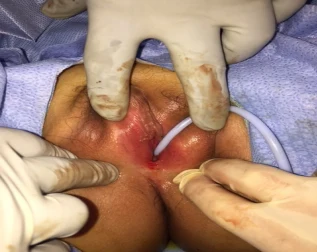
Duplication urétrale congénitale féminine avec urètre accessoire épispadiaque (orifice de l’urètre accessoire situé dans la région prépubienne), sans autre anomalie structurelle des voies génito-urinaires.
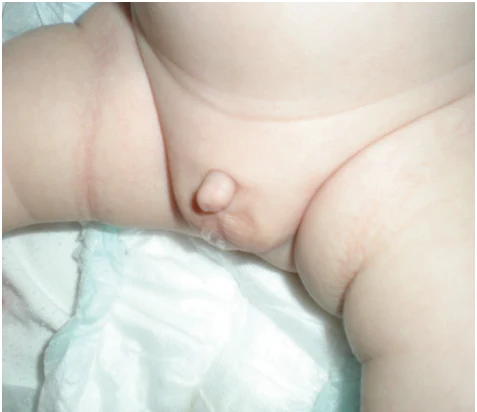
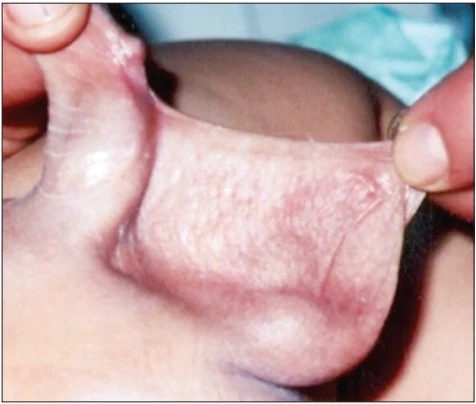
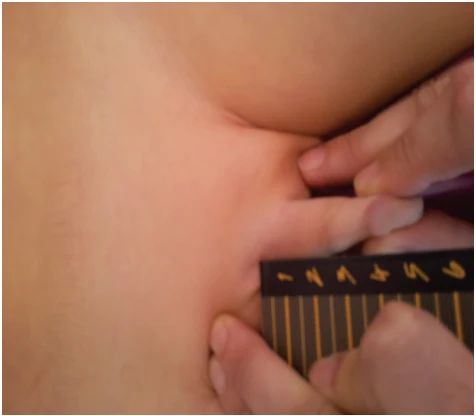
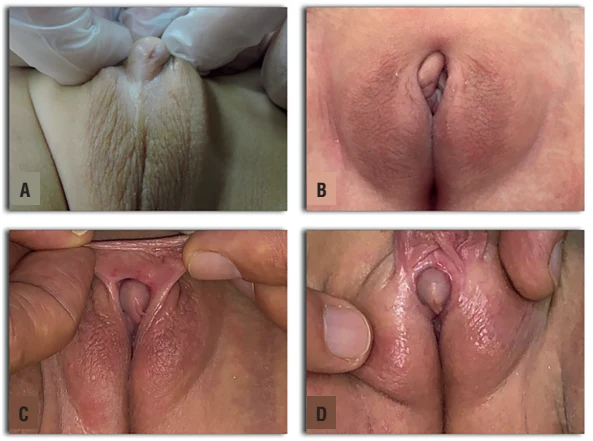
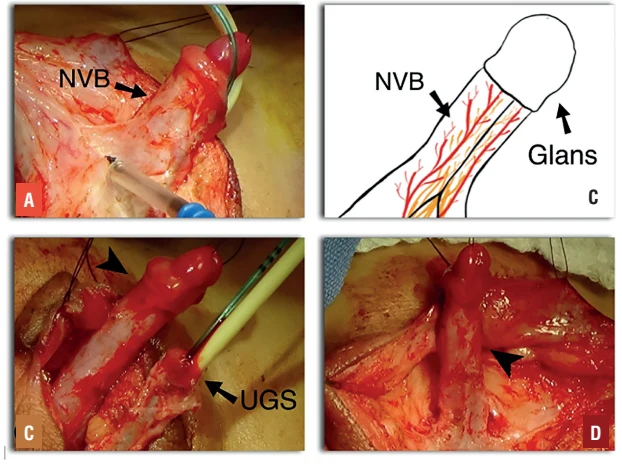
Neurofibromatose de type 1 (NF1) avec neurofibrome plexiforme des organes génitaux externes (3 filles et 1 garçon) ; caryotype normal, hermaphrodisme vrai exclu — n’appartient pas aux différences du développement sexuel (DSD).
Dysgénésie gonadique pure (complète) 46,XY, avec production d’androgènes et gonadoblastome/dysgerminome, se manifestant par une hypertrophie clitoridienne et une aménorrhée primaire.
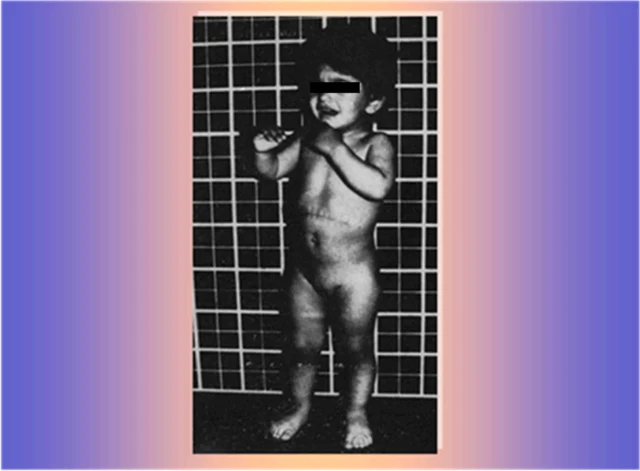
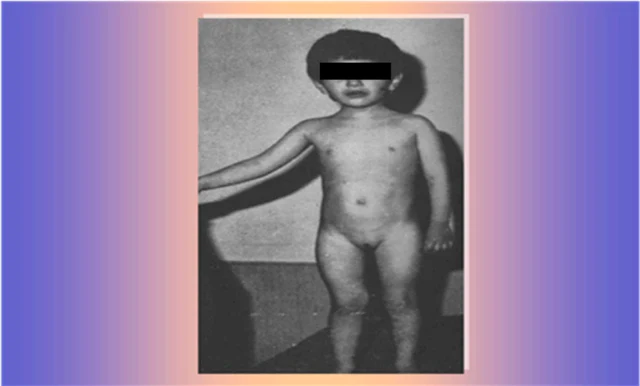
Hypoplasie congénitale des surrénales (AHC) : le cas 5 correspond à un syndrome triple A lié à AAAS, et les cas 1 à 4 à une AHC autosomique récessive (mutation non identifiée), tous caractérisés par des organes génitaux externes normaux et une insuffisance corticosurrénale primaire — n’appartient pas aux différences du développement sexuel (DSD).
Syndrome d'insensibilité complète aux androgènes (CAIS), caryotype 46,XY, se présentant par une aménorrhée primaire et des organes génitaux externes ambigus.
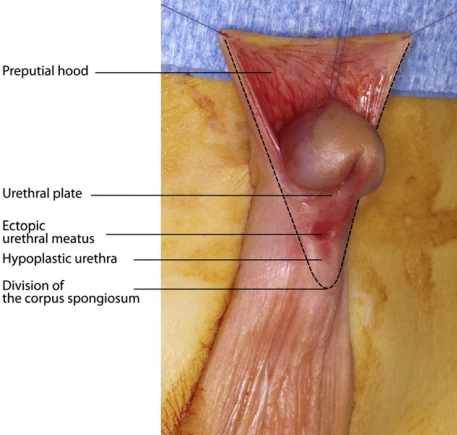
Syndrome d'insensibilité partielle aux androgènes (PAIS), caryotype 46,XY, se présentant par un micropénis, un orifice de type hypospadias et une absence de vagin/utérus.
Différence du développement testiculaire 46,XX avec SRY négatif (DSD testiculaire 46,XX), se présentant par un hypospadias pénoscrotal, une cryptorchidie et une gynécomastie bilatérale.
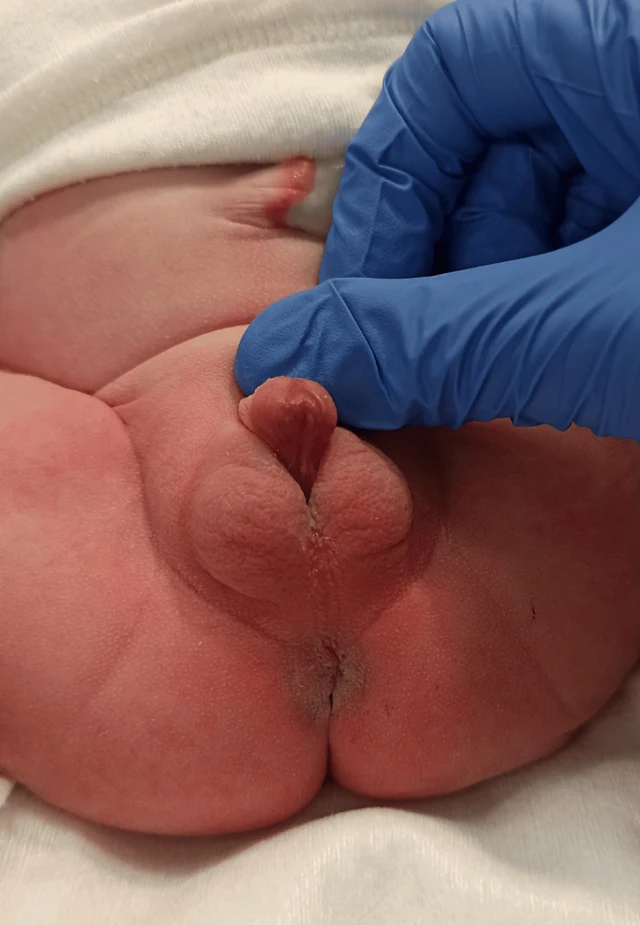
Clitoromégalie due à une hyperplasie congénitale des surrénales (CAH, déficit en 21-hydroxylase de forme non classique), caryotype 46,XX, phénotype féminin.
Syndrome de régression testiculaire embryonnaire (TRS ; également appelé syndrome des testicules disparus), caryotype 46,XY, se présentant par une aménorrhée primaire, un retard pubertaire, des organes génitaux externes féminins et des organes génitaux internes quasi absents.
46,XY DSD, ambiguïté génitale due à une anomalie chromosomique 46,XY,der(5)t(3;5)(p26.2;p15.2)mat (syndrome du cri du chat associé à une trisomie partielle du 3p).
CYP11B1 · 46,XY · HPO:0004322, Short stature (HP:0004322)
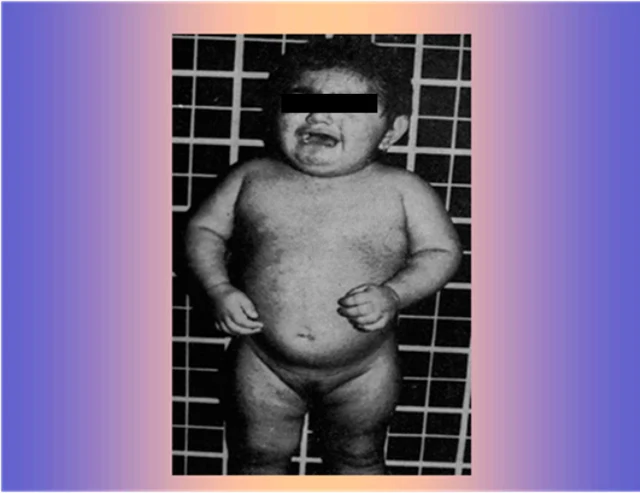
Hyperplasie congénitale des surrénales (CAH) due à un déficit en 11β-hydroxylase, mutation homozygote de CYP11B1 (c.1231G>C), avec tumeurs testiculaires surrénaliennes restantes bilatérales (TARTs) — ce cas est un homme 46,XY, sans anomalie du développement sexuel, ne relevant pas d'une différence du développement sexuel (DSD).