 4 配图
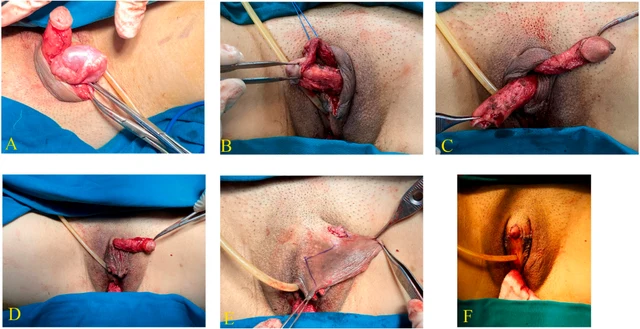
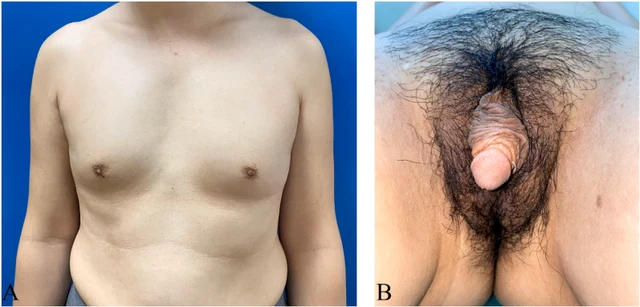
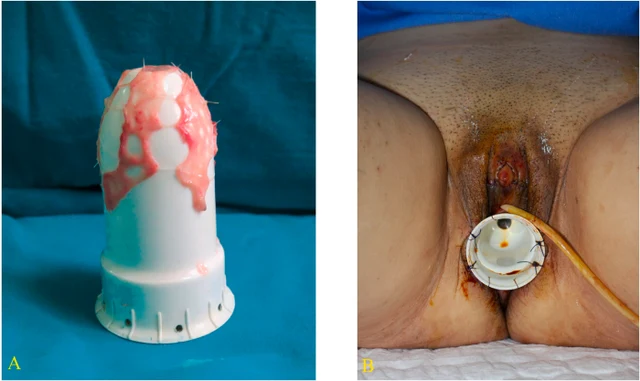
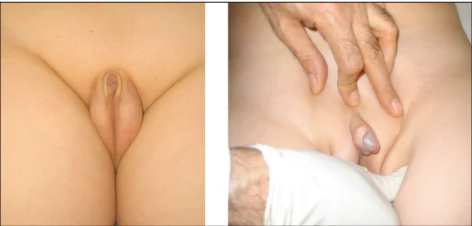
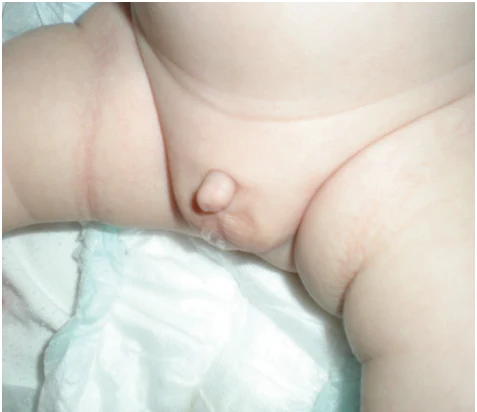
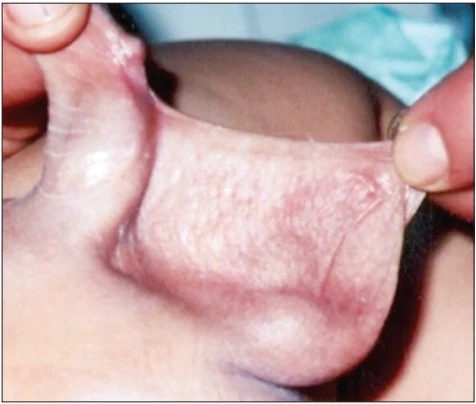
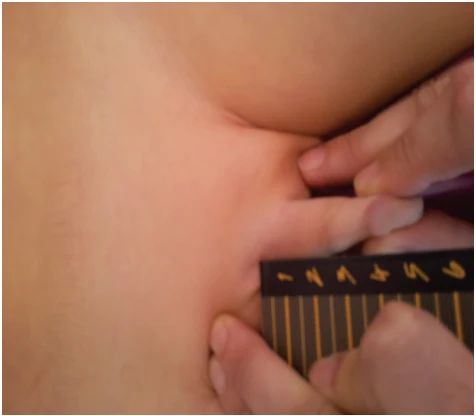
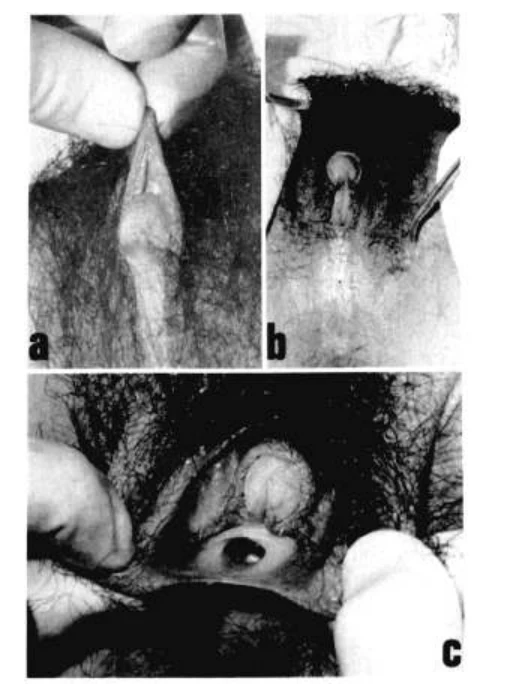
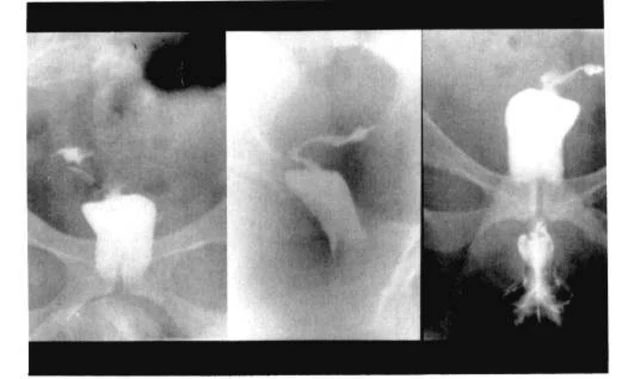
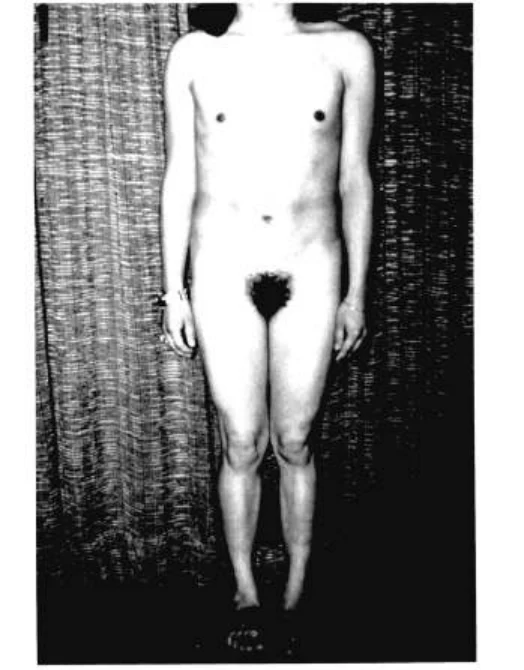
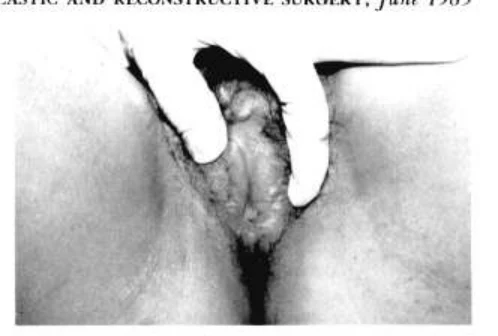
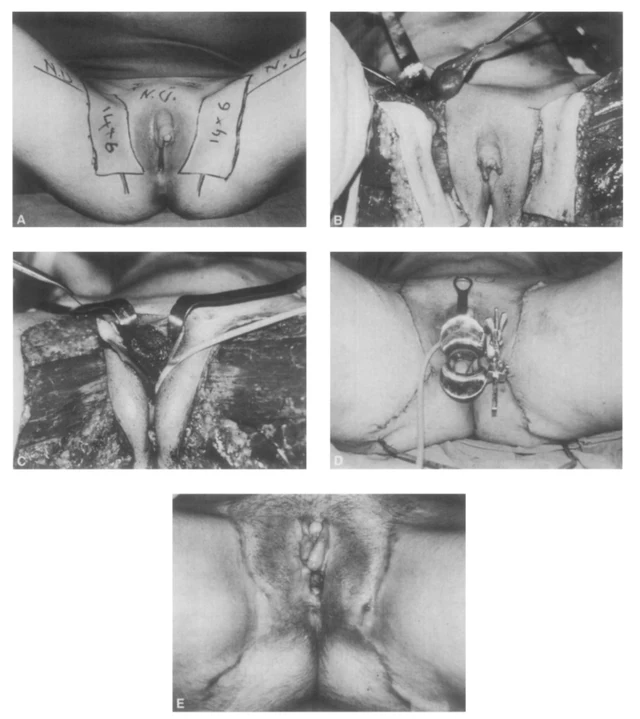
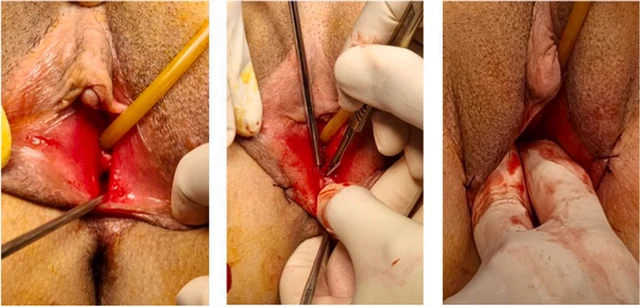
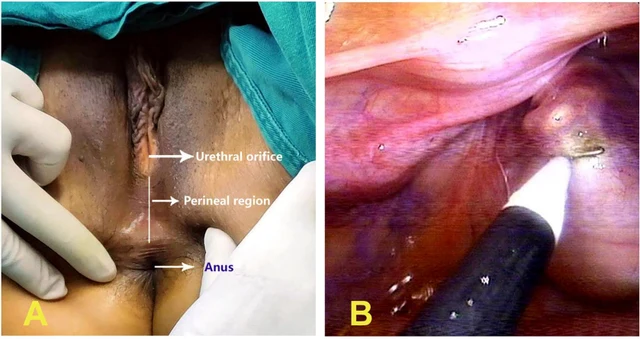
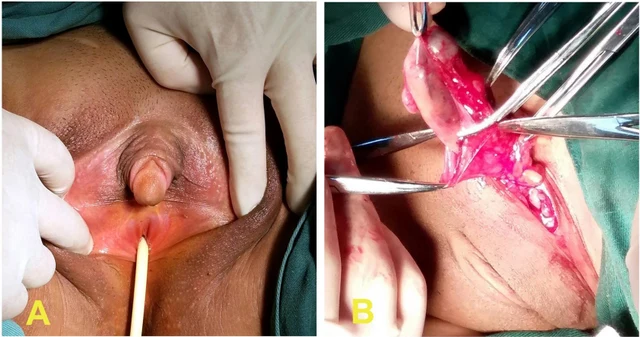
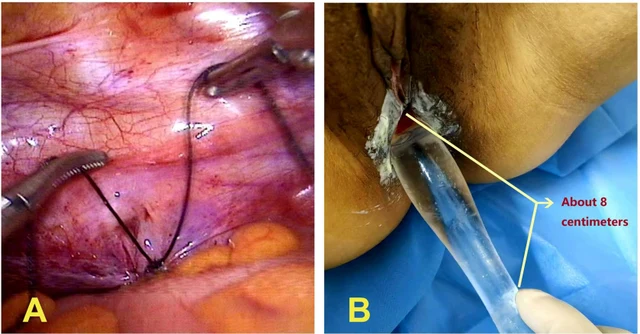
46,XY DSD(部分性雄激素不敏感综合征,PAIS)。 · 46,XY · DSD-C169
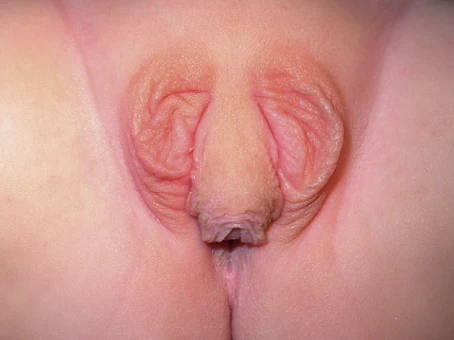
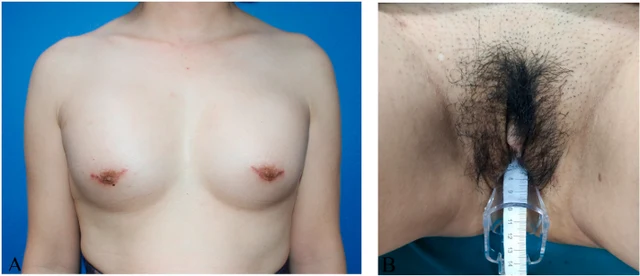
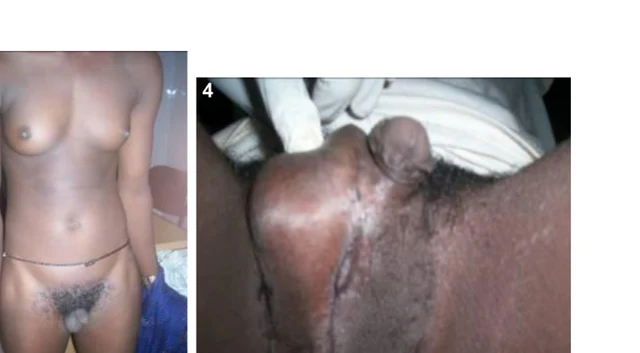
该患者为46,XY、不完全男性化表型、原发性闭经、阴蒂肥大、无苗勒管结构、血清睾酮轻度升高,确诊为部分性雄激素不敏感综合征(PAIS),并最终行女性性别重置。
浏览原始图集中的病例与配图,按疾病、基因、核型或表型检索,并追溯来源论文。
280 图集病例571 配图
当前筛选: 280 图集病例 · 571 配图
点击图像可放大;原图保留来源文件的完整内容。
4 配图
该患者为46,XY、不完全男性化表型、原发性闭经、阴蒂肥大、无苗勒管结构、血清睾酮轻度升高,确诊为部分性雄激素不敏感综合征(PAIS),并最终行女性性别重置。
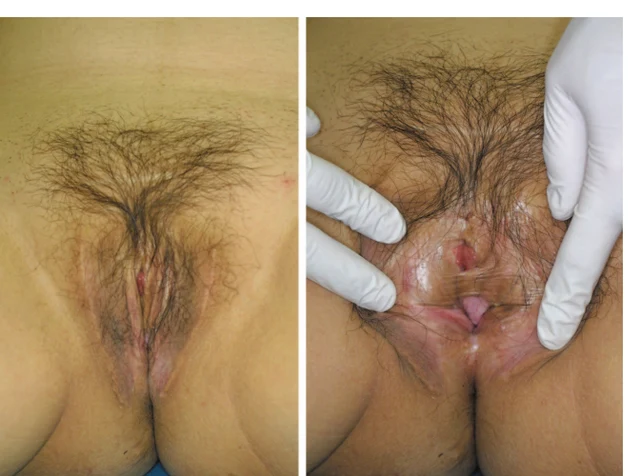 4 配图
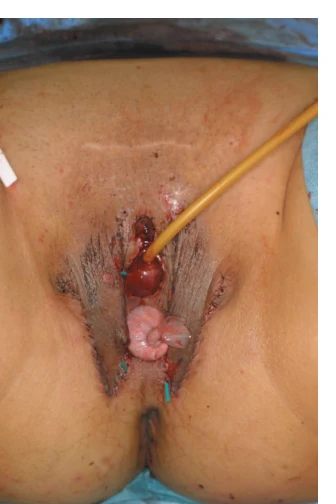
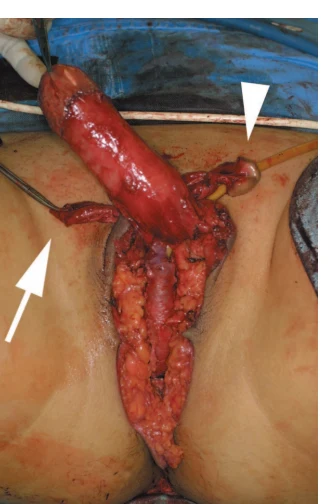
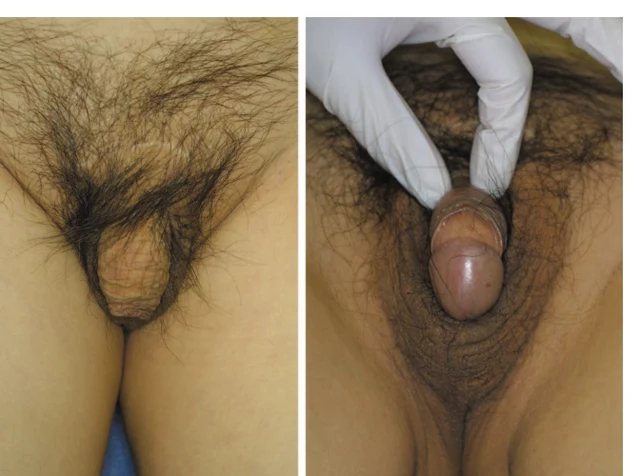
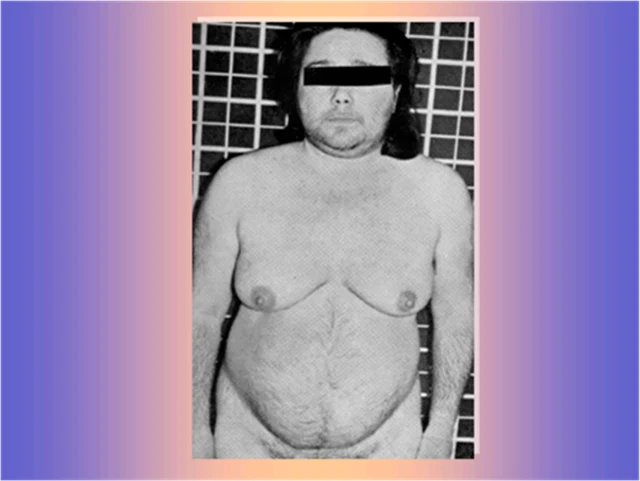
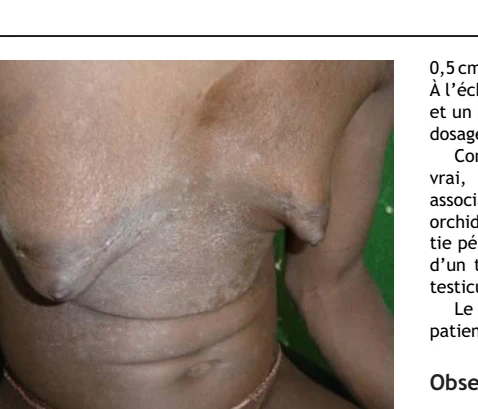
患者为46,XX染色体(经FISH确认)、表型男性、无睾丸、雄激素低下伴严重男性乳腺发育,诊断为46,XX男性(XX性反转,46,XX DSD);后因性别不安行女性化外阴成形。
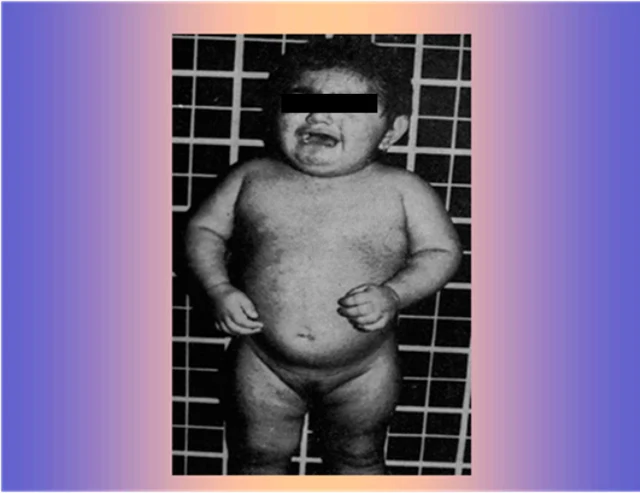 4 配图
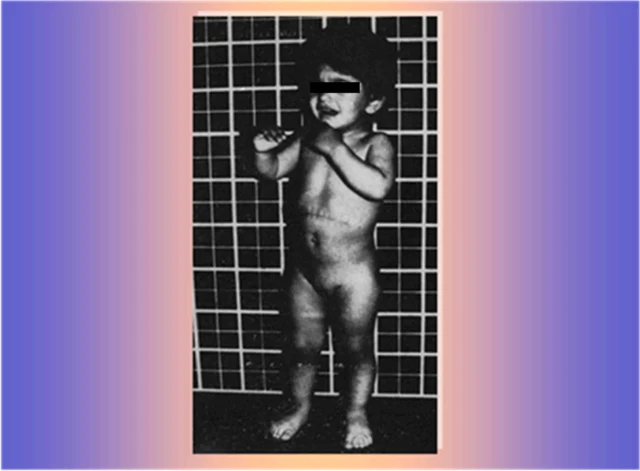
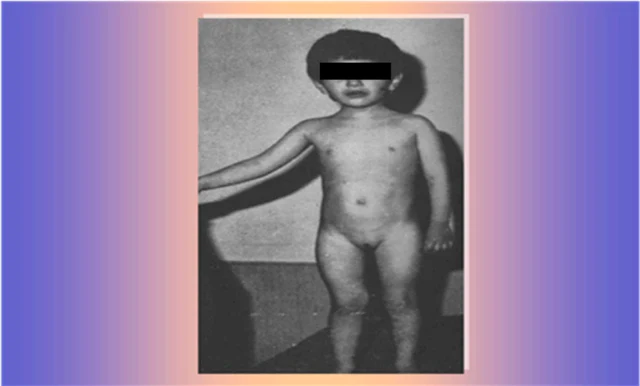
右肾上腺DHEA分泌性腺瘤导致的雄性化,属雄激素过量型46,XX性发育异常(DSD)。
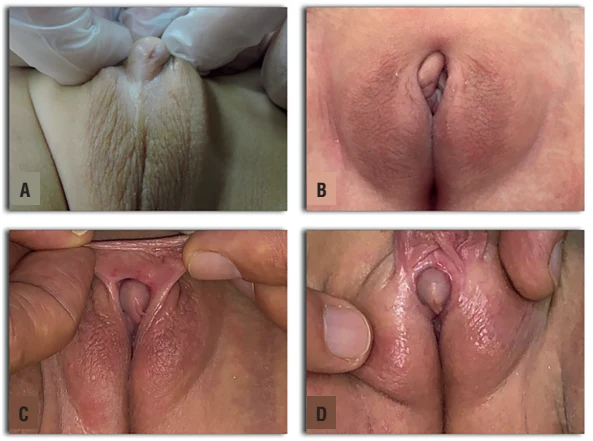 4 配图
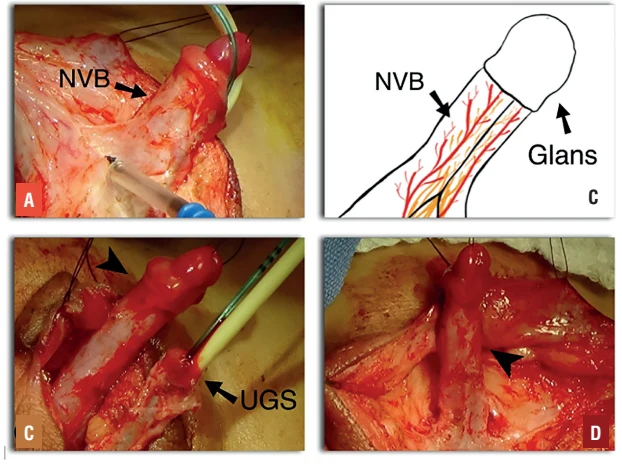
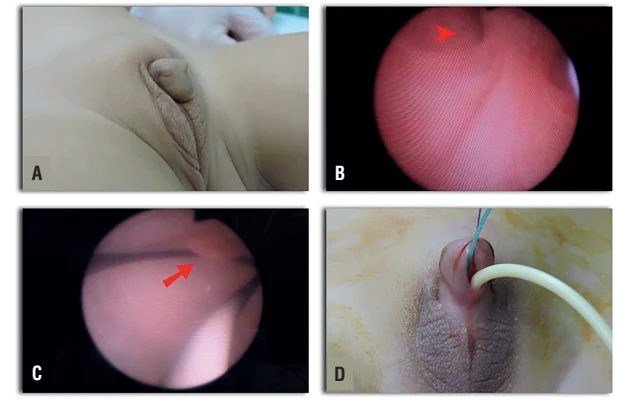
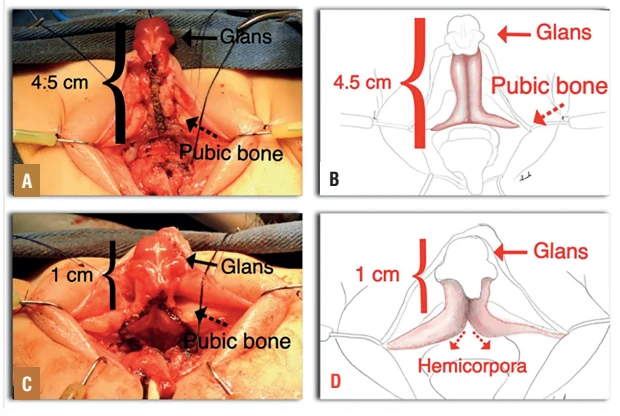
46,XX先天性肾上腺皮质增生症(CAH)伴雄性化外阴(Prader 3–5级),需行女性化生殖器整形。
 4 配图
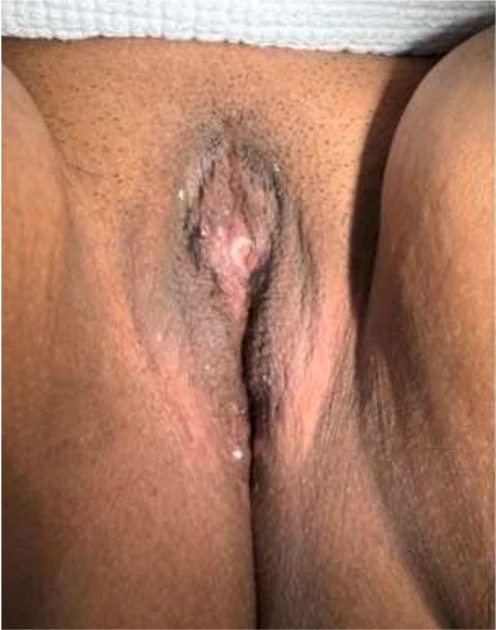
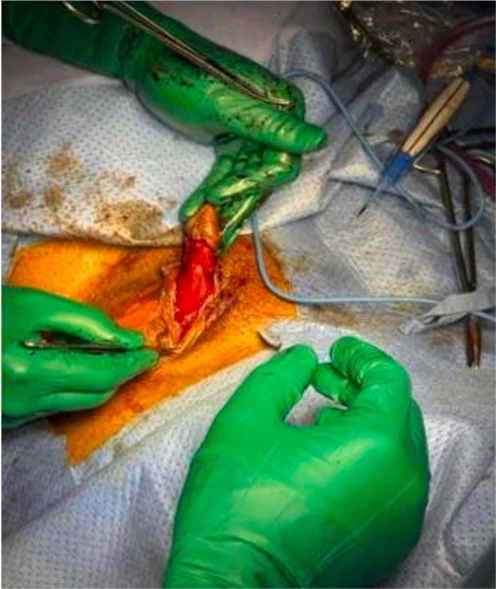
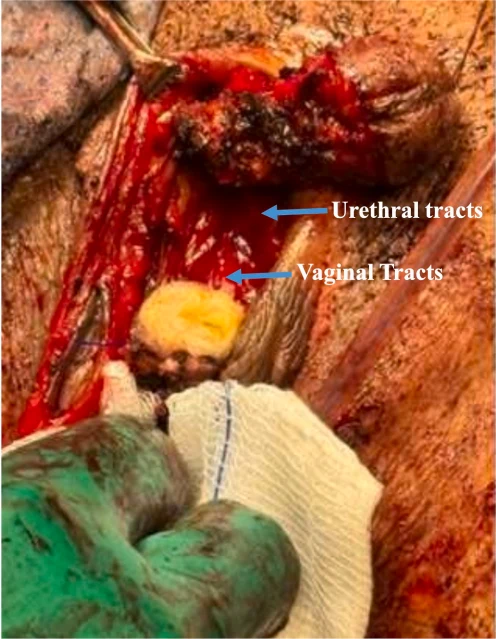
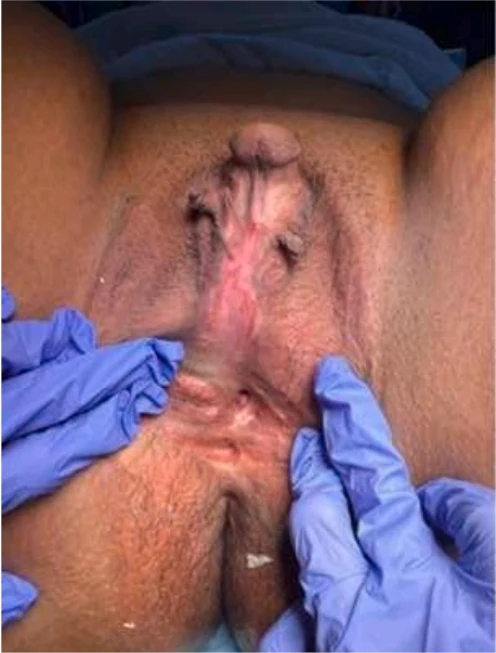
成人46,XX先天性肾上腺皮质增生症(控制不良)合并重度阴蒂肥大、残留尿生殖窦及远端阴道狭窄。
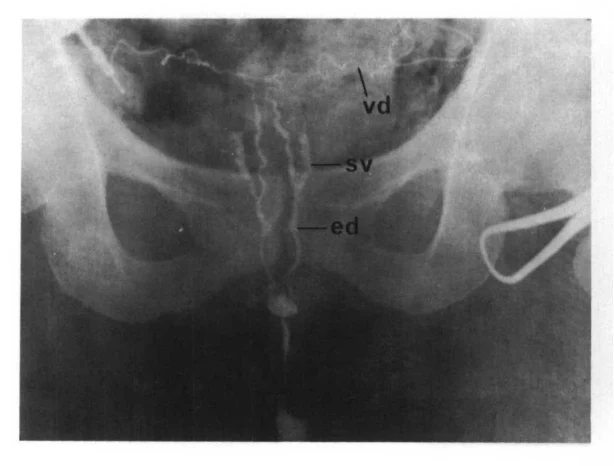 3 配图
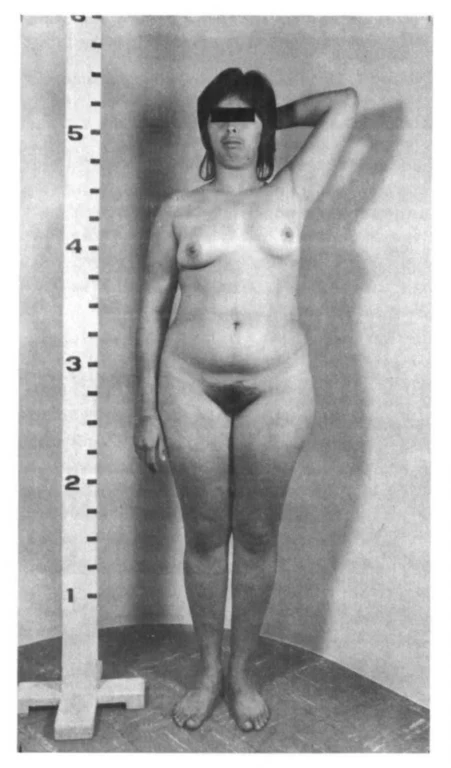
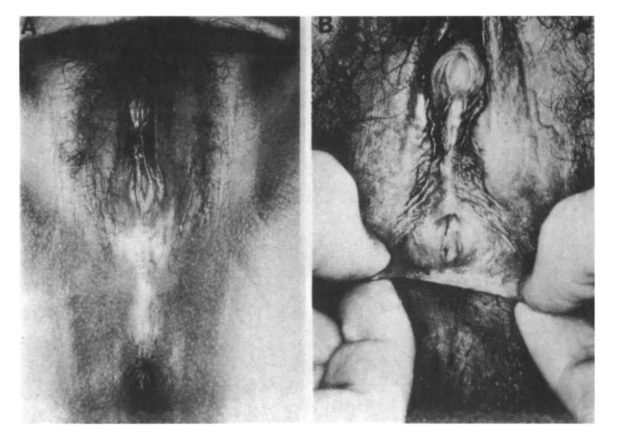
46,XY不完全性睾丸女性化(部分雄激素不敏感综合征),女性表型、残存Wolf管结构与青春期部分雄性化。
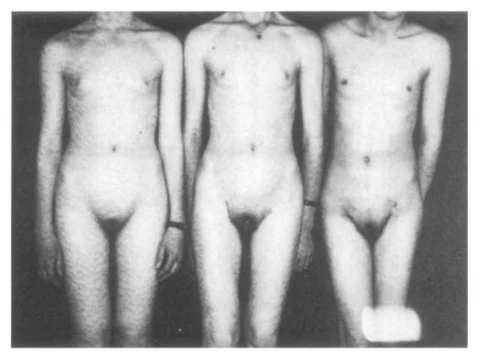 3 配图
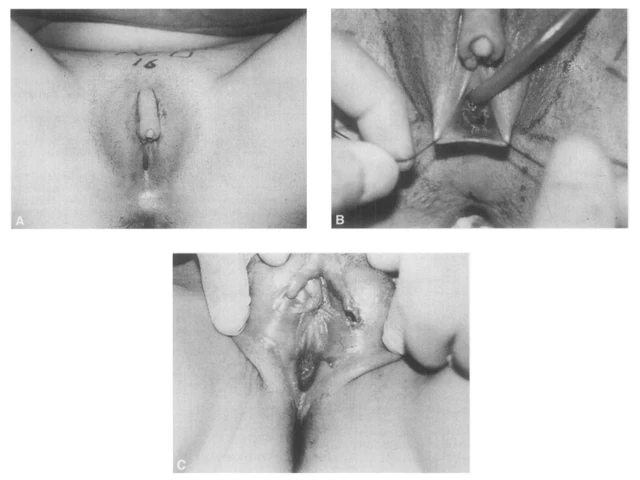
46,XY不完全性睾丸女性化(部分雄激素不敏感综合征),女性表型、阴蒂样肥大、浅阴道、腹股沟睾丸。
 3 配图
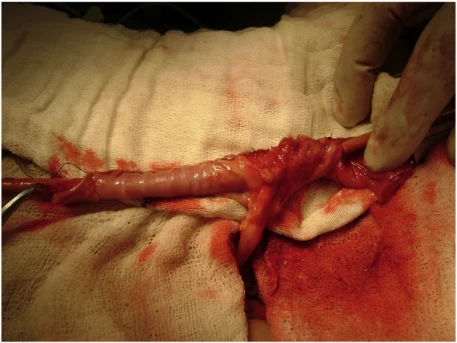
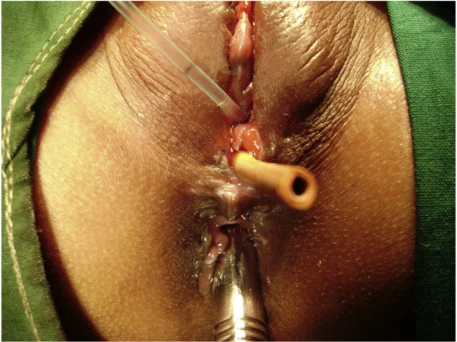
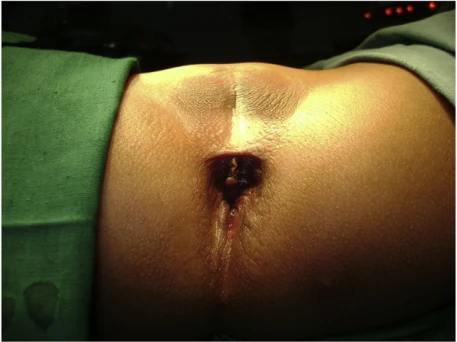
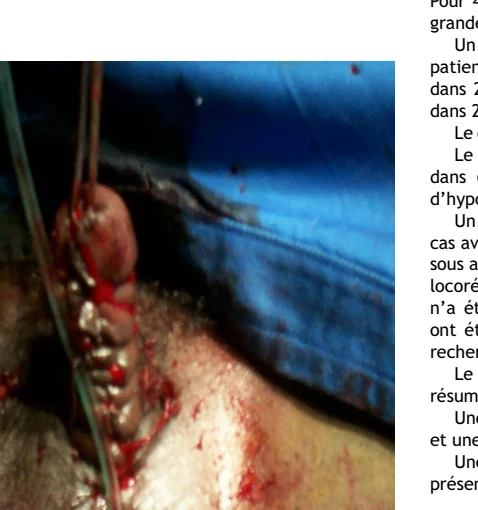
46,XY无阴茎症(阴茎发育不全)伴尿道直肠瘘,按男性养育7年后改行女性化重建。
 3 配图
46,XX性发育异常(DSD),女性假两性畸形(患者5:核型46,XX,右侧卵巢大滤泡营养不良、左侧隐睾、小阴茎型尿道下裂、高泌乳素血症)。
 3 配图
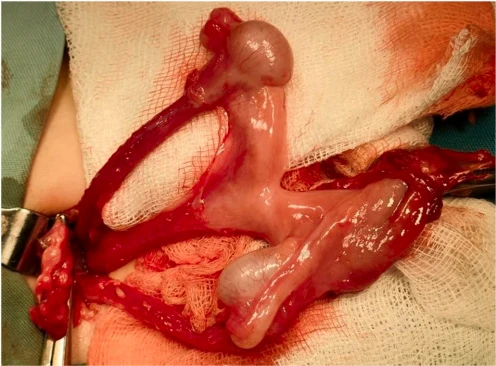
46,XY性发育异常(DSD),2型横行睾丸异位合并持续性Müller管综合征。
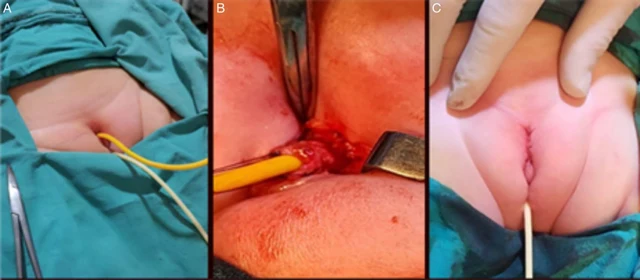 3 配图
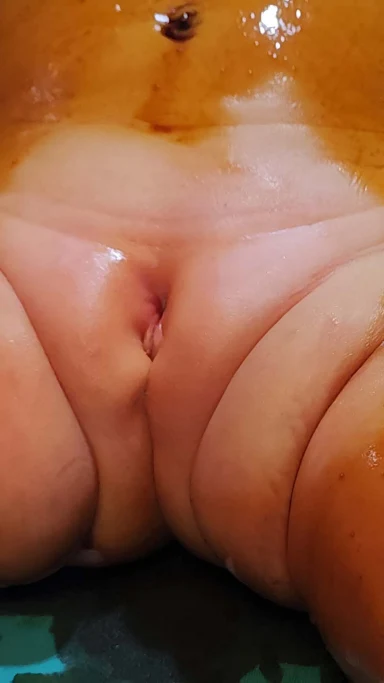
女性先天性尿道重复伴尿道上裂副尿道(副尿道开口于耻骨前区),无其他泌尿生殖道结构异常。
 3 配图
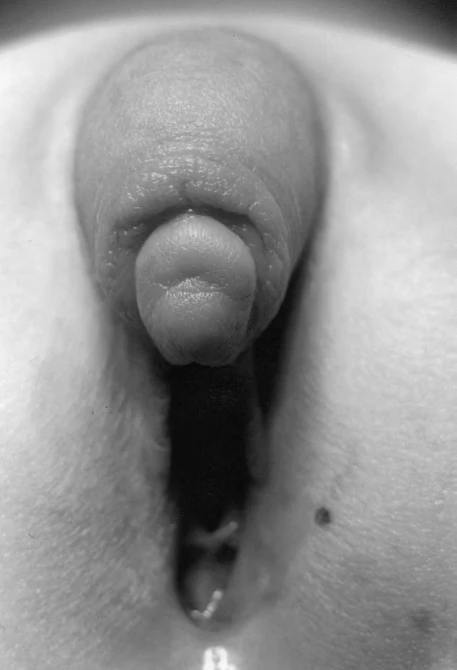
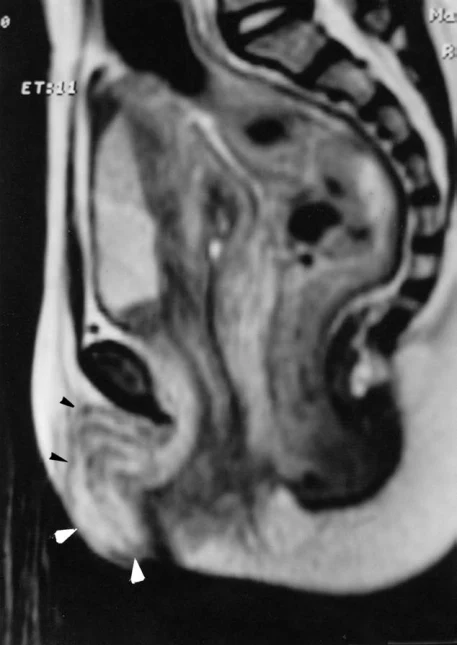
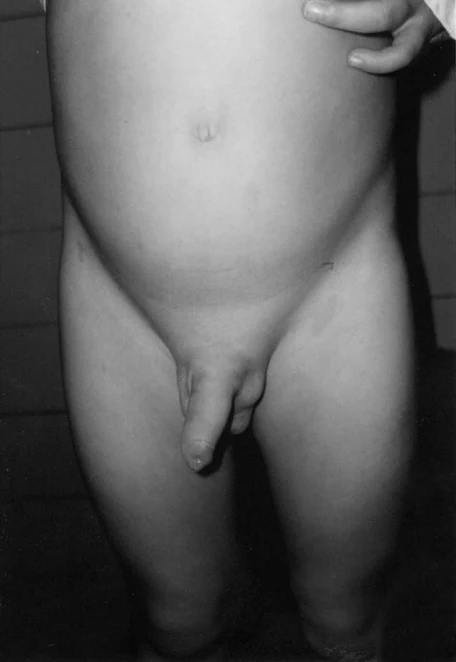
1型神经纤维瘤病(NF1)伴外生殖器丛状神经纤维瘤(3女1男);核型正常、已排除真两性畸形——不属于性发育差异(DSD)。
 3 配图
46,XY单纯(完全)性腺发育不全,伴雄激素产生及性腺母细胞瘤/无性细胞瘤,表现为阴蒂肥大与原发性闭经。
 3 配图
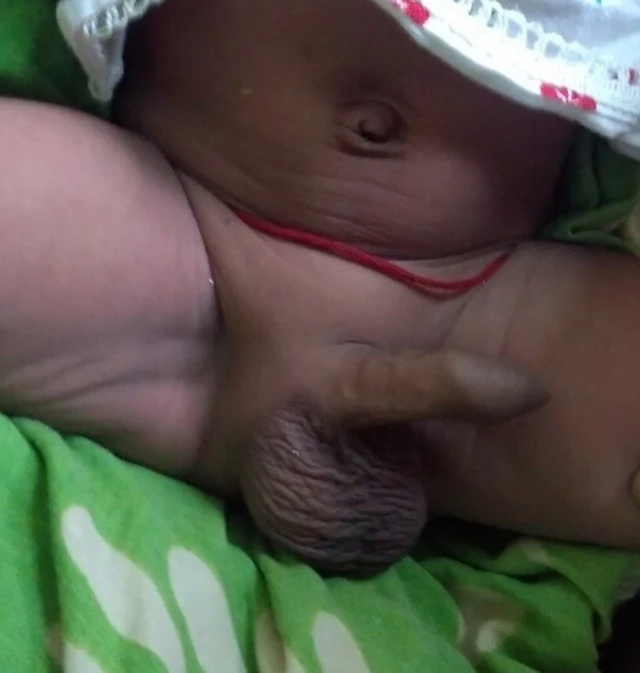
先天性肾上腺发育不良(AHC):病例5为AAAS相关三A综合征,病例1–4为常染色体隐性AHC(突变未明),均以外生殖器正常、原发性肾上腺皮质功能不全为特点——不属于性发育差异(DSD)。
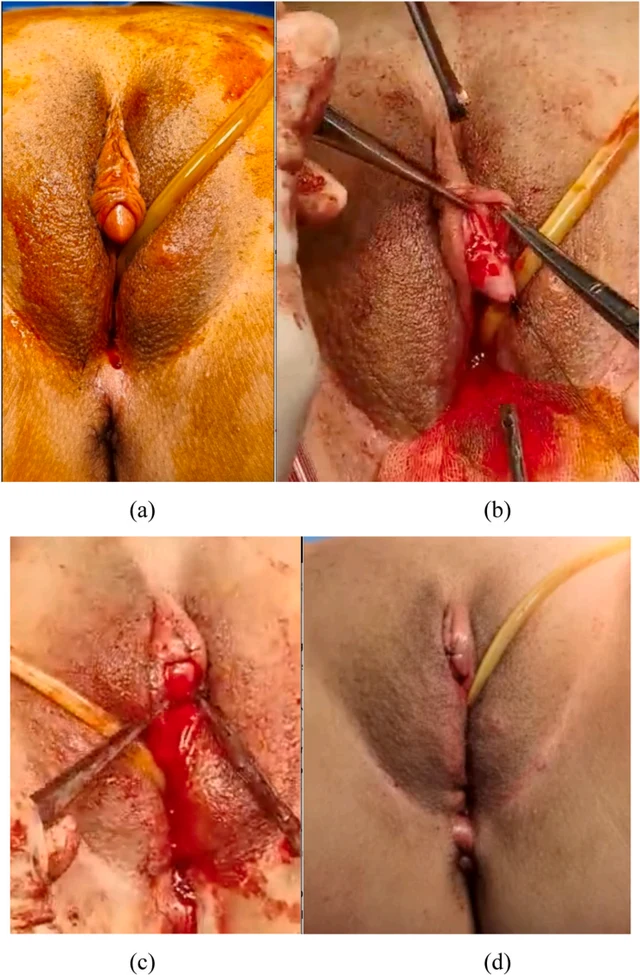 3 配图
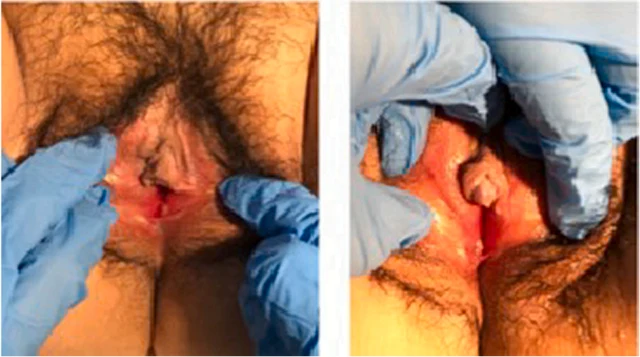
完全性雄激素不敏感综合征(CAIS),46,XY核型,表现为原发性闭经与外阴性别不明。
 3 配图
部分性雄激素不敏感综合征(PAIS),46,XY核型,表现为小阴茎、尿道下裂样开口及无阴道/子宫。
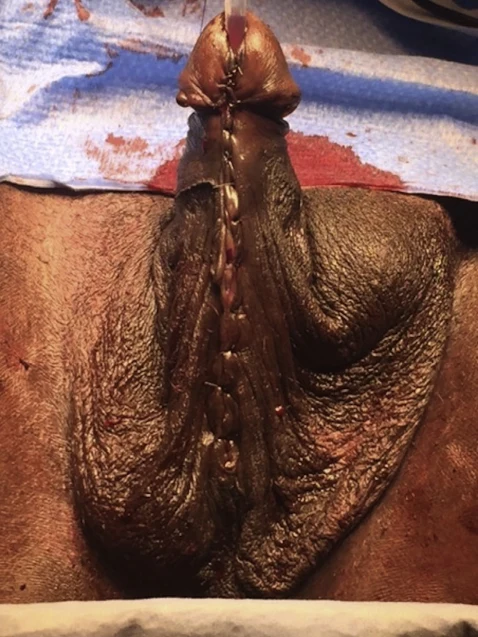 3 配图
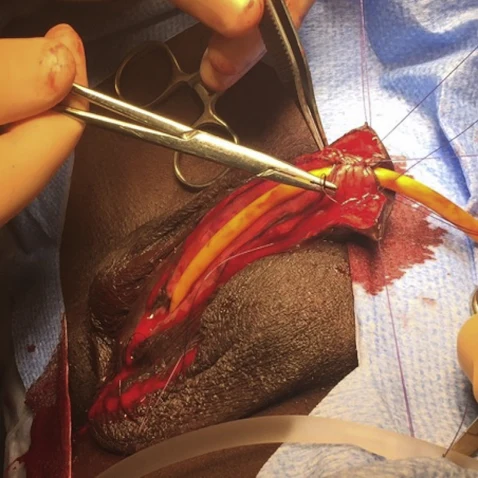
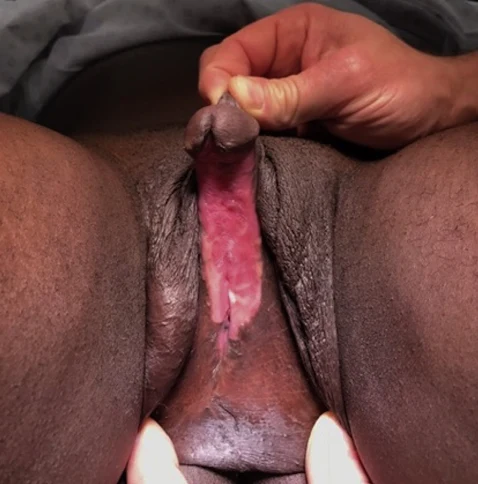
SRY阴性46,XX睾丸性发育差异(46,XX testicular DSD),表现为阴茎阴囊型尿道下裂、隐睾与双侧男子乳腺发育。
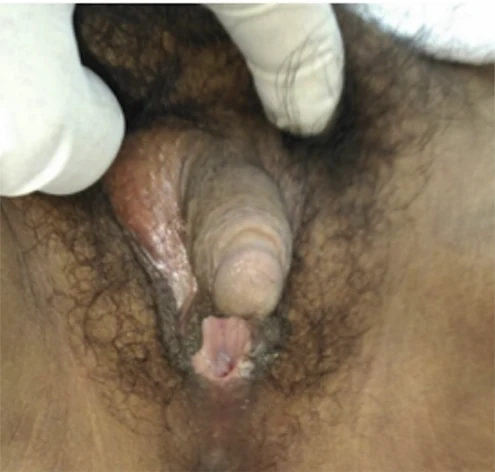 3 配图
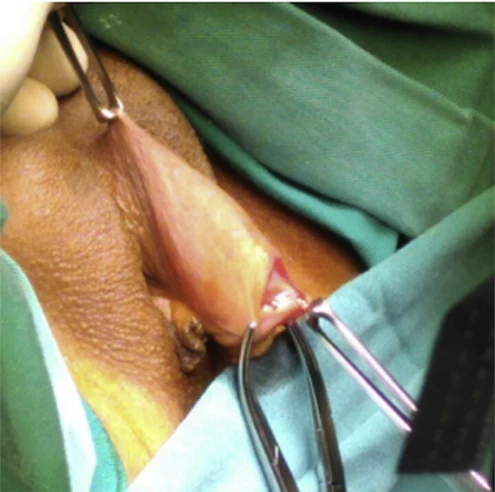
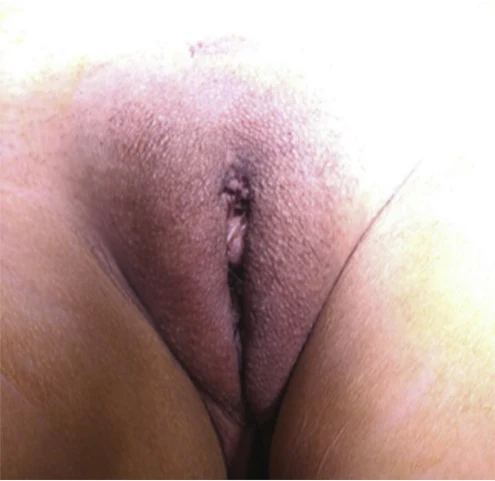
先天性肾上腺皮质增生(CAH,21-羟化酶缺乏非经典型)所致阴蒂肥大,46,XX核型,女性表型。
 3 配图
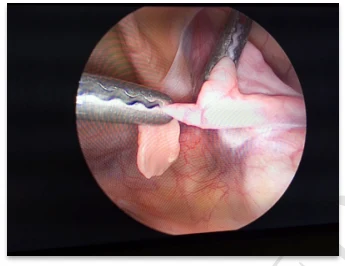
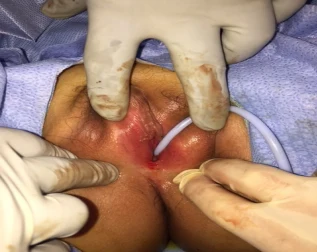
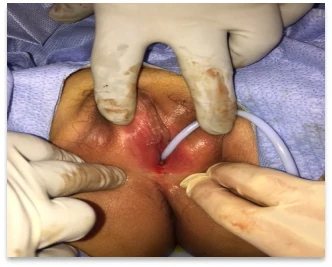
胚胎性睾丸退化综合征(TRS;又称睾丸消失综合征),46,XY核型,表现为原发性闭经、青春期延迟、女性外生殖器及内生殖器近乎缺如。
 3 配图
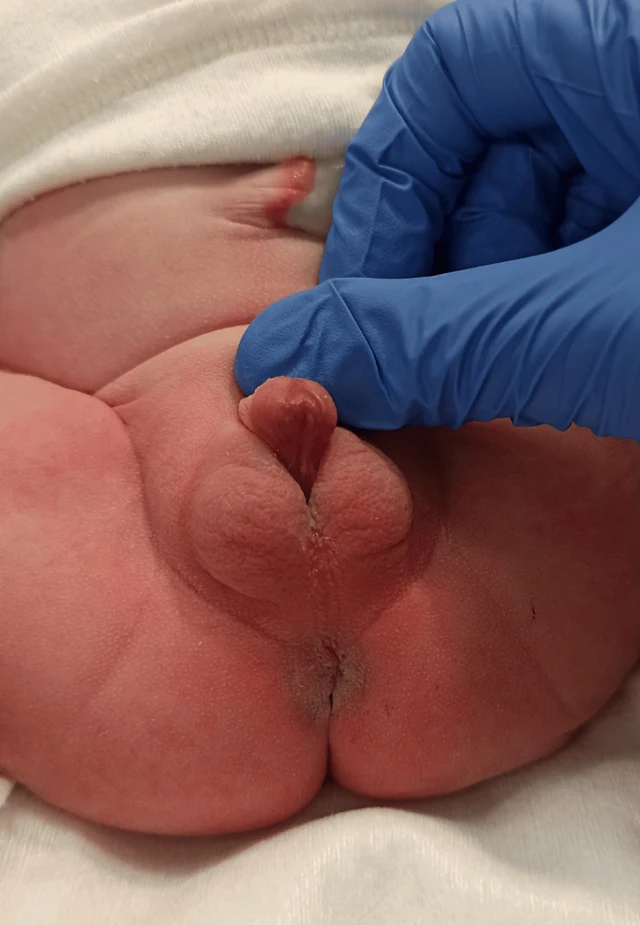
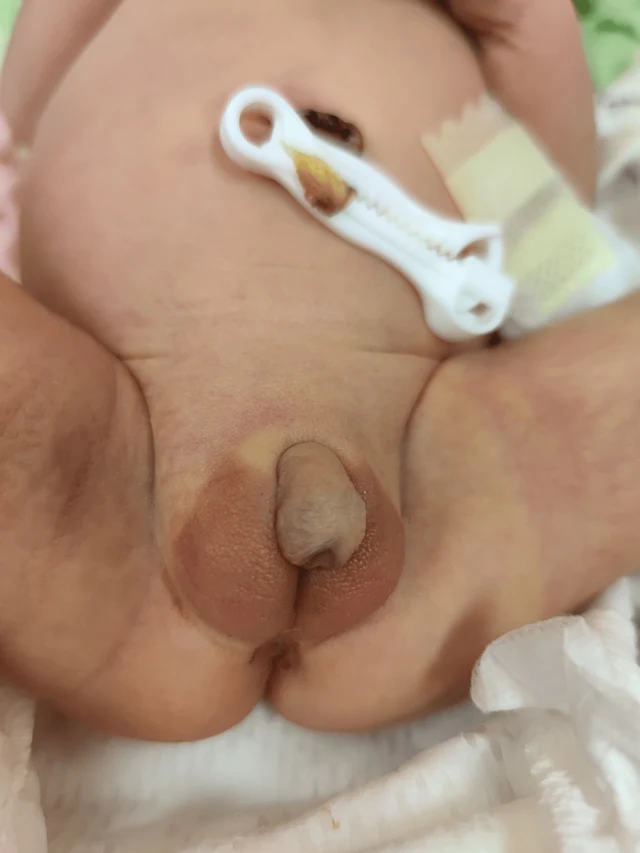
46,XY DSD,染色体异常 46,XY,der(5)t(3;5)(p26.2;p15.2)mat(猫叫综合征合并3p部分三体)所致的外阴性别不明。
 3 配图
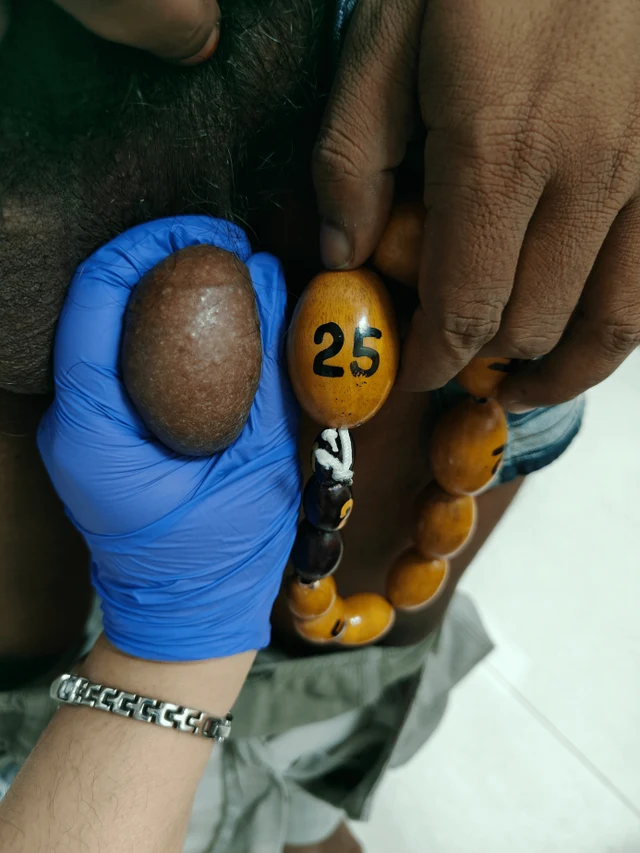
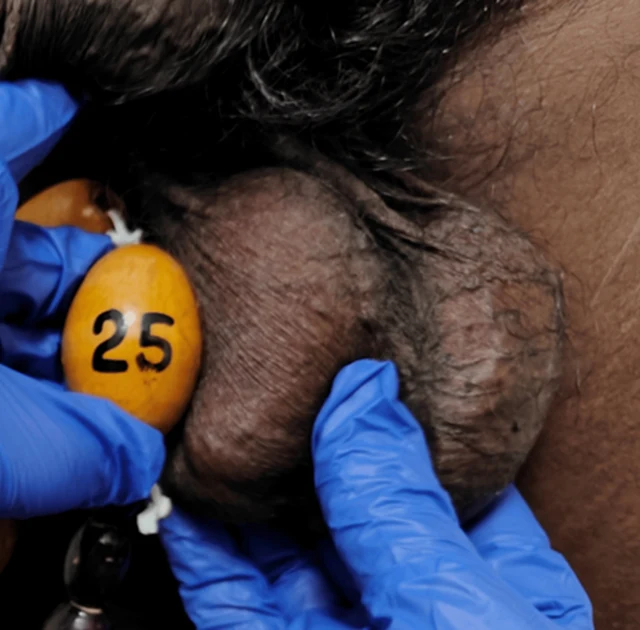
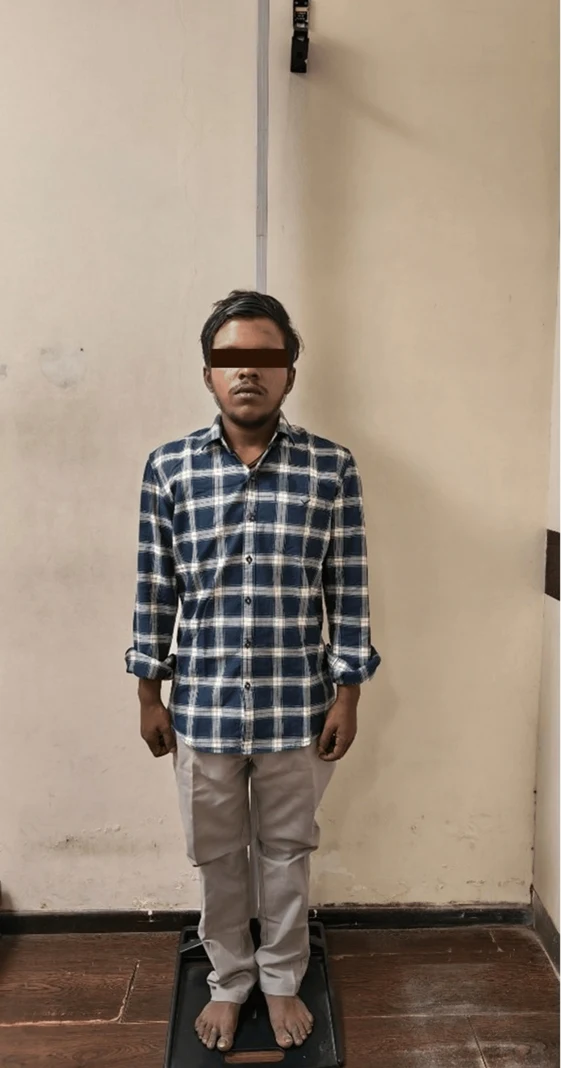
11β-羟化酶缺乏所致先天性肾上腺皮质增生(CAH),CYP11B1纯合突变(c.1231G>C),伴双侧睾丸肾上腺残基瘤(TARTs)——本例为46,XY男性,性发育无异常,不属性发育差异(DSD)。