 2 Imágenes
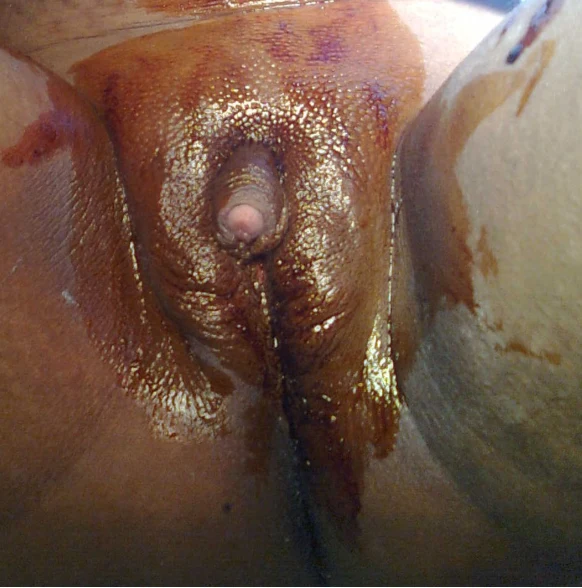
Hiperplasia suprarrenal congénita · 46,XX · DSD-C145
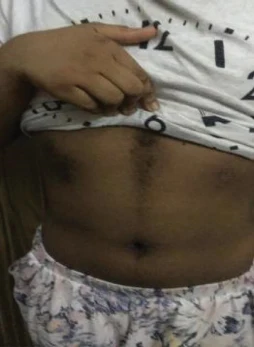
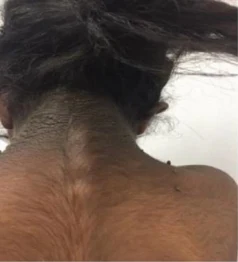
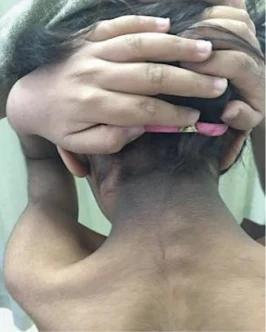
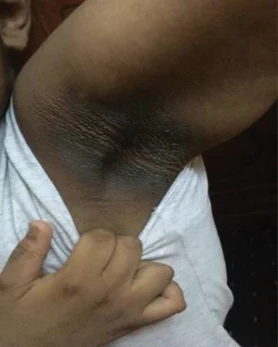
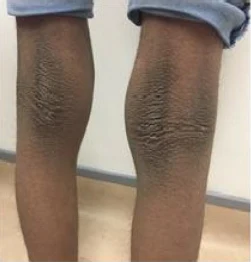
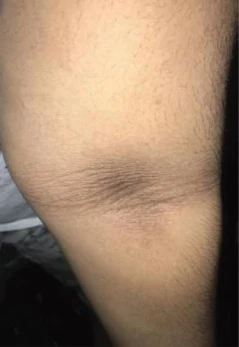
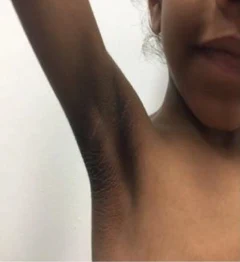
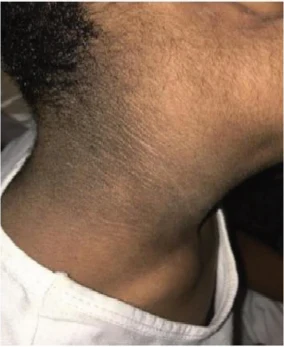
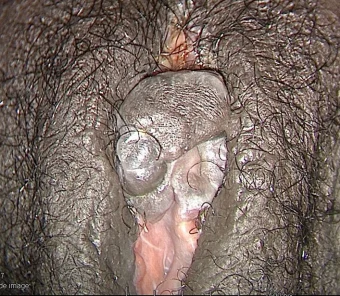
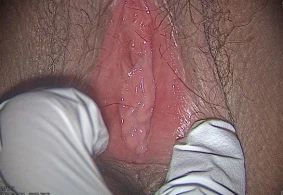
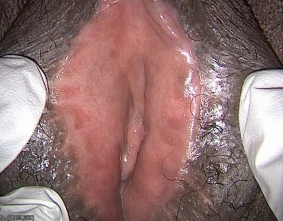
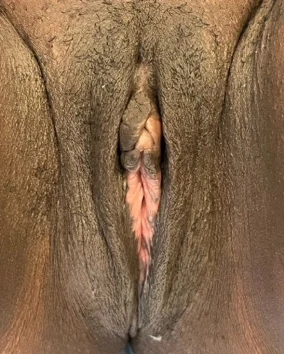
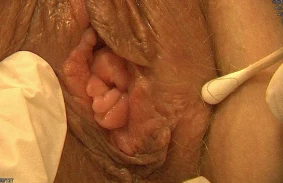
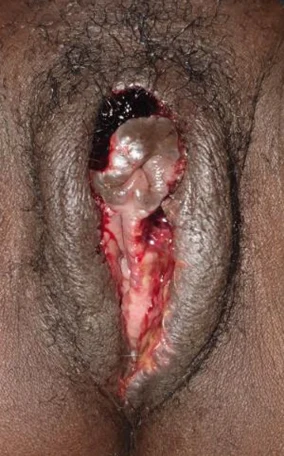
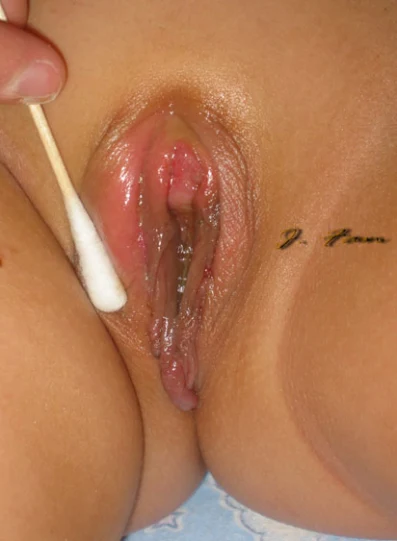
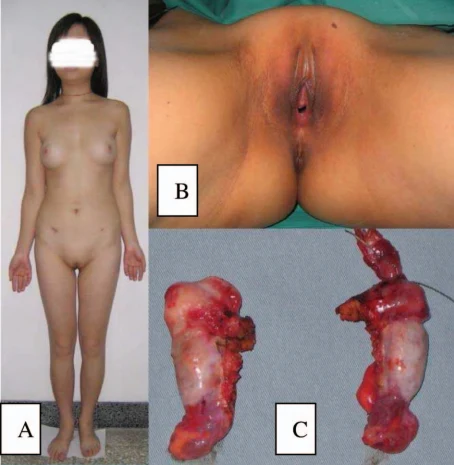
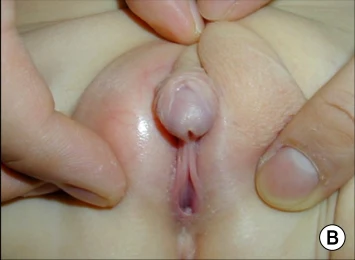
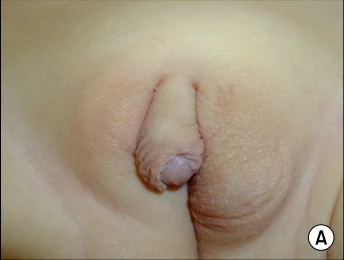
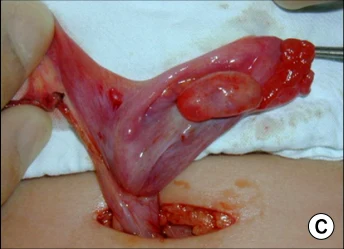
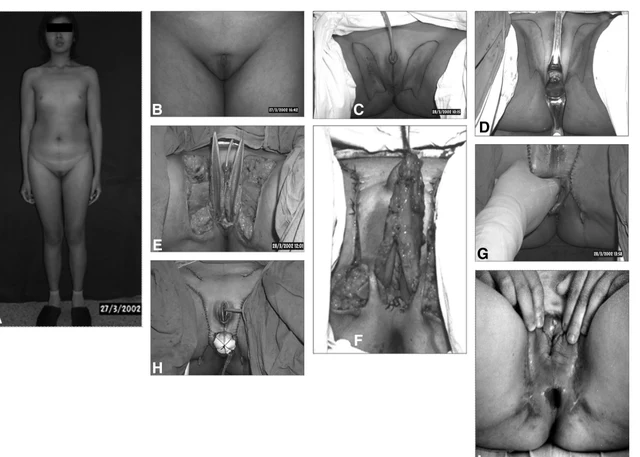
Mujer con hiperplasia suprarrenal congénita (CAH) con buen resultado tras el tratamiento.
Explora los casos e imágenes de la colección original. Busca por afección, gen, cariotipo o fenotipo y consulta la publicación original.
280 Casos con imágenes571 Imágenes
Selección actual: 280 Casos con imágenes · 571 Imágenes
Selecciona una imagen para ampliarla. Las imágenes originales conservan el archivo fuente completo.
2 Imágenes
Mujer con hiperplasia suprarrenal congénita (CAH) con buen resultado tras el tratamiento.
 2 Imágenes
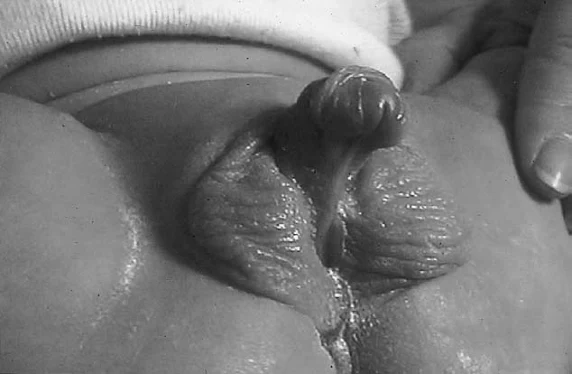
Paciente 45,X/46,X,idic(Yp) con hipospadia grave y criptorquidia (disgénesis gonadal mixta).
 1 Imágenes
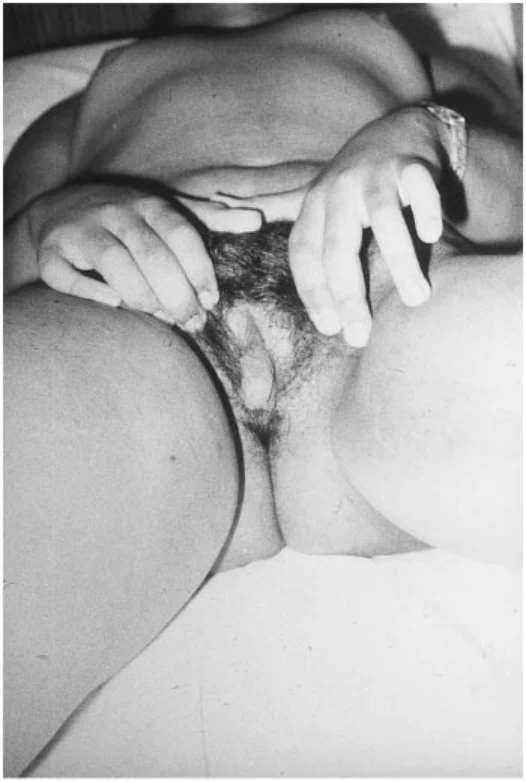
Isocromosoma Xq con tejido testicular (DSD testicular 46,XX).
 4 Imágenes
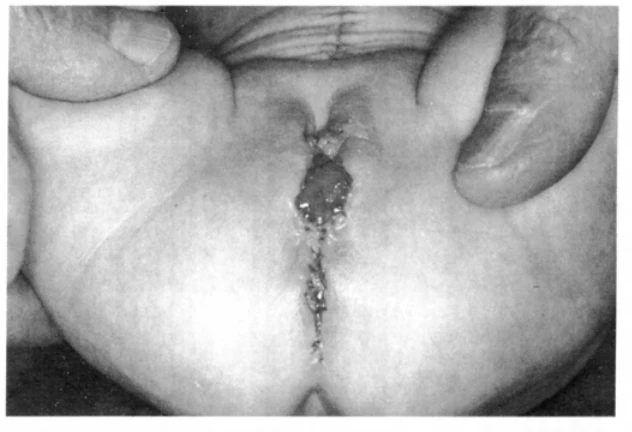
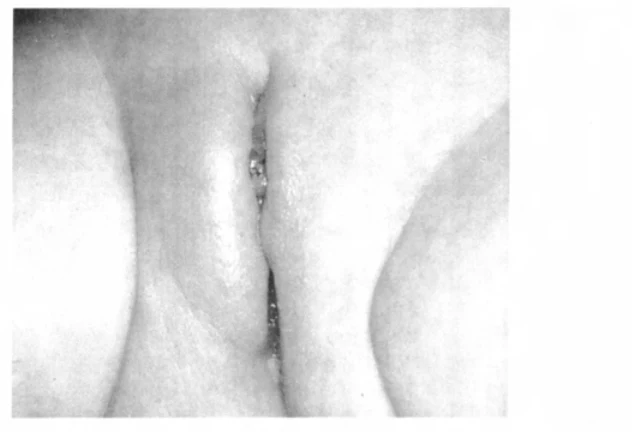
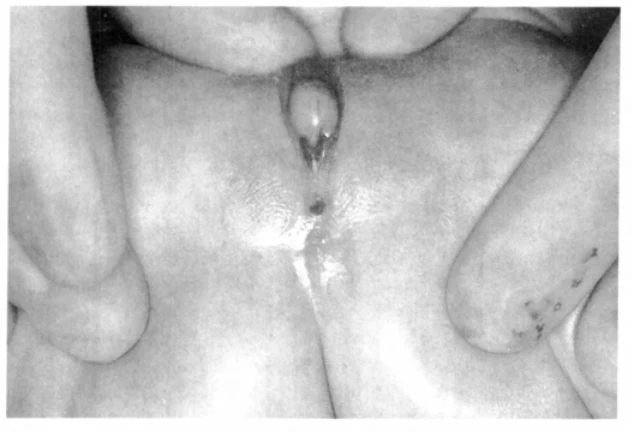
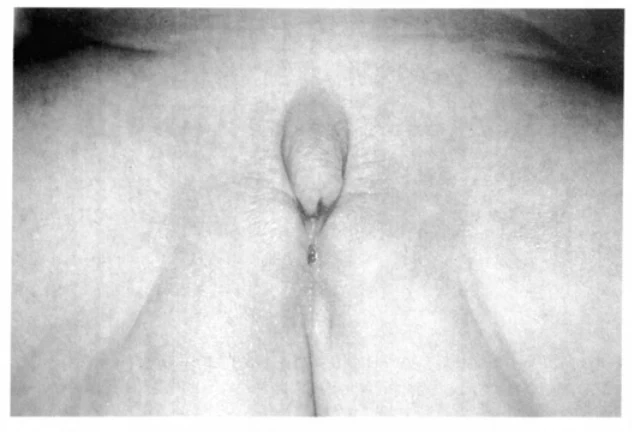
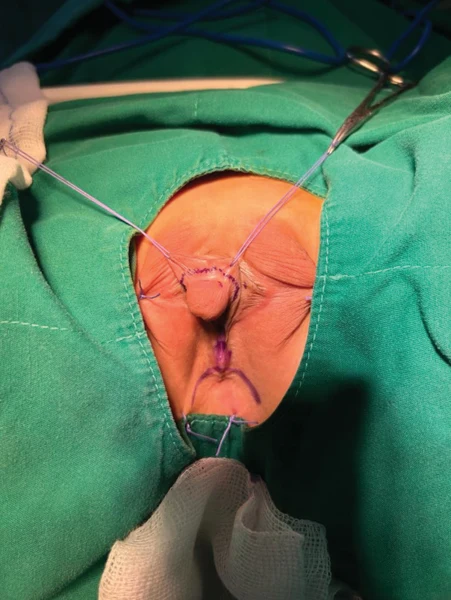
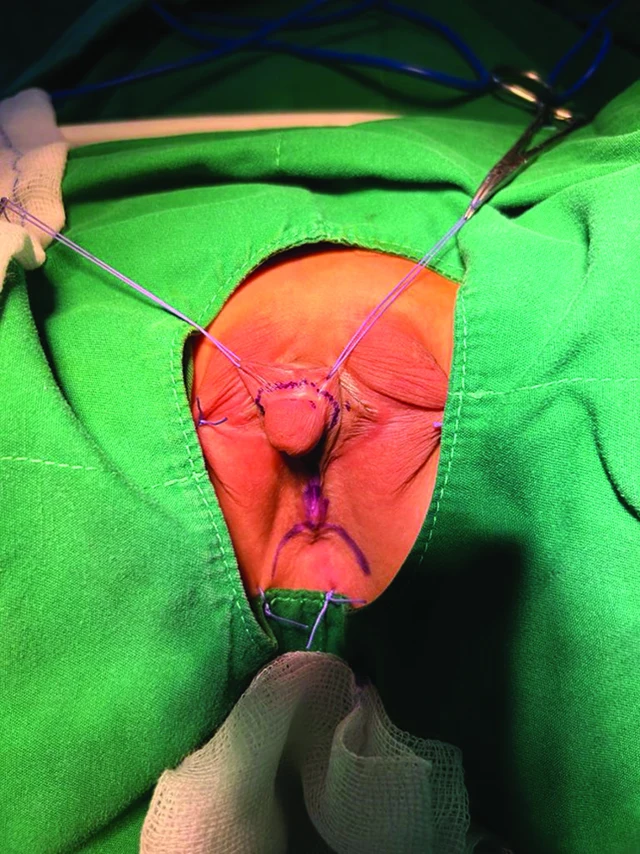
Imperforación anal con genitales externos ambiguos (malformación cloacal/caudal), con reconstrucción genital feminizante.
 2 Imágenes
DSD ovotesticular 46,XX (hermafroditismo verdadero), combinado con síndrome de Kallmann por mutaciones en dos genes GNRHR/PROKR2 (hipogonadismo hipogonadotrófico, hiposmia).
 8 Imágenes
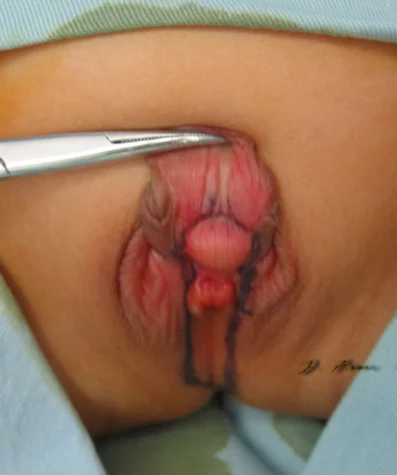
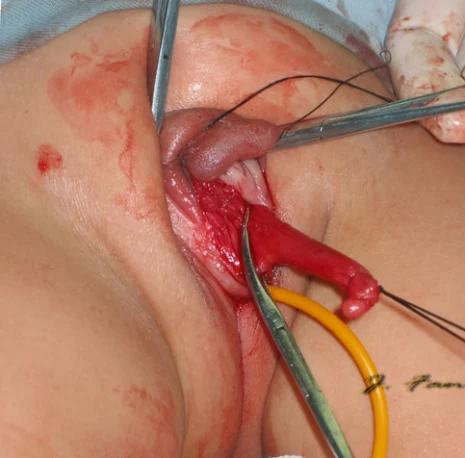
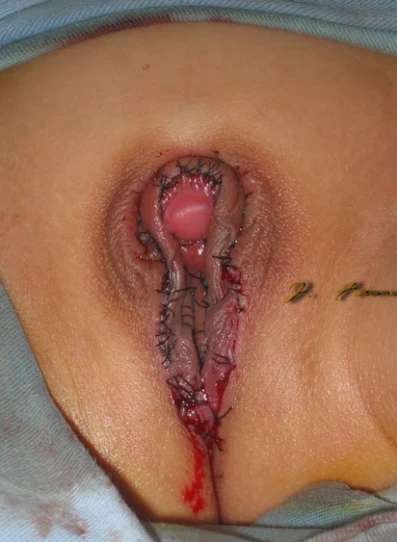
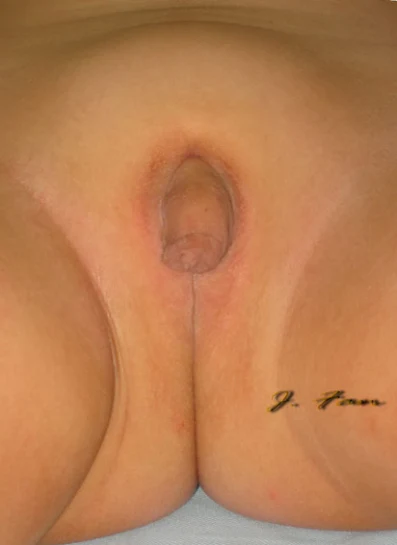
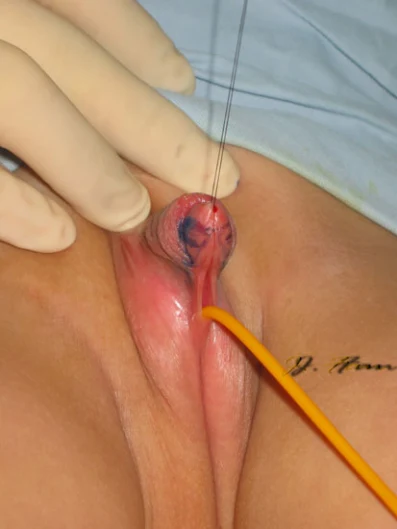
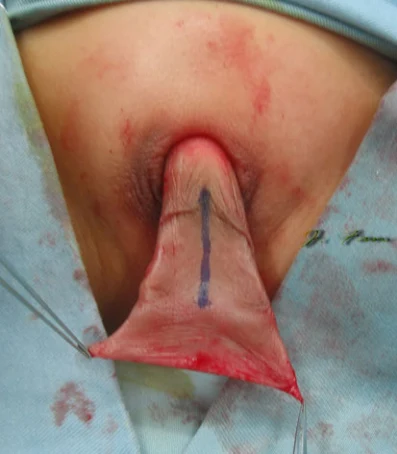
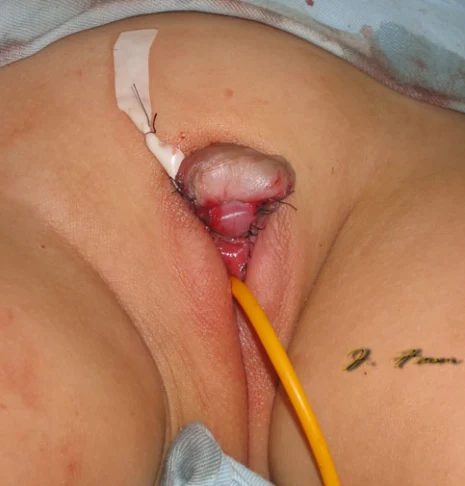
Pseudohermafroditismo femenino 46,XX (hiperplasia suprarrenal congénita, deficiencia de 21-hidroxilasa), con clitoromegalia, ausencia de labios menores y de vagina
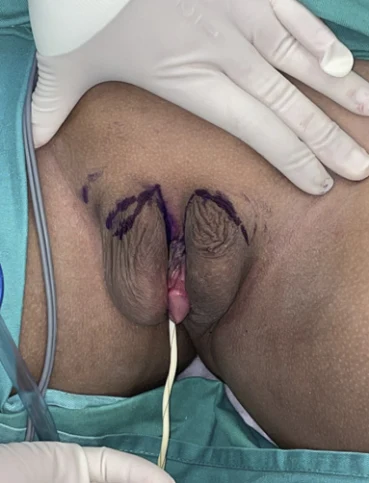 8 Imágenes
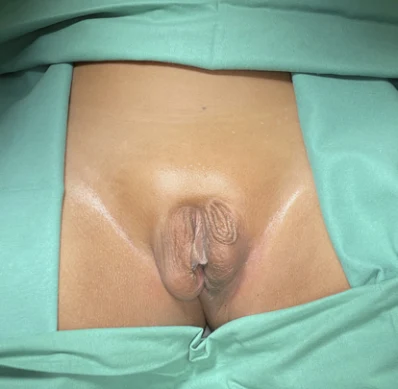
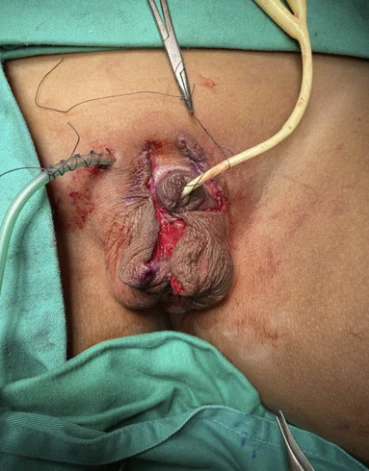
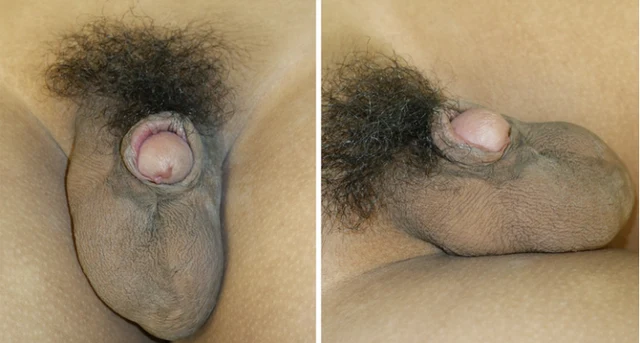
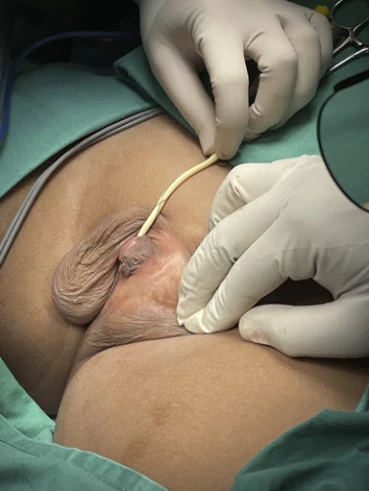
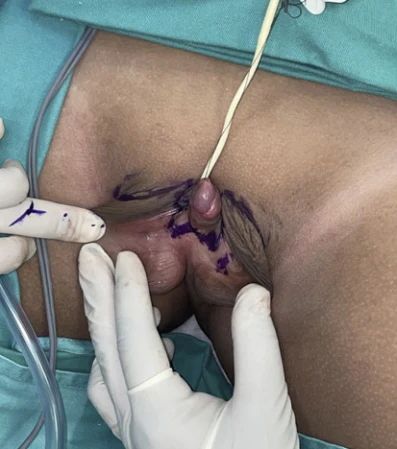
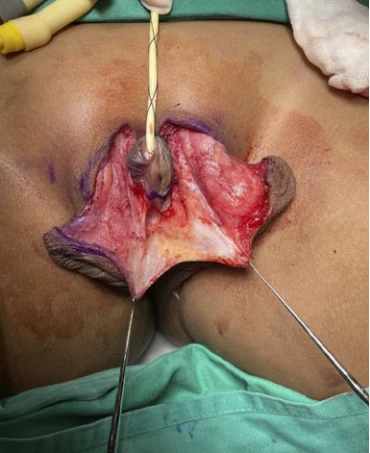
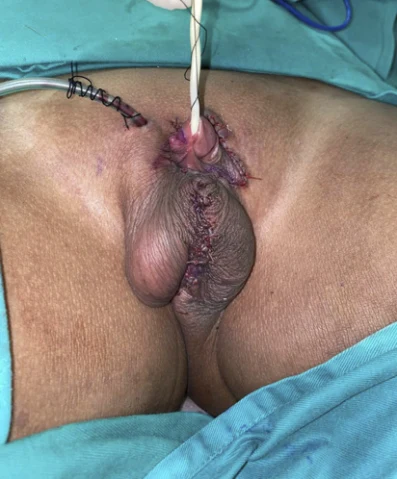
Escroto bífido acompañado de transposición penoescrotal incompleta, sin hipospadias ni curvatura peneana
 7 Imágenes
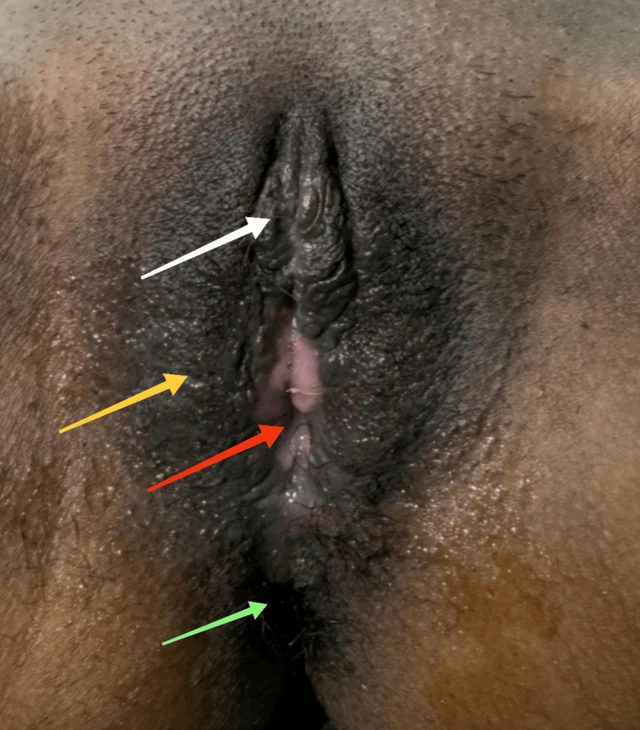
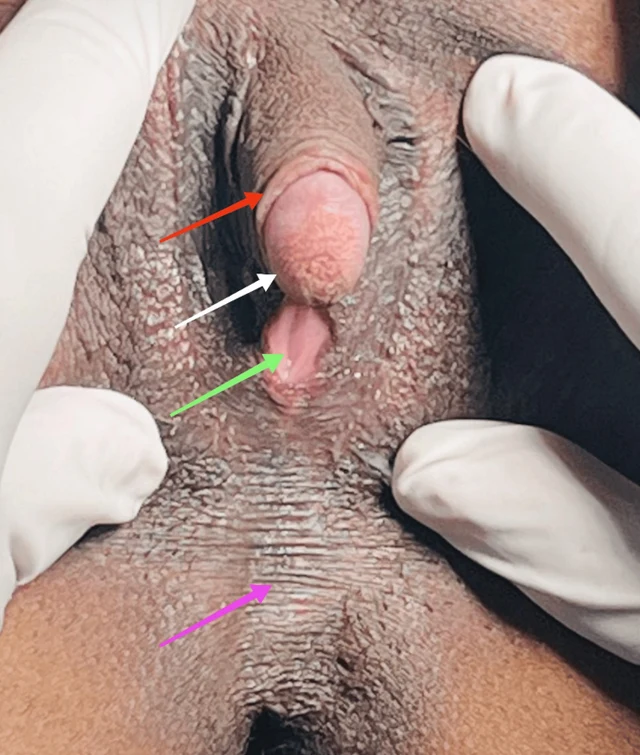
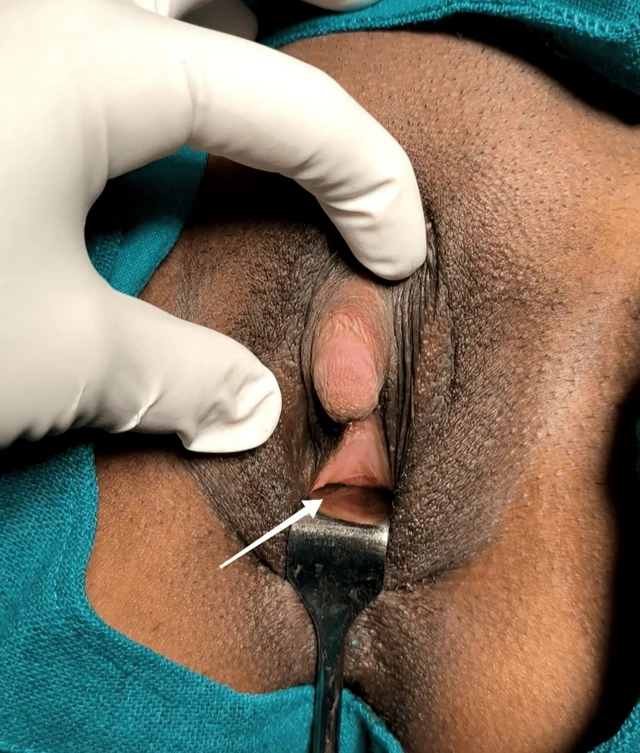
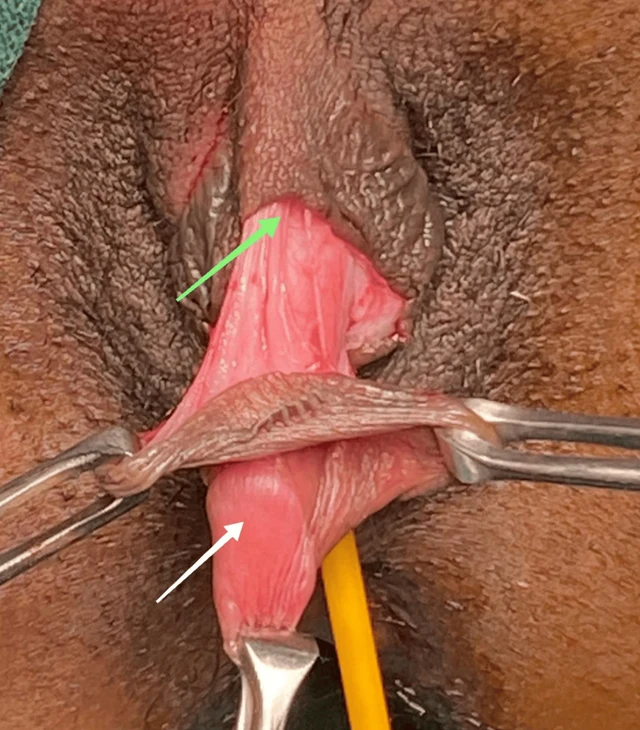
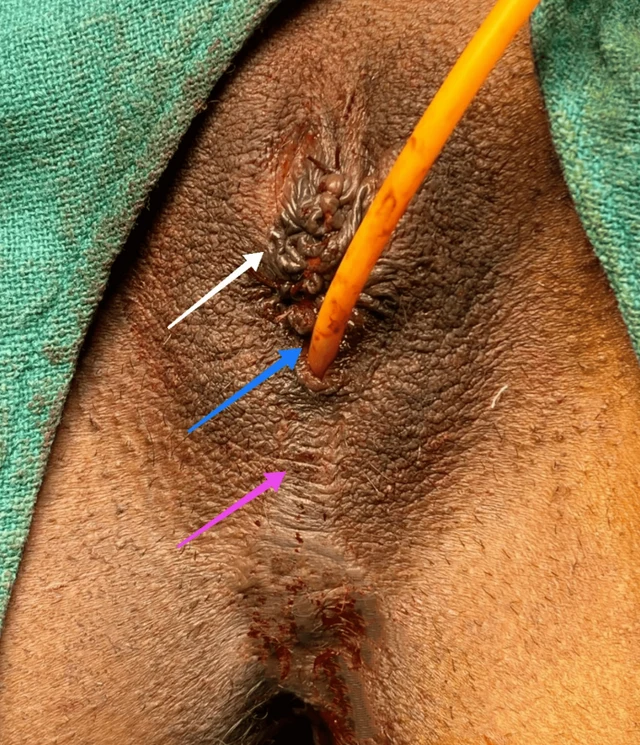
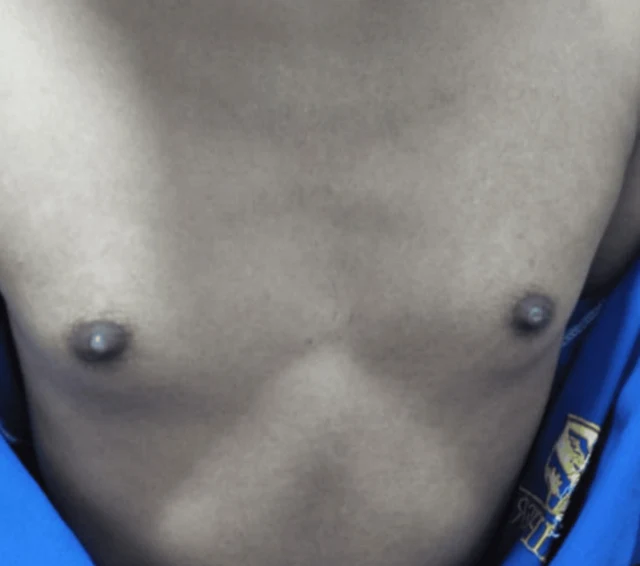
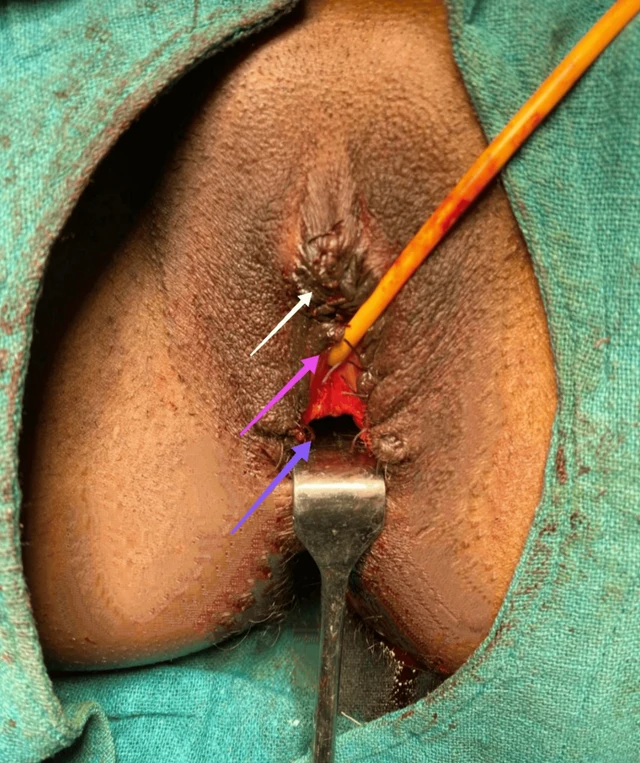
Seudohermmafroditismo femenino 46,XX, clitorimegalia congénita, acompañado de fusión escrotización de los labios y estenosis vaginal, con genitales internos femeninos normales
 6 Imágenes
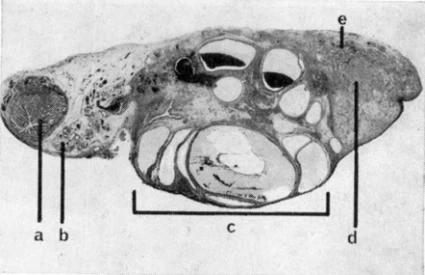
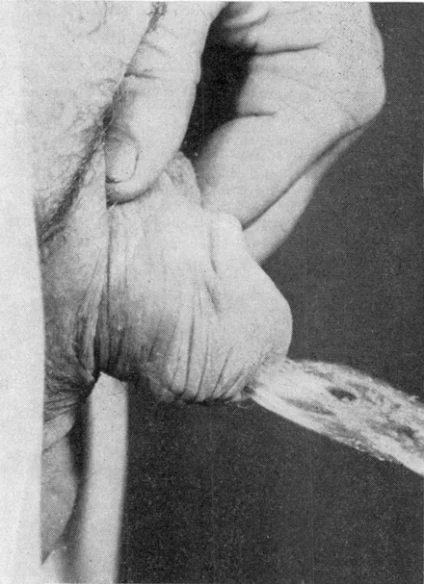
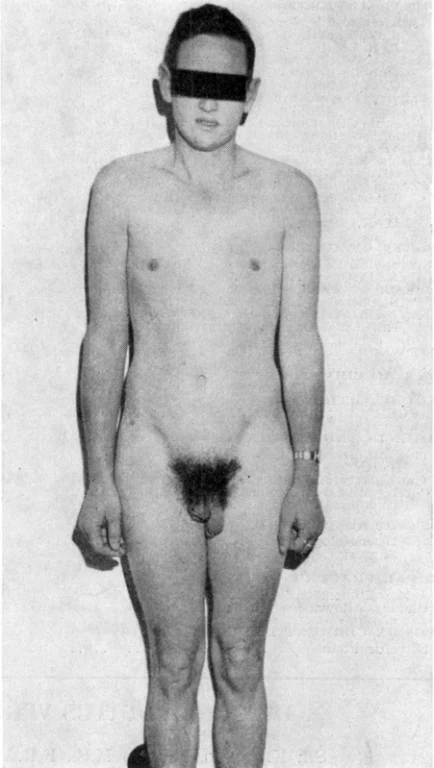
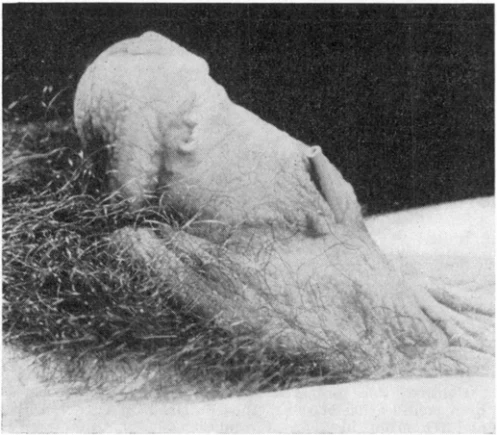
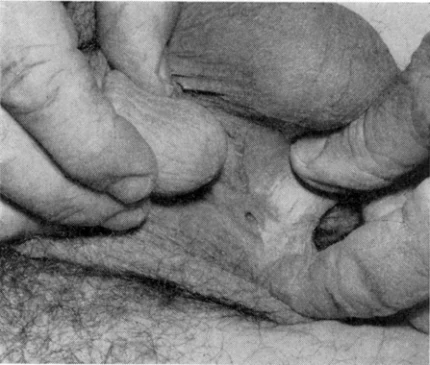
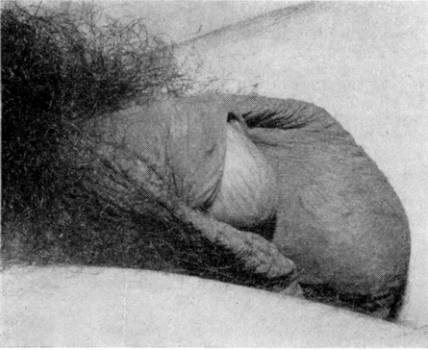
Hermafroditismo verdadero (ovotestis), 46,XX, criado como varón; con curvatura peneana grave e hipospadias escrotal
 6 Imágenes
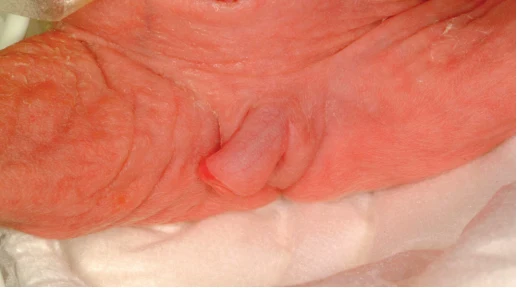
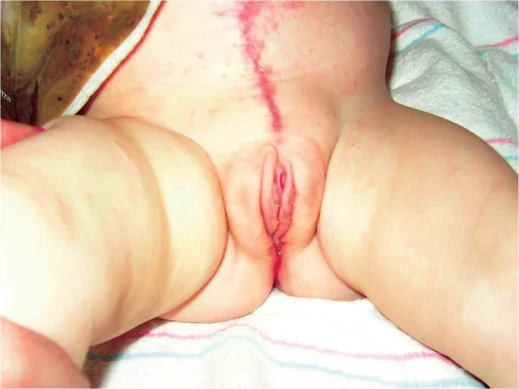
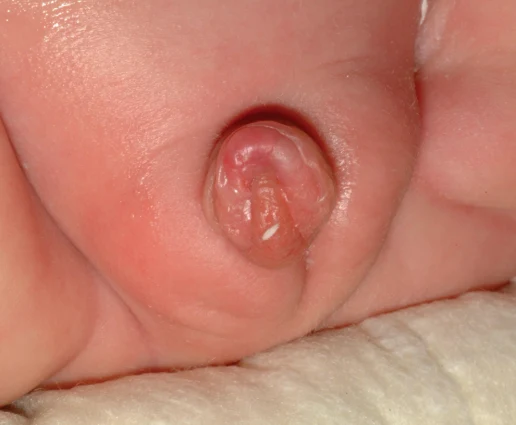
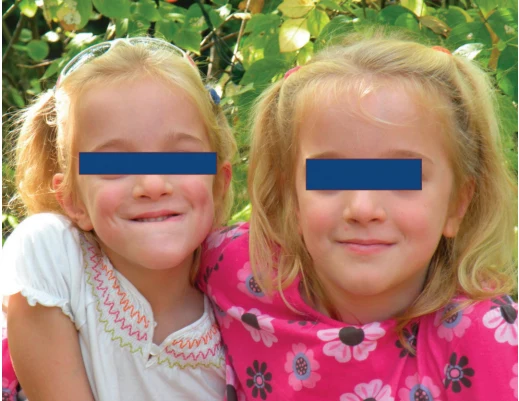
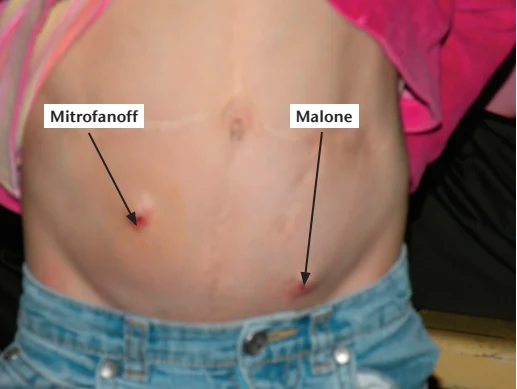
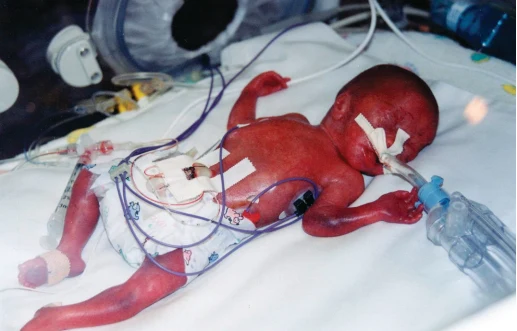
Lactante mujer 46,XX, con genitales externos de sexo indeterminado (clítoris protruyente, sin orificio uretral, atresia anal) causados por una malformación cloacal alta, criada como mujer
 6 Imágenes
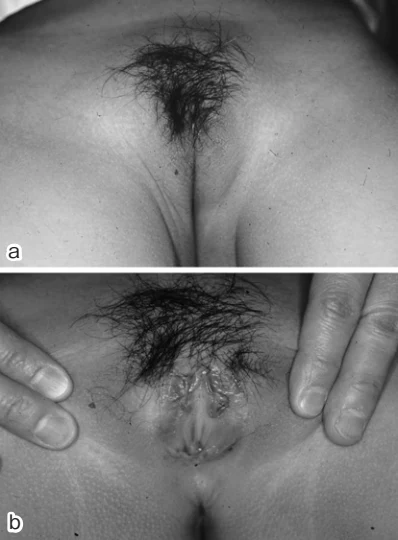
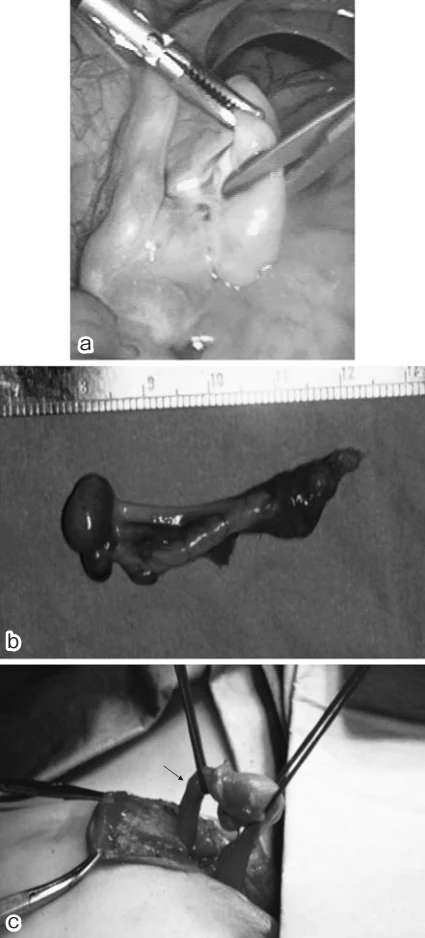
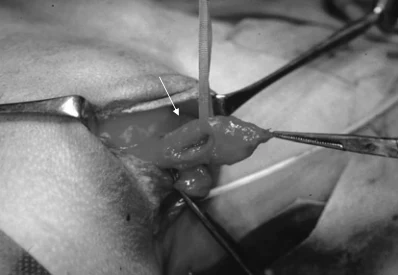
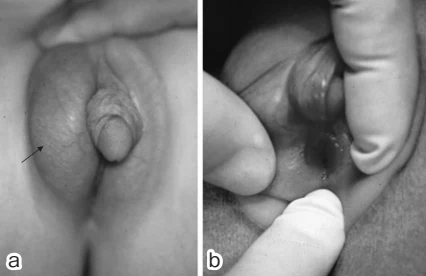
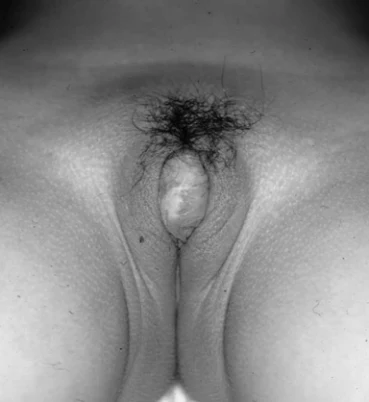
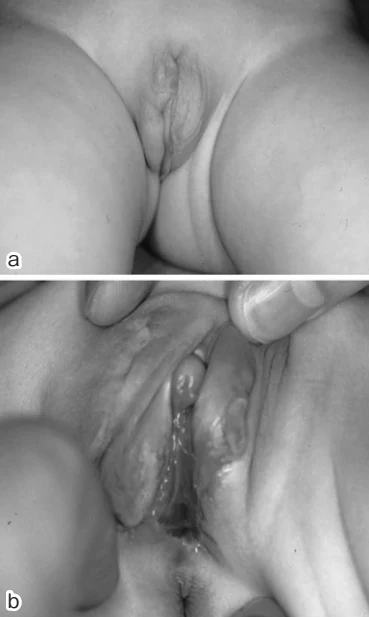
Caso 1: hermafroditismo verdadero 46,XX (ovotestis); Caso 2: clitoromegalia por hiperplasia suprarrenal congénita (CAH virilizante)
 6 Imágenes
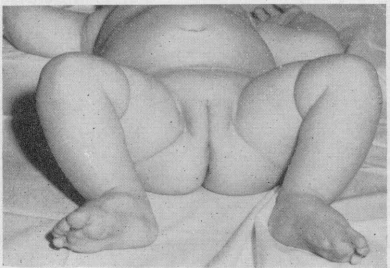
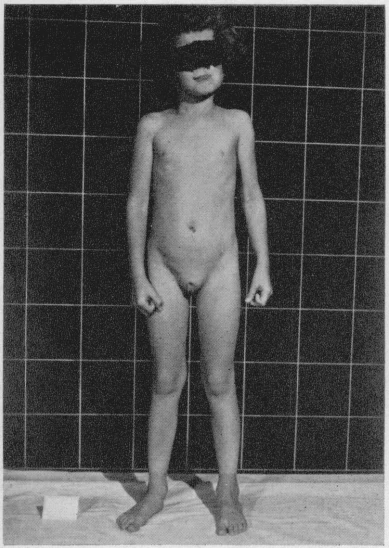
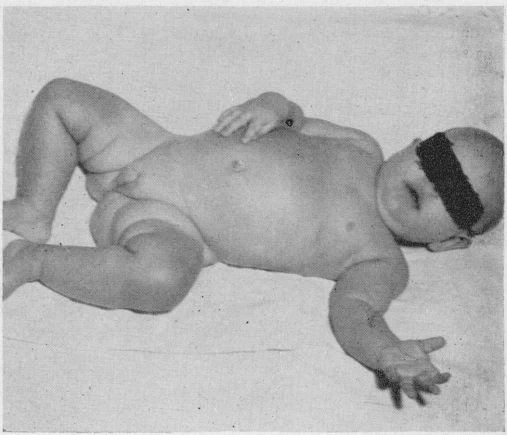
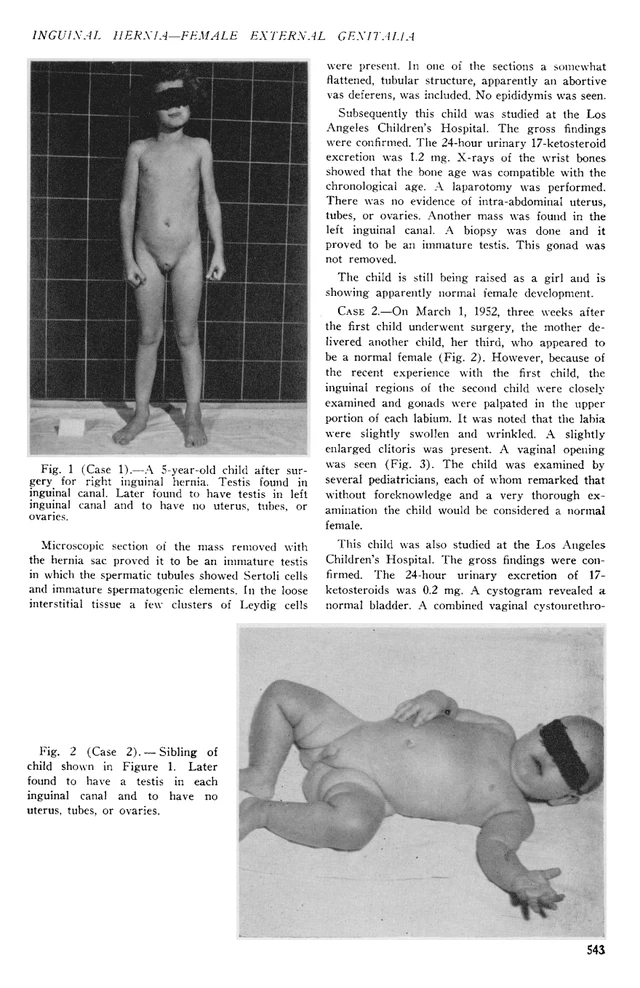
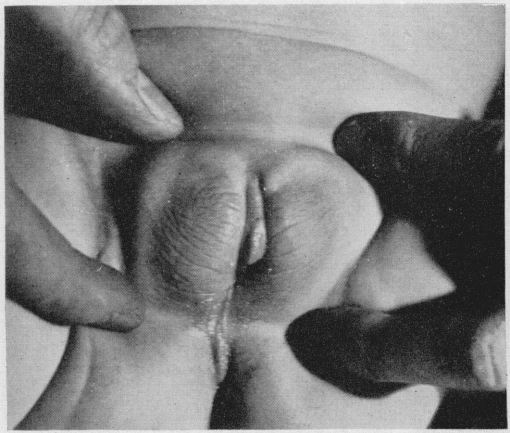
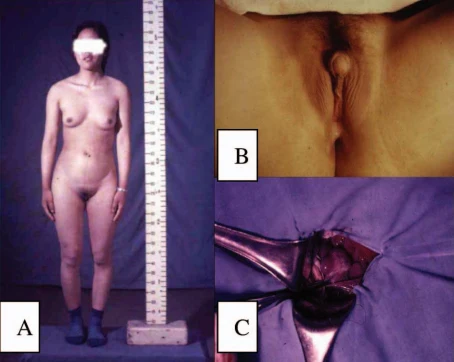
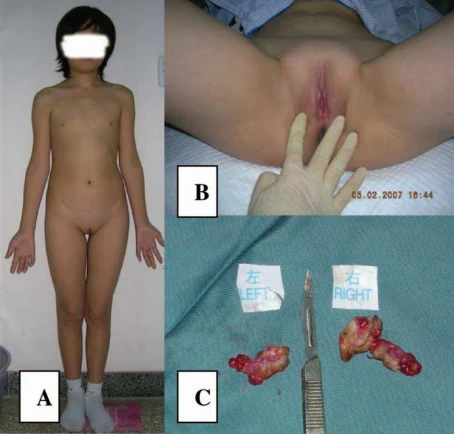
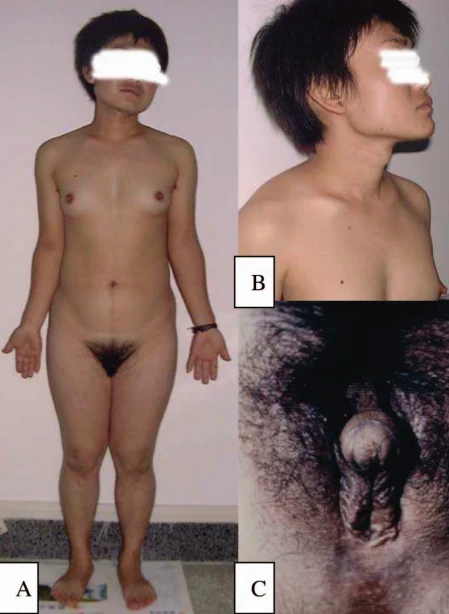
Los tres casos: genitales externos femeninos, hernias inguinales con testículos inmaduros y ausencia de genitales internos femeninos, clasificados como pseudohermafroditismo masculino (fenotipo similar a la insensibilidad completa a los andrógenos)
 5 Imágenes
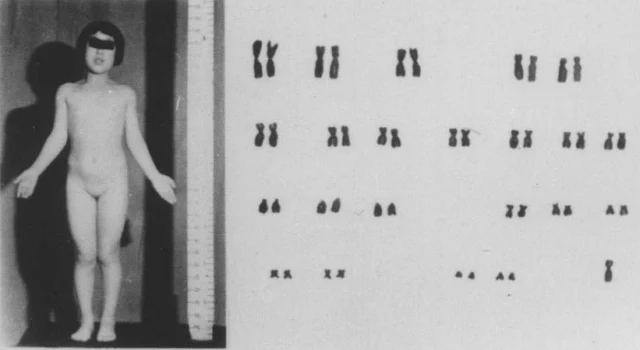
 5 Imágenes
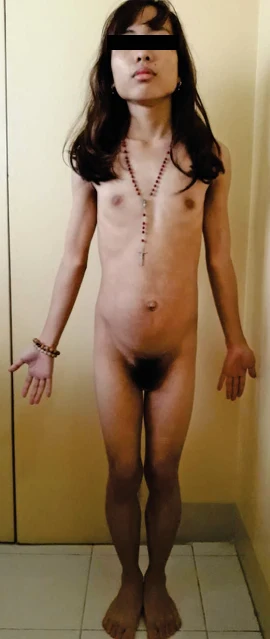
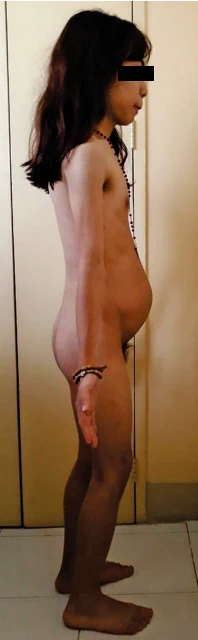
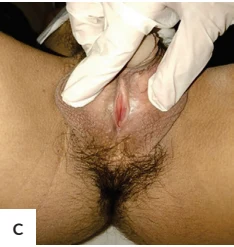
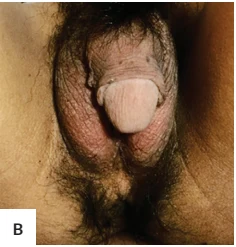
Disgenesia gonadal mixta en mosaico 45,X/46,X,der(Y) (DSD de cromosomas sexuales), genitales externos masculinizados, teratoma inmaduro del ovario derecho (Norris grado 3)
 4 Imágenes
 4 Imágenes
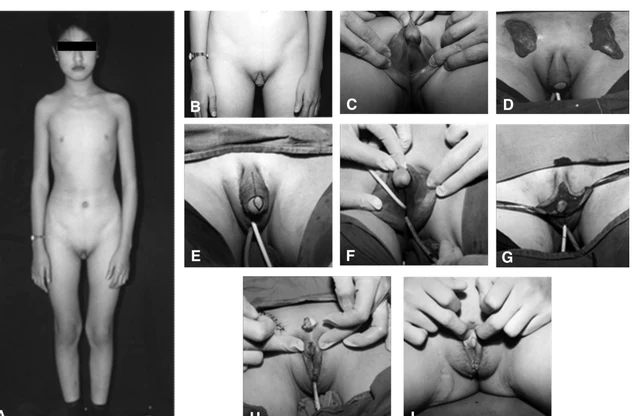
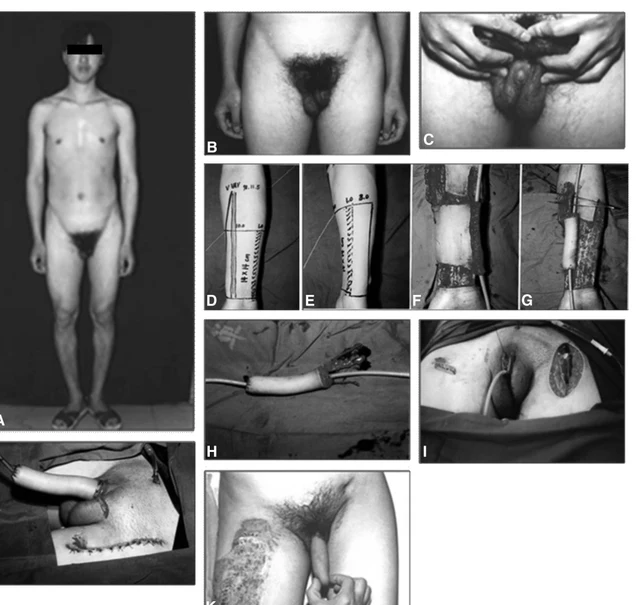
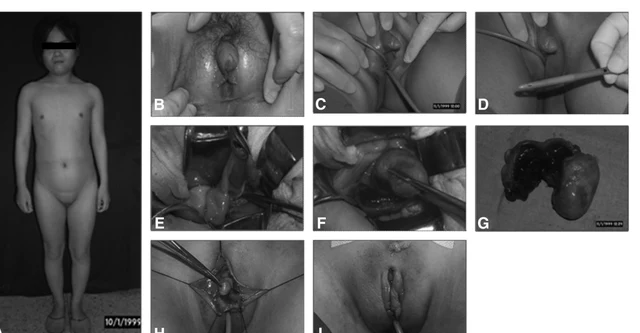
Esta serie incluye 25 pacientes con anomalías intersexuales: 4 casos de hermafroditismo verdadero, 12 de pseudohermafroditismo masculino y 9 de pseudohermafroditismo femenino, todos confirmados mediante estudios cromosómicos, gonadales y fenotípicos y tratados con reasignación de sexo y cirugía plástica según el sexo social/psicológico.
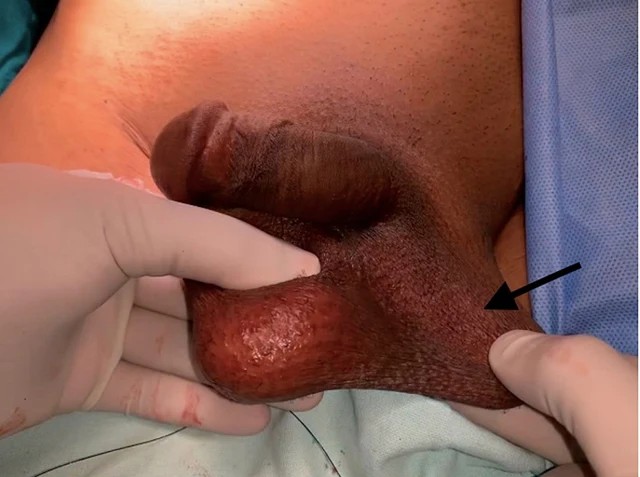 4 Imágenes
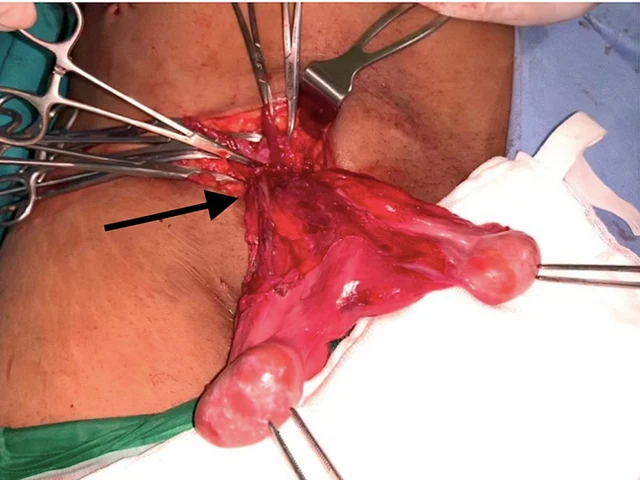
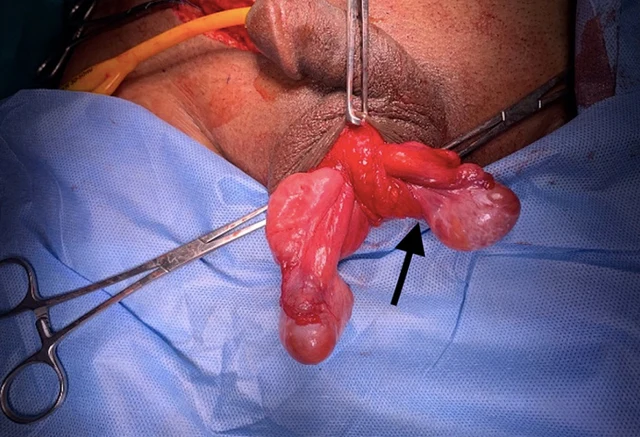
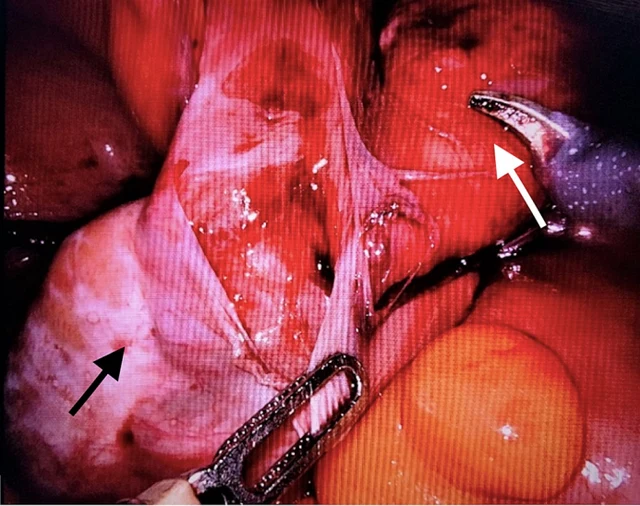
Ectopia testicular transversa (TTE) tipo 1 (solo asociada a hernia); hernia inguinal derecha con criptorquidia izquierda.
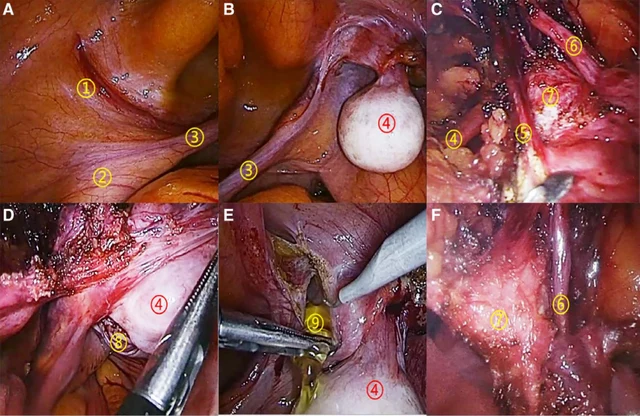 4 Imágenes
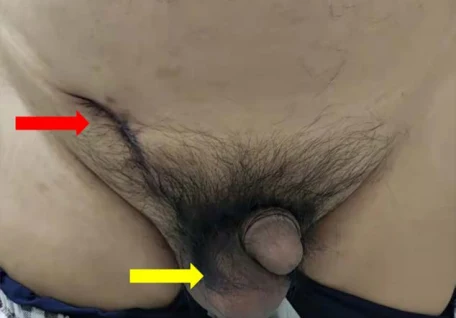
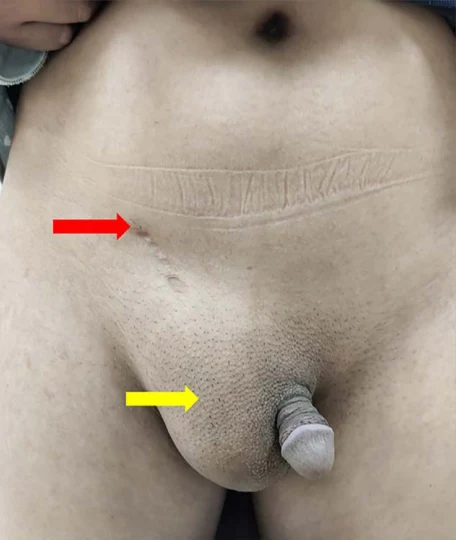
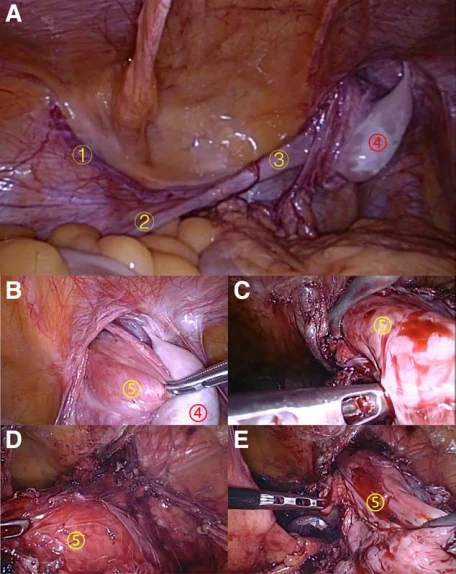
Ambos casos son ectopia testicular transversa izquierda asociada a hernia inguinal indirecta derecha, hidrocele vaginal derecho y pseudohermafroditismo masculino (síndrome de persistencia de conductos müllerianos, PMDS); en el caso 2 el testículo ectópico se complicó con un tumor de células germinales in situ.
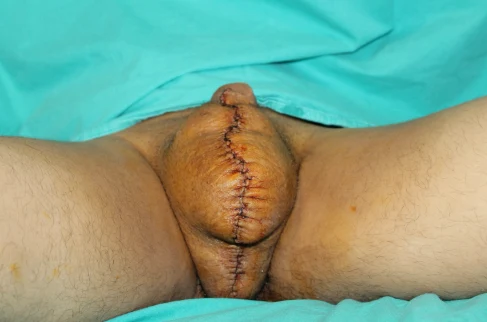 4 Imágenes
 4 Imágenes
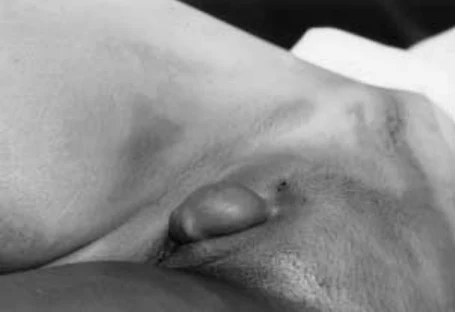
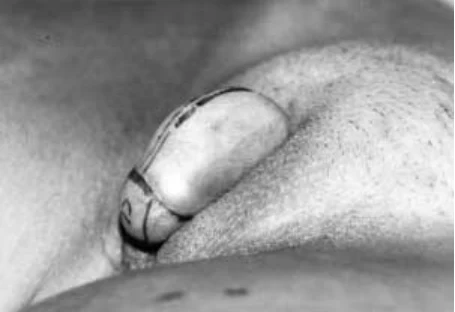
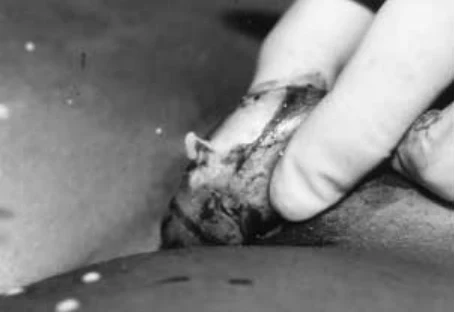
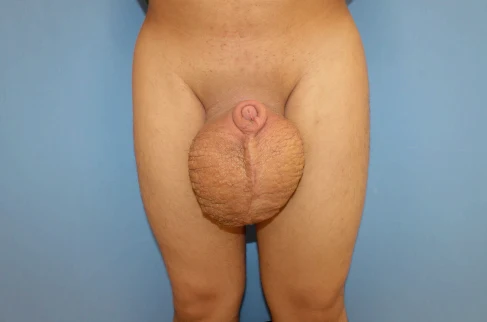
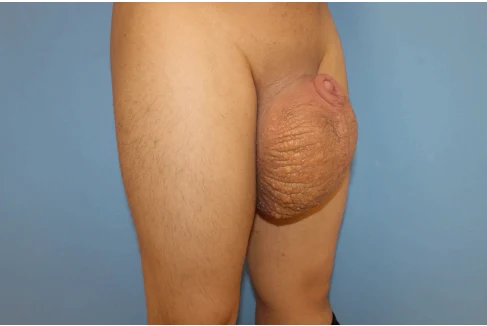
Aumento clitorídeo adquirido: quiste sebáceo gigante subcutáneo del clítoris (sin alteraciones hormonales ni manifestaciones de neurofibromatosis).
 4 Imágenes
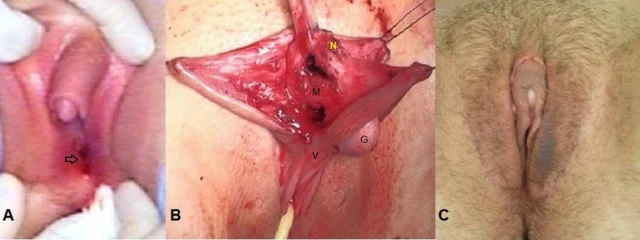
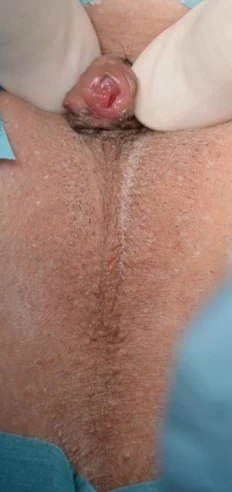
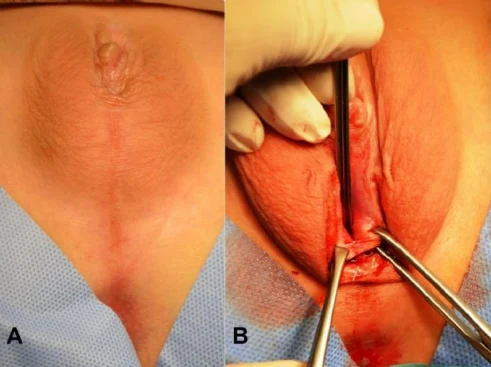
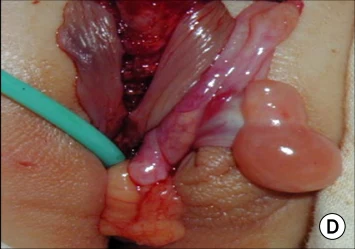
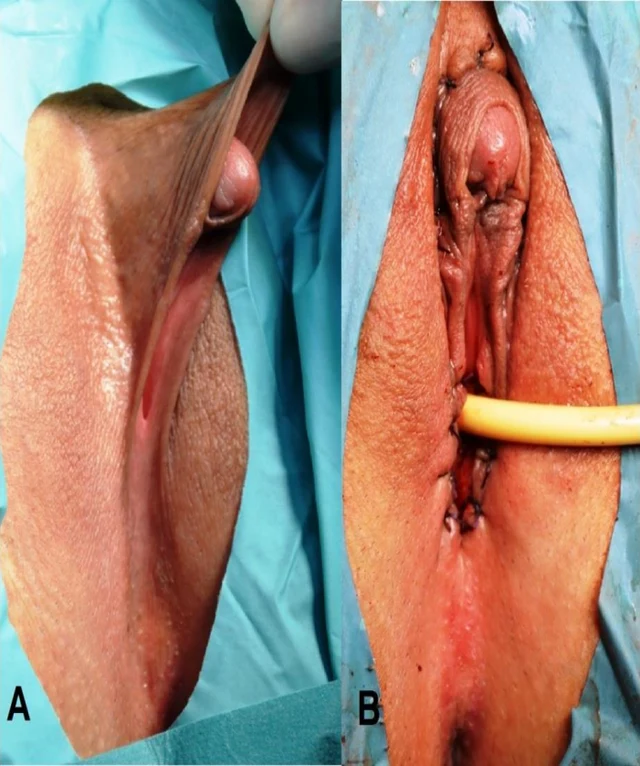
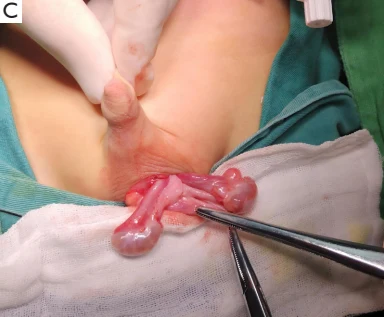
Este artículo informa sistemáticamente la clasificación y el manejo de la vulvoplastia feminizante en 114 pacientes con DSD femenina, abarcando CAH 46,XX, los distintos tipos del síndrome de Turner, disgenesia gonadal 46,XY (completa/incompleta), síndrome de insensibilidad a los andrógenos (completo/incompleto) y DSD ovotestical, ilustrando las características genitales externas y hormonales de cada subtipo con 4 casos de demostración.
 4 Imágenes
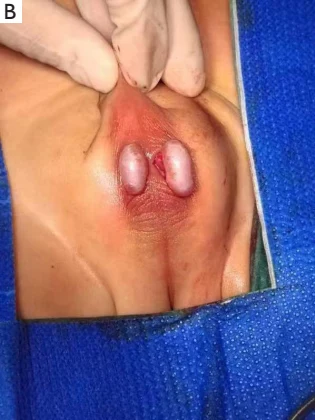
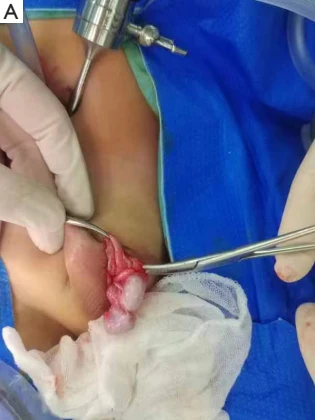
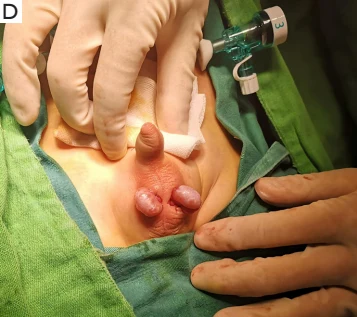
Ambos hermanos fueron diagnosticados de ectopia testicular transversa (TTE); el hermano mayor (caso 1) presentaba además síndrome persistente de los conductos de Müller (PMDS, DSD 46,XY), y el menor (caso 2) era TTE tipo 1 (sin PMDS).