 4 Imágenes
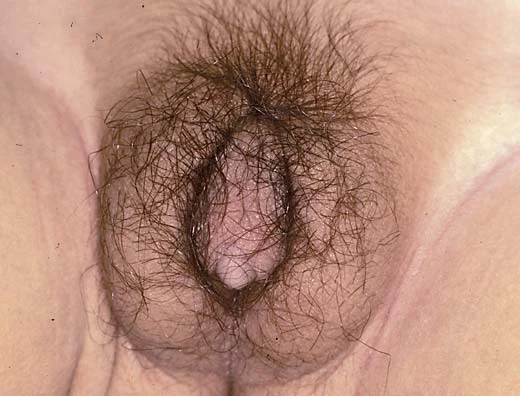
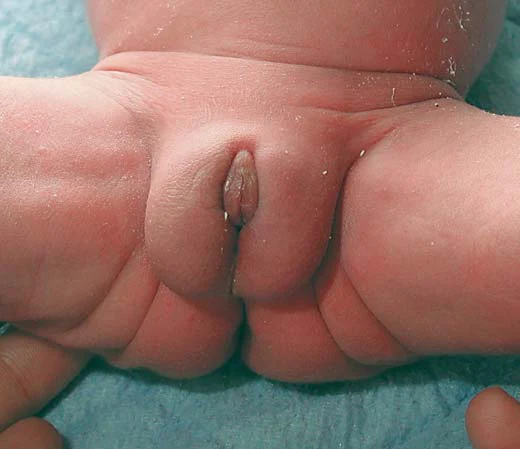
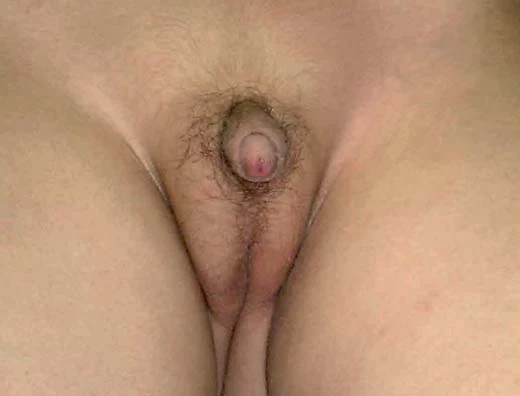
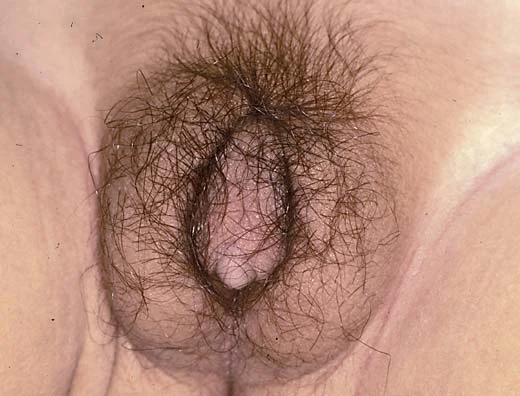
Deficiencia de 5α-reductasa · 46,XY · DSD-C121
DSD 46,XY por deficiencia de 5α-reductasa tipo 2 (defecto de SRD5A2) (clasificación SRD tipo III / tipo Prader)
Explora los casos e imágenes de la colección original. Busca por afección, gen, cariotipo o fenotipo y consulta la publicación original.
280 Casos con imágenes571 Imágenes
Selección actual: 280 Casos con imágenes · 571 Imágenes
Selecciona una imagen para ampliarla. Las imágenes originales conservan el archivo fuente completo.
4 Imágenes
DSD 46,XY por deficiencia de 5α-reductasa tipo 2 (defecto de SRD5A2) (clasificación SRD tipo III / tipo Prader)
 1 Imágenes
El autor diagnostica disgenesia gonadal mixta (DGM) 45,X0/46XY, con estructuras müllerianas persistentes que se manifiestan como un quiste pélvico sintomático.
 4 Imágenes
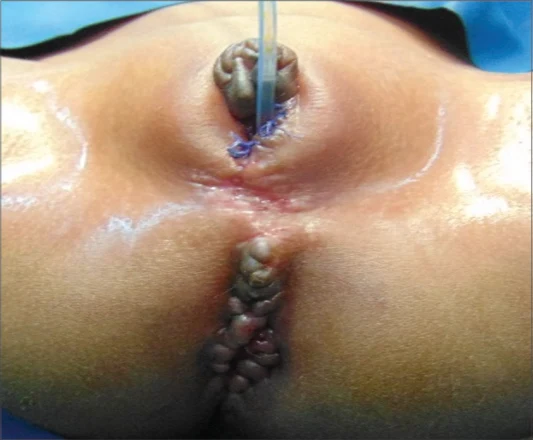
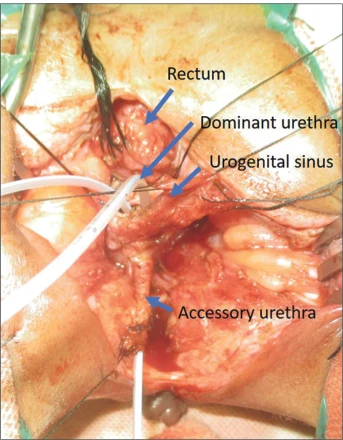
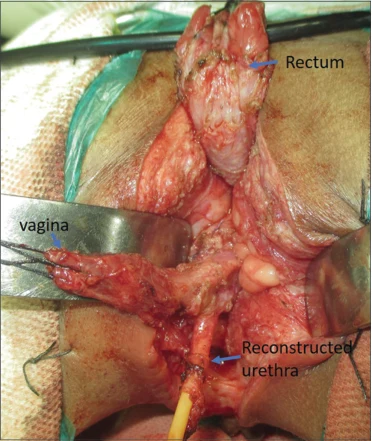
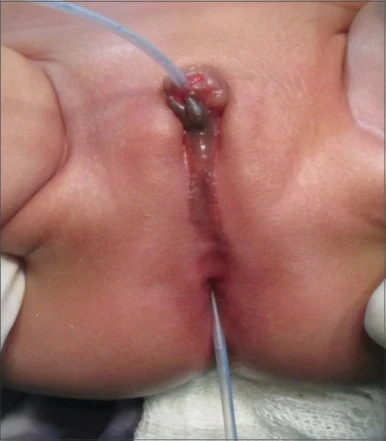
Anomalía del desarrollo sexual 46,XX con cloaca posterior tipo A y duplicidad uretral en Y (variante rara).
 2 Imágenes
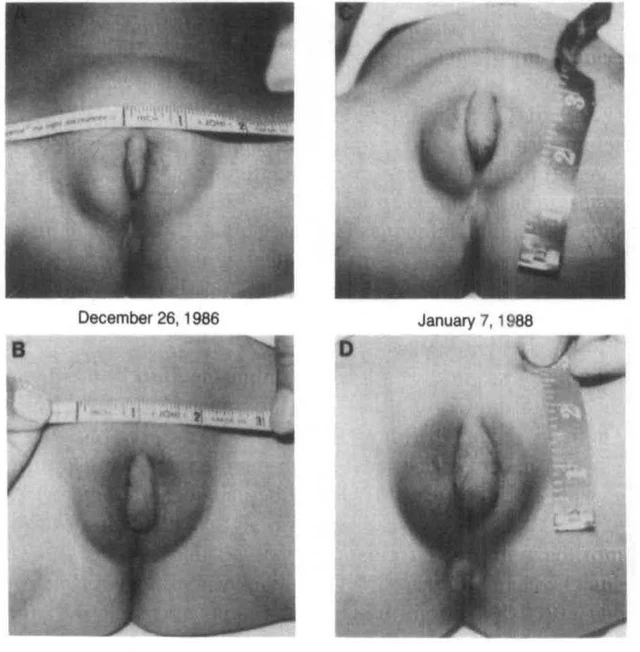
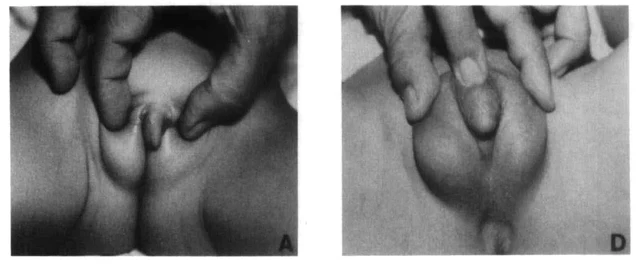
Síndrome de resistencia a los andrógenos: seudohermmafroditismo masculino parcial causado por un defecto cualitativo del receptor de andrógenos. Lo singular de este caso es la marcada respuesta al tratamiento con andrógenos a dosis altas (que superó la disfunción del receptor).
 2 Imágenes
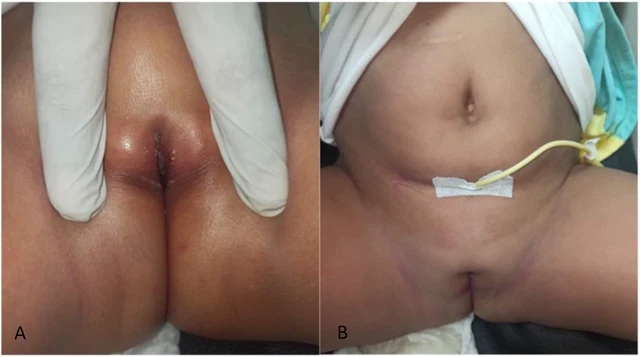
Anomalía del desarrollo sexual 46,XX con seno urogenital (SUG) de confluencia alta. Primer caso publicado de vaginoplastia por tracción mediante la vía sagital anterior transrectal (ASTRA).
 2 Imágenes
DSD 46,XX — déficit de aromatasa (AD). Frecuentemente confundido con CAH por déficit de 21-OHD. Las características del AD son: virilización genital externa no progresiva + exceso de andrógenos materno durante el embarazo + retraso de la edad ósea + hipergonadotropismo.
 1 Imágenes
DSD 46,XX — déficit de aromatasa, fenotipo más grave (Prader grado 3). Forma parte de una serie de casos hermanos/junto al Caso 1.
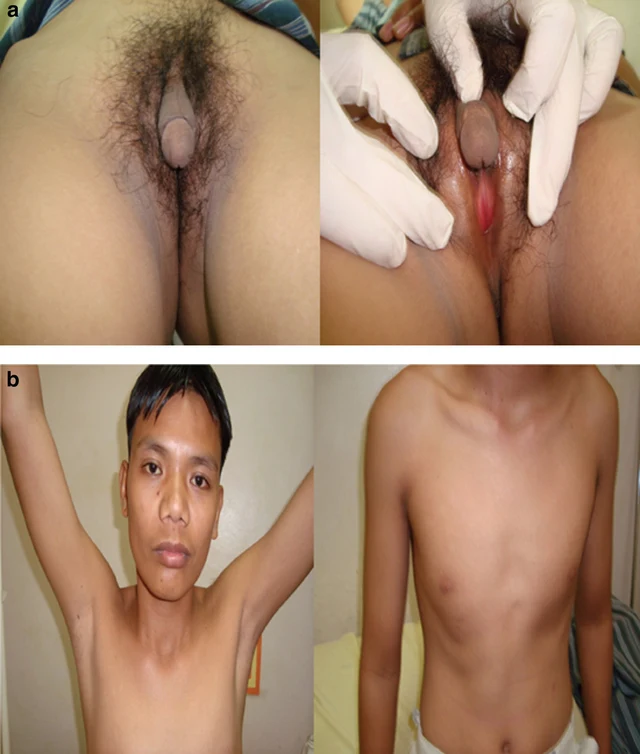 1 Imágenes
Disgenesia gonadal 46,XY (estado intermedio entre la forma completa y la incompleta) — 'trampa del diagnóstico tardío' en la edad adulta. Lección clave: la importancia de una correcta asignación de sexo temprana y el profundo impacto psicosocial en los pacientes con DSD.
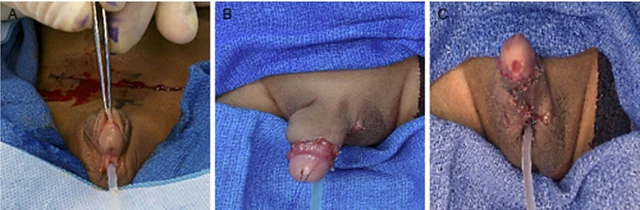 1 Imágenes
DSD ovotesticular con cariotipo en mosaico 45,X/46,X,idic(Y)(q11.23), con gónadas en estría y genitales externos ambiguos.
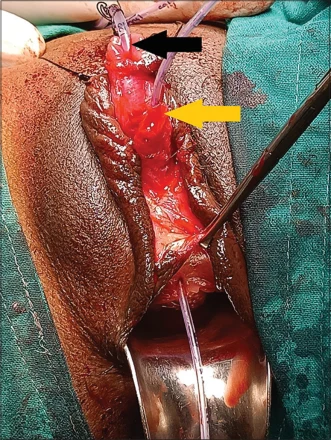 2 Imágenes
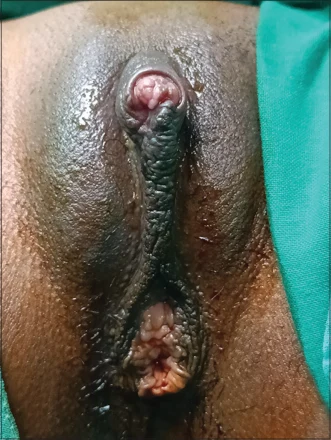
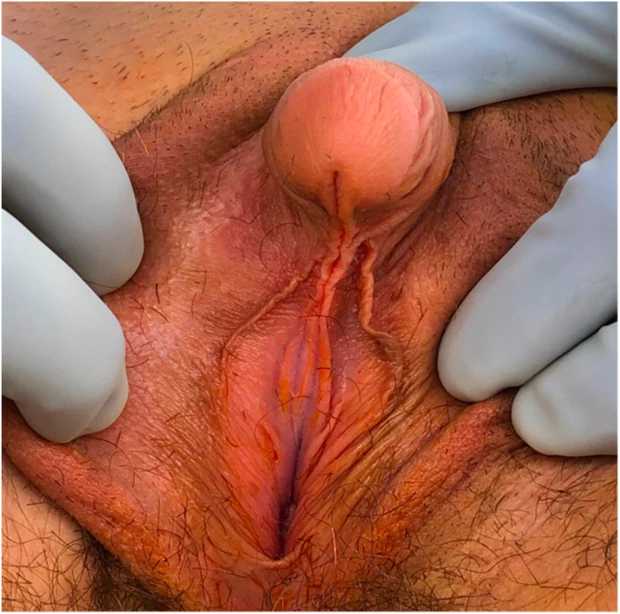
Pseudohermafroditismo femenino (probablemente 46,XX CAH) con duplicidad uretral, de presentación tardía en la edad adulta.
 1 Imágenes
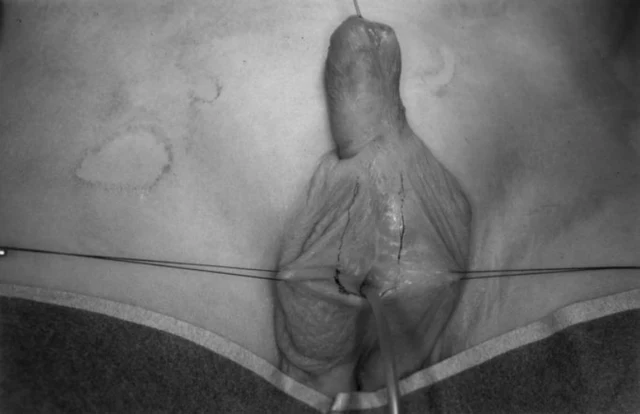
DSD 46,XY, hipospadias grave con curvatura peniana severa y meato uretral proximal.
 1 Imágenes
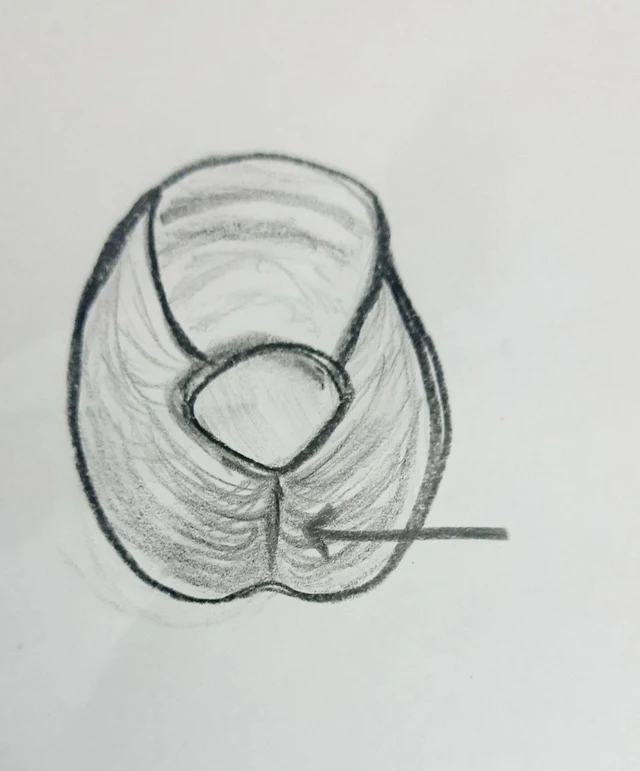
Disgenesia gonadal mixta (mosaicismo 45,X/46,X,idic(Y)) con hipospadias escrotal y coartación aórtica.
 3 Imágenes
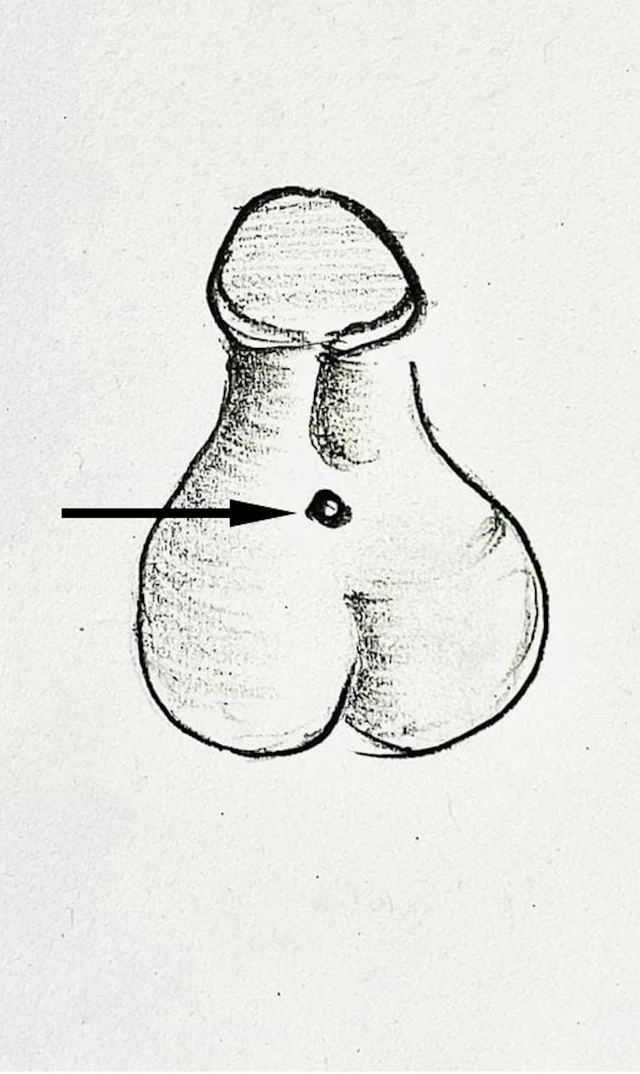
DSD 46,XX, mutación homozigótica con pérdida de función en R-Spondin 1 (RSPO1), con anomalías cutáneas y fenotipo testicularizado.
 2 Imágenes
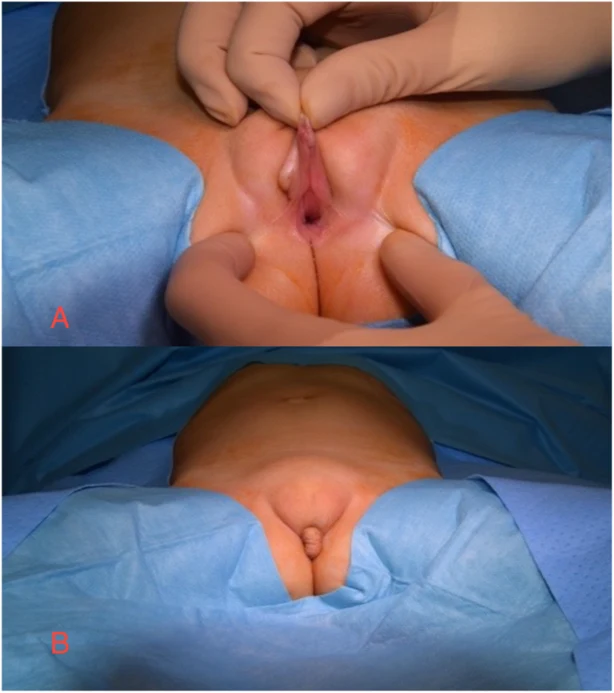
Niña de 3 años con malformación urogenital compleja (no clasificada), vulva ambigua con anomalías cloacales/urinarias.
 1 Imágenes
Síndrome completo de insensibilidad a los andrógenos (CAIS), diagnosticado tras cirugía inguinal.
 3 Imágenes
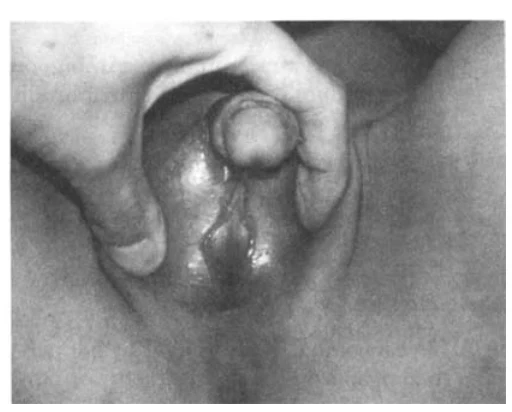
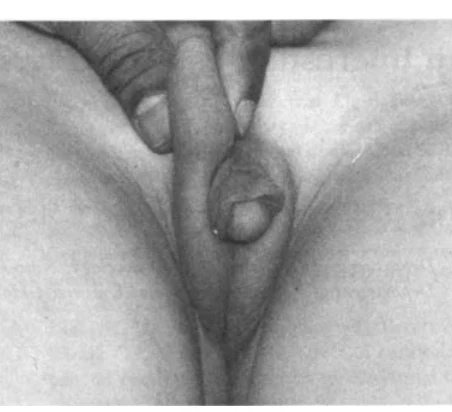
Caso intersexual: hipertrofia del clítoris con fusión labioescrotal (probable CAH 46,XX).
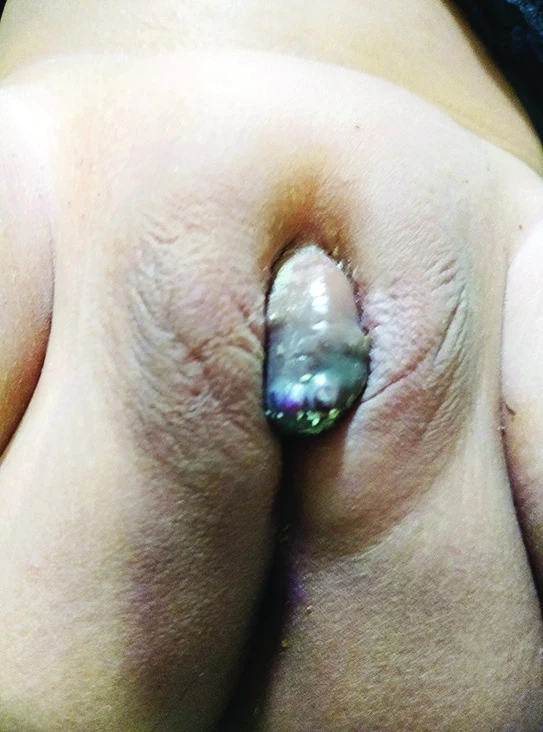 1 Imágenes
Hipertrofia del clítoris en una niña (causa no hormonal, con hemangioma perineal).
 2 Imágenes
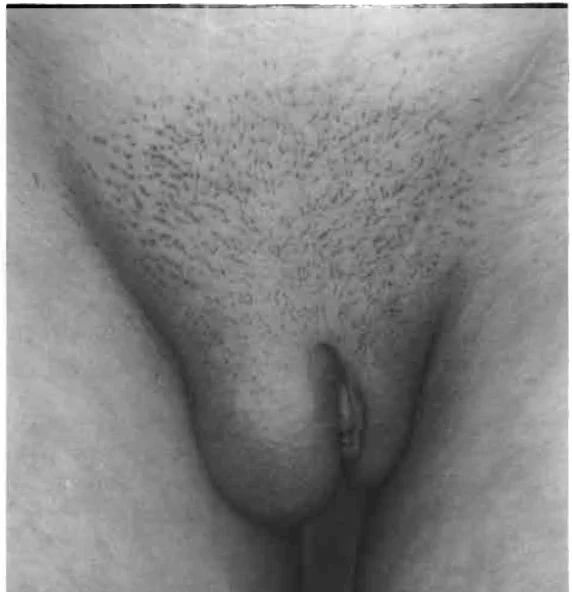
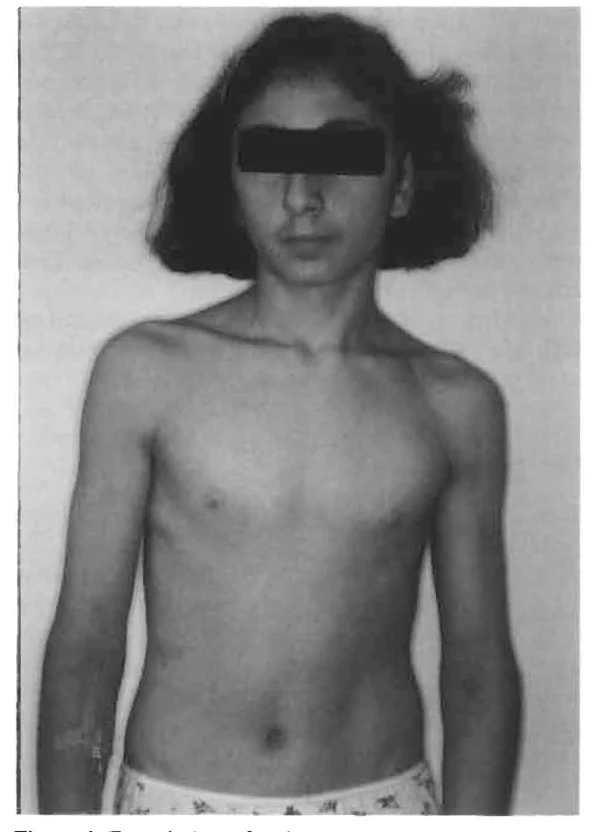
Deficiencia de 5α-reductasa tipo 2, adolescente con fenotipo femenino (46,XY).
 1 Imágenes
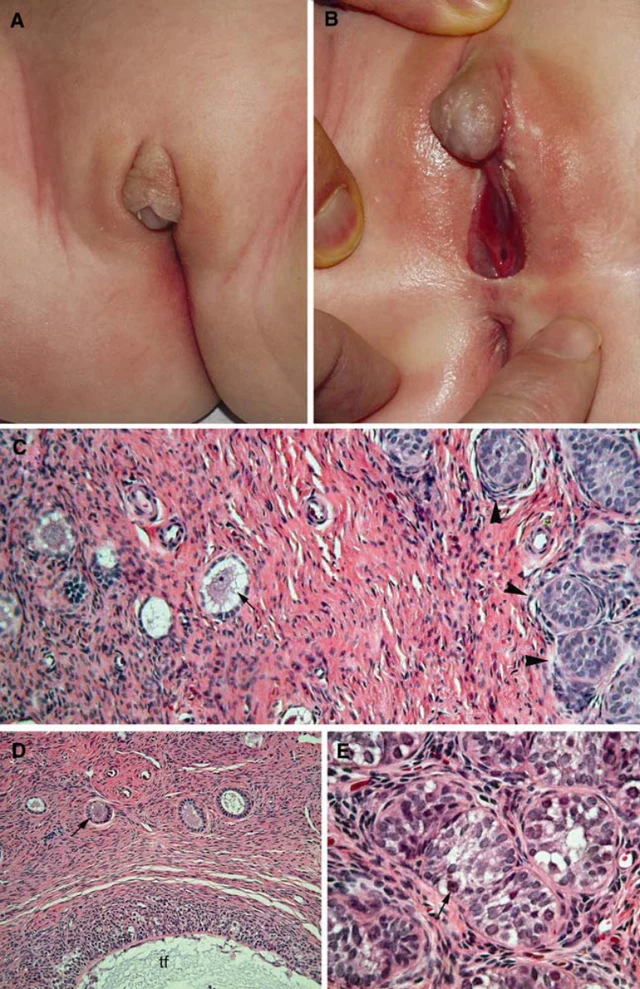
Hermafroditismo verdadero (DSD ovotestical), con mecanismo de formación anómala en gemelos.
 1 Imágenes
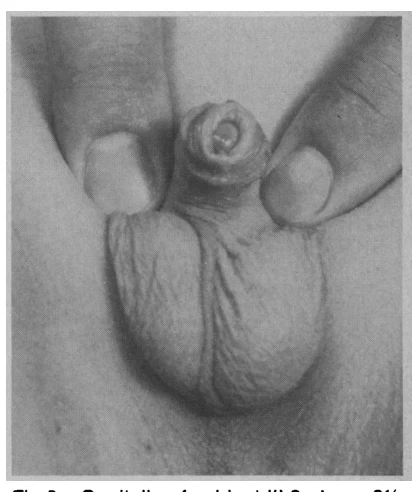
Familia con síndrome de insensibilidad parcial a los andrógenos (PAIS), fenotipo altamente variable.
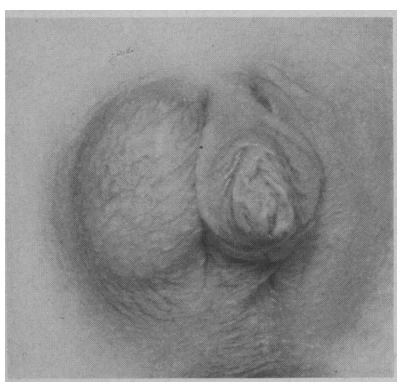 1 Imágenes
Familia con síndrome de insensibilidad a los andrógenos parcial (PAIS), con gran variabilidad fenotípica.
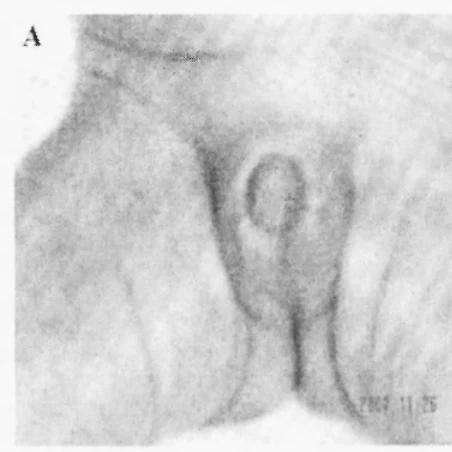 3 Imágenes
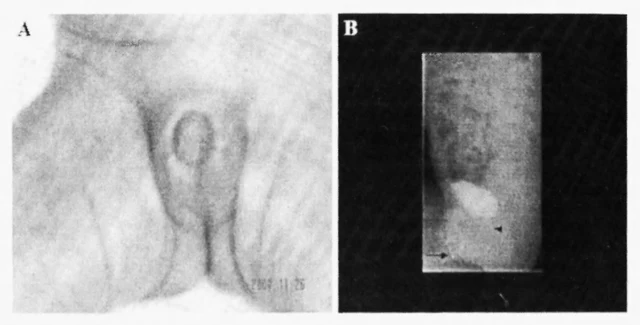
Mutación del sitio dador de splicing del gen CYP11B1 (11β-hidroxilasa) que provoca inversión sexual (CAH 46,XX).
 1 Imágenes
Varón con deleción del brazo largo del cromosoma 10 y monorquidia (monorchidism).
 1 Imágenes
Síndrome de Drash: defecto parcial del receptor androgénico con disgenesia gonadal mixta (46,XY).