 4 Imagens
Deficiência de 5α-redutase · 46,XY · DSD-C121
DSD 46,XY causado por deficiência de 5α-redutase tipo 2 (defeito de SRD5A2) (classificação SRD tipo III/Prader-like)
Explore os casos e figuras da coleção original. Pesquise por condição, gene, cariótipo ou fenótipo e consulte a publicação original.
280 Casos com imagens571 Imagens
Seleção atual: 280 Casos com imagens · 571 Imagens
Selecione uma imagem para a ampliar. As imagens originais preservam o ficheiro de origem completo.
4 Imagens
DSD 46,XY causado por deficiência de 5α-redutase tipo 2 (defeito de SRD5A2) (classificação SRD tipo III/Prader-like)
 1 Imagens
Diagnosticado pelos autores como disgenesia gonadal mista 45,X0/46XY (MGD), com estruturas müllerianas persistentes manifestando-se como quisto pélvico sintomático.
 4 Imagens
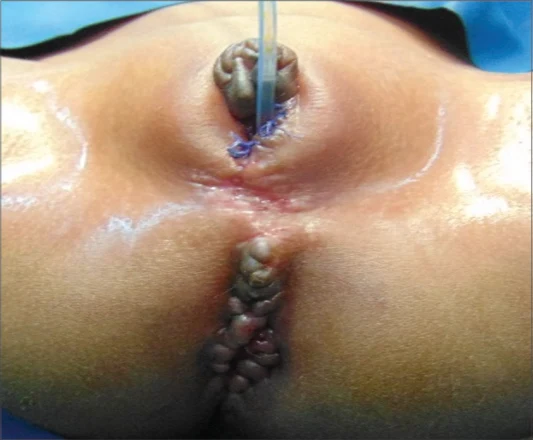
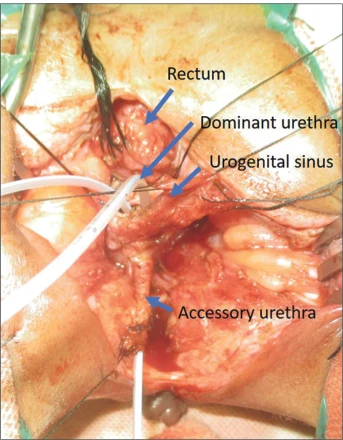
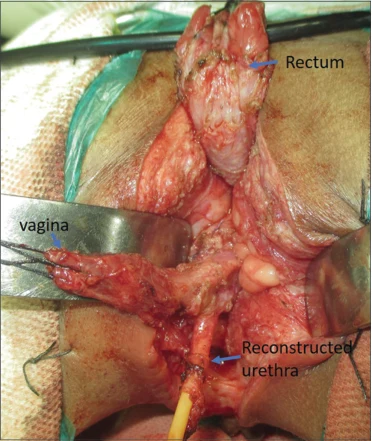
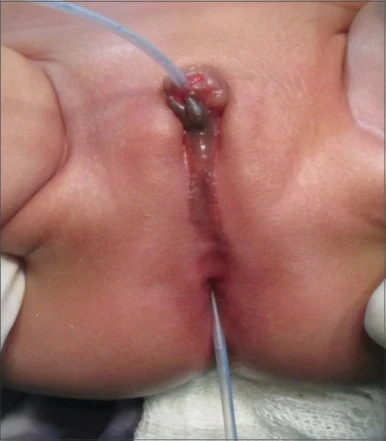
DSD 46,XX acompanhado de malformação cloacal posterior tipo A (variante rara) com duplicidade uretral em Y.
 2 Imagens
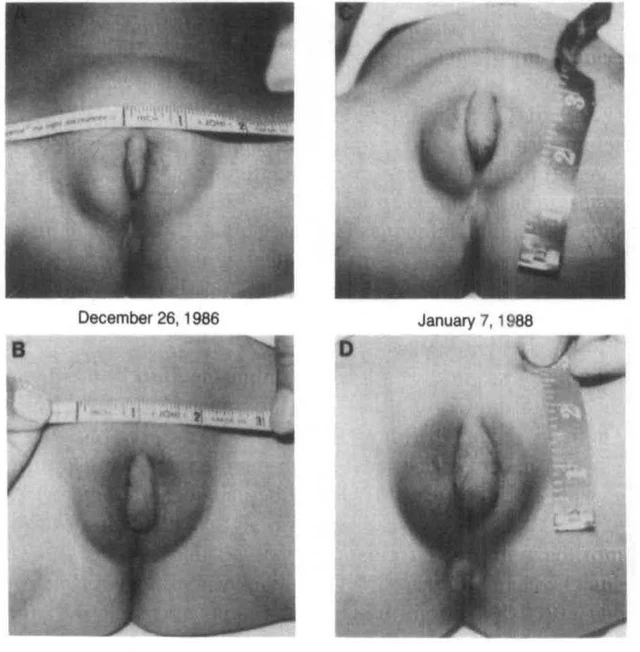
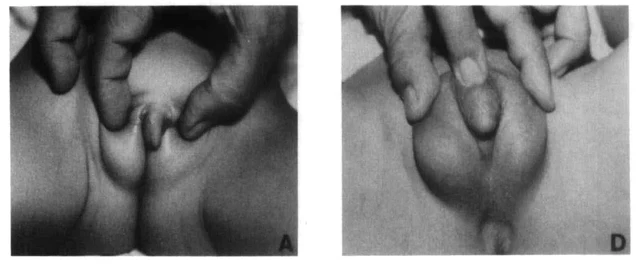
Síndrome de resistência aos andrógenos — pseudohermafroditismo masculino parcial causado por um defeito qualitativo do receptor androgénico. A particularidade deste caso é a resposta significativa ao tratamento com andrógenos em dose elevada (superando a disfunção do receptor).
 2 Imagens
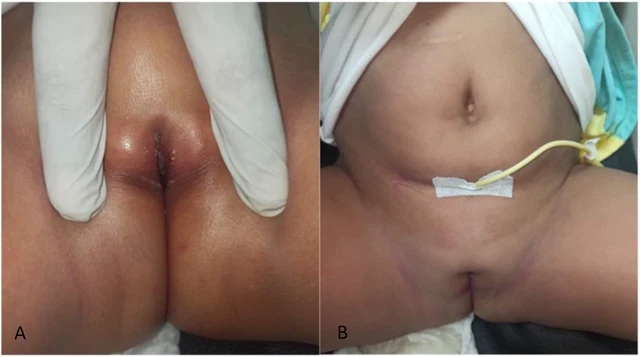
DSD 46,XX acompanhado de seio urogenital de confluência alta (UGS). Primeiro relato de vaginoplastia de tração por via sagital anterior transretal (ASTRA).
 2 Imagens
DSD 46,XX — deficiência de aromatase (AD). Frequentemente confundida com CAH 21-OHD. Características da AD: virilização genital externa não progressiva + hiperandrogenismo materno na gestação + atraso de idade óssea + hipergonadotropismo.
 1 Imagens
DSD 46,XX — deficiência de aromatase, fenótipo mais grave (Prader 3). Caso-irmão/série junto ao Caso 1.
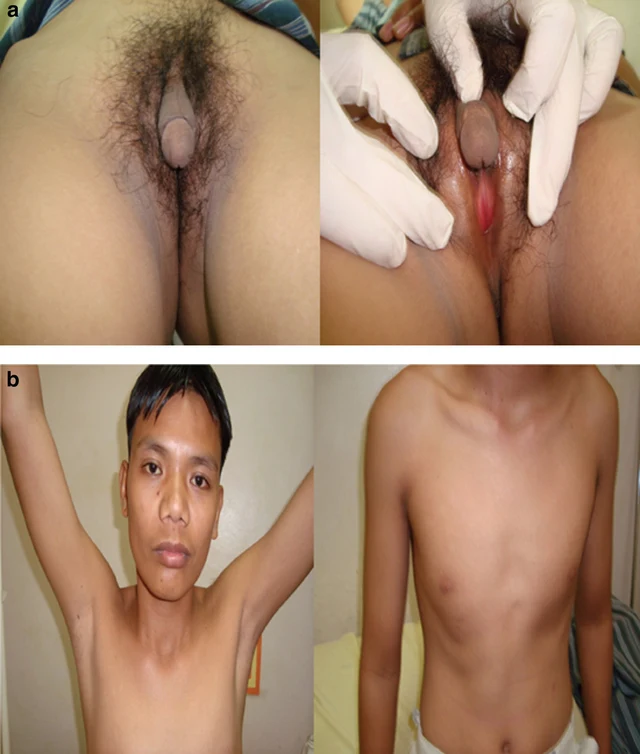 1 Imagens
Disgenesia gonadal 46,XY (estado intermediário entre a forma completa/incompleta) — a 'armadilha do diagnóstico tardio' na vida adulta. Lição-chave: a importância da correta atribuição de sexo precoce e o profundo impacto psicossocial nos pacientes com DSD.
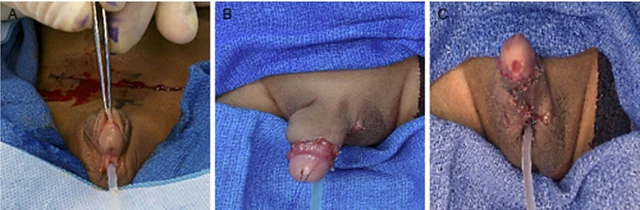 1 Imagens
DSD ovotesticular, cariótipo em mosaico 45,X/46,X,idic(Y)(q11.23), com gônada em fita e genitália externa ambígua.
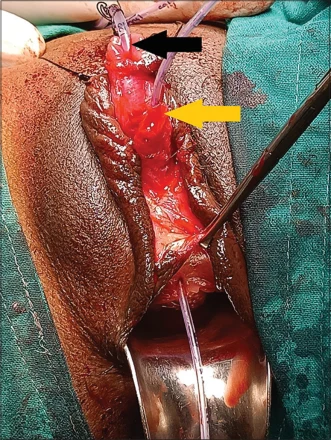 2 Imagens
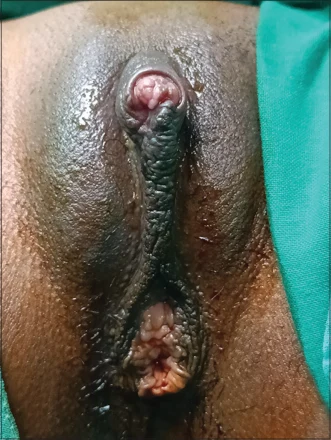
Pseudo-hermafroditismo feminino (provavelmente CAH 46,XX) com duplicação uretral, manifestação tardia na vida adulta.
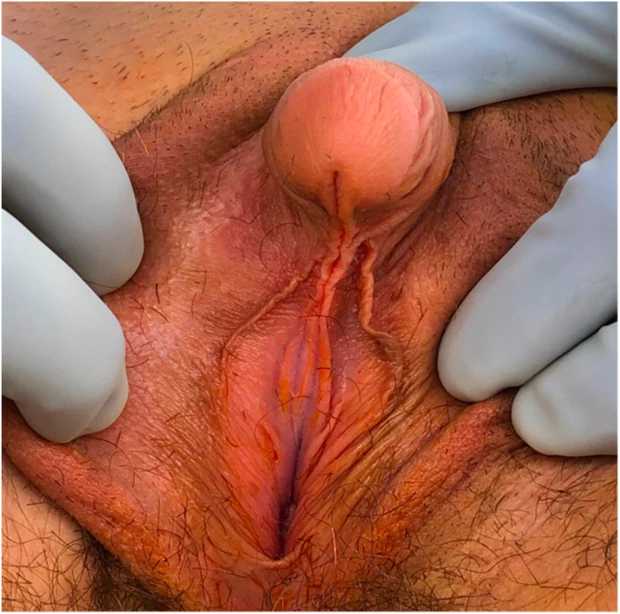 1 Imagens
DSD 46,XY, com hipospadias grave acompanhado de grave curvatura peniana e meato uretral proximal.
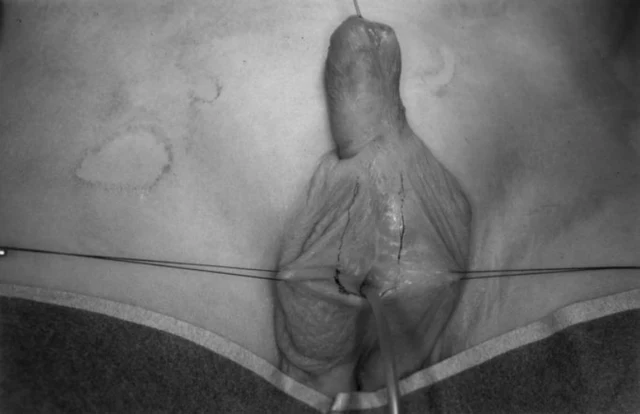 1 Imagens
Disgenesia gonadal mista (mosaicismo 45,X/46,X,idic(Y)) acompanhada de hipospadias escrotal e coarctação da aorta.
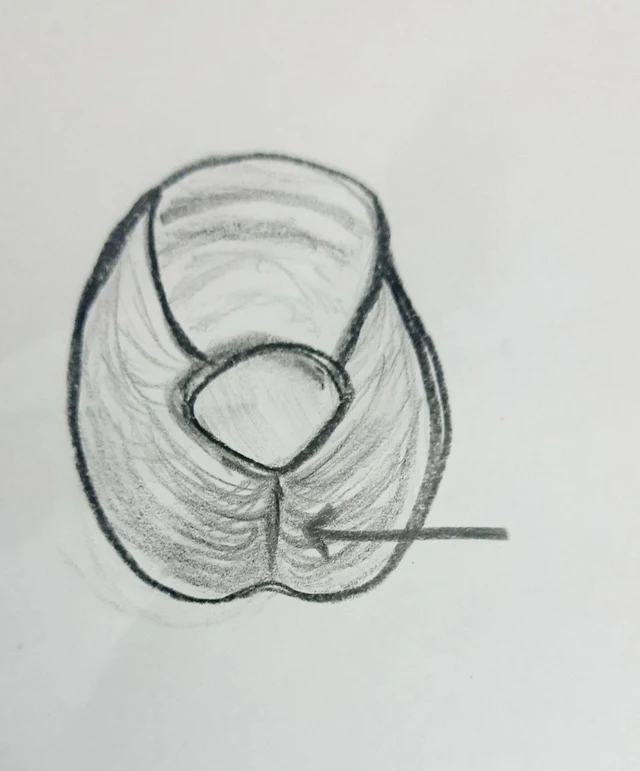 3 Imagens
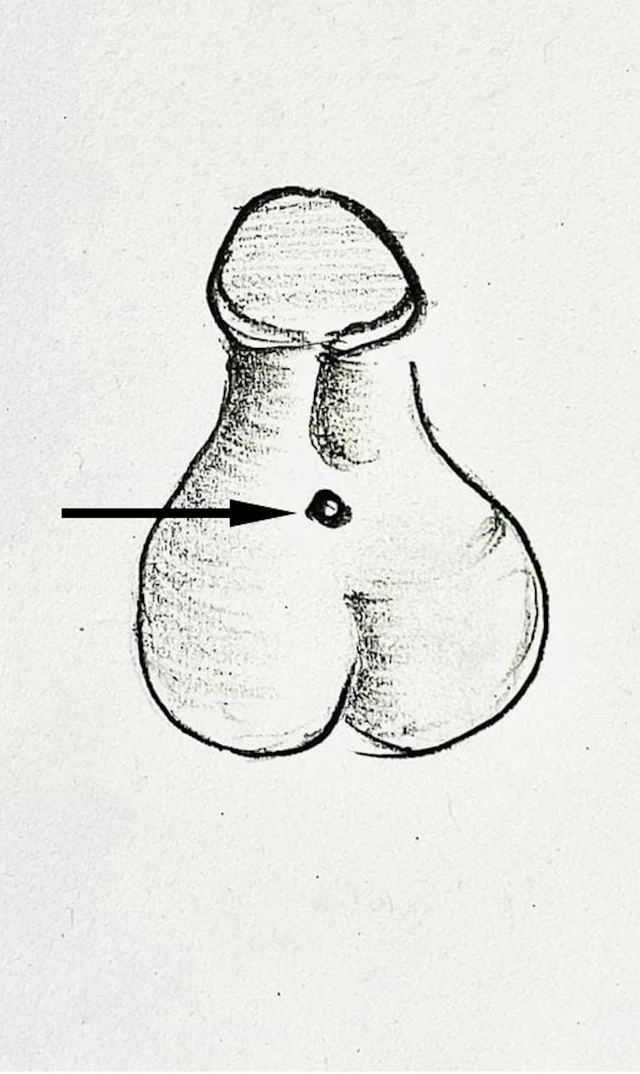
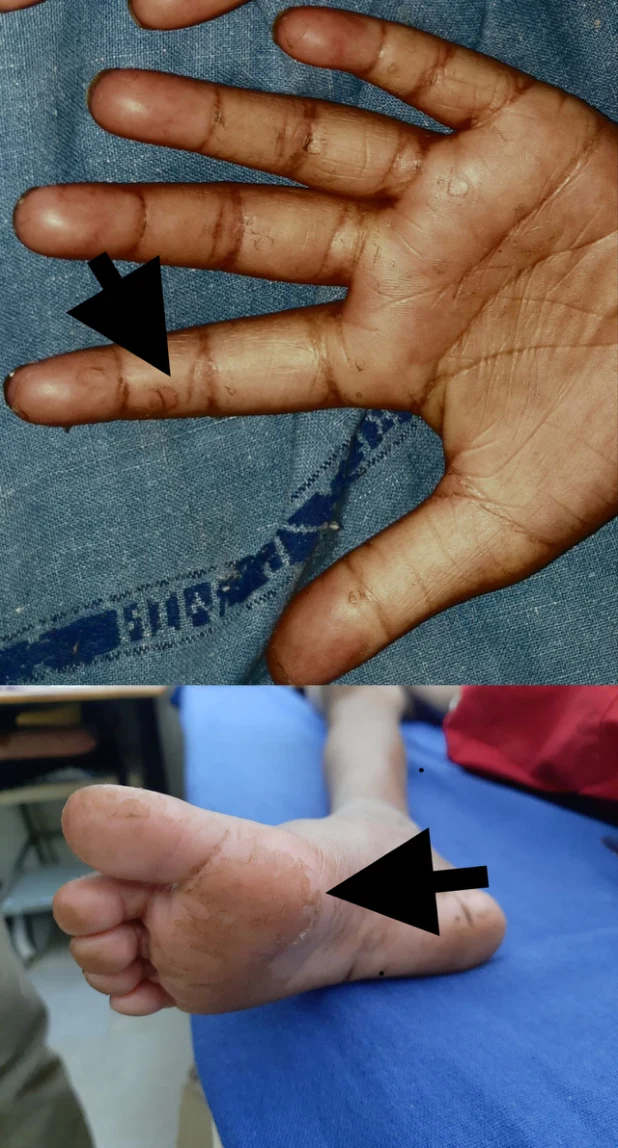
DSD 46,XX, com mutação homozigota de perda de função de R-Spondin 1 (RSPO1), acompanhada de anomalias cutâneas e fenótipo testicular.
 2 Imagens
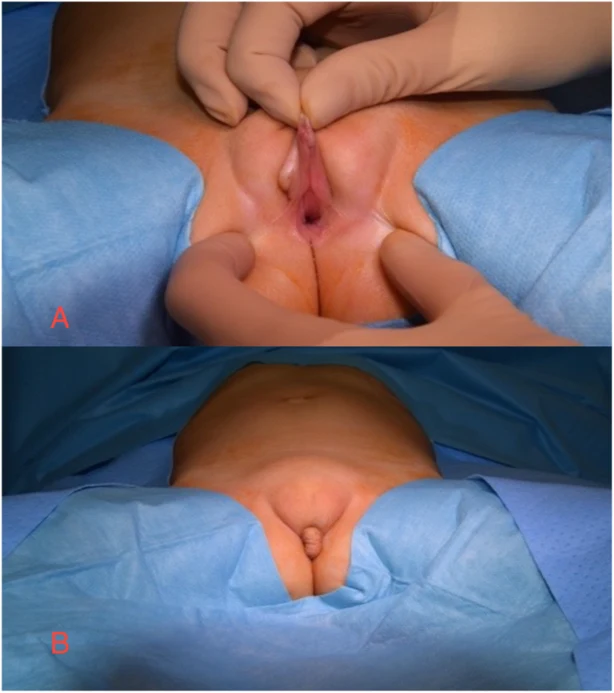
Menina de 3 anos com malformação urogenital complexa (não classificada), vulva ambígua acompanhada de anomalias cloacais/urinárias.
 1 Imagens
Síndrome de insensibilidade completa aos andrógenos (CAIS), diagnosticada após cirurgia inguinal.
 3 Imagens
Caso intersexual: hipertrofia do clitóris com fusão labioescrotal (provável CAH 46,XX).
 1 Imagens
Hipertrofia do clitóris em menina (causa não hormonal, com hemangioma perineal).
 2 Imagens
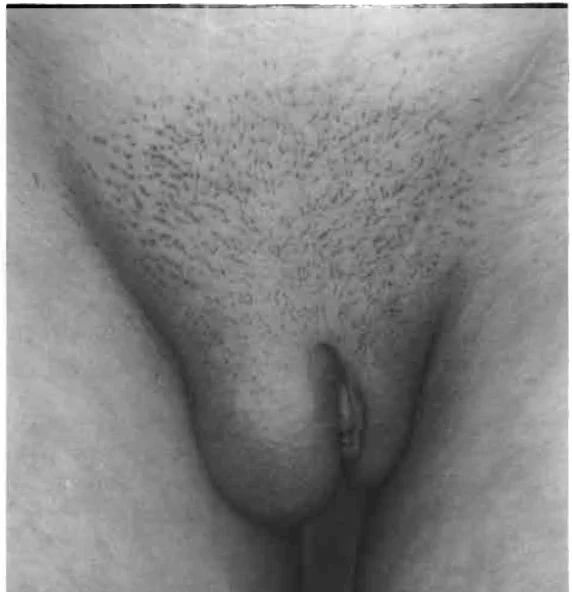
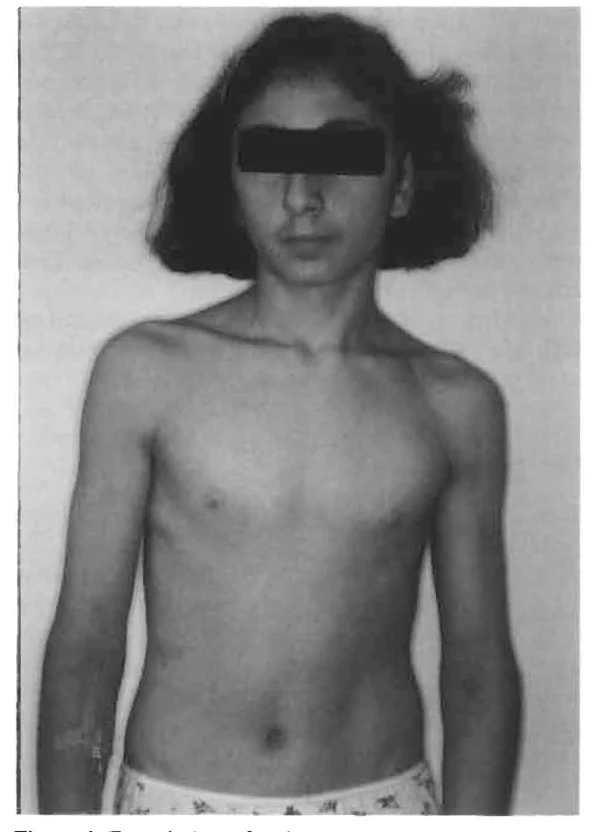
Deficiência da 5α-redutase tipo 2, fenótipo feminino adolescente (46,XY).
 1 Imagens
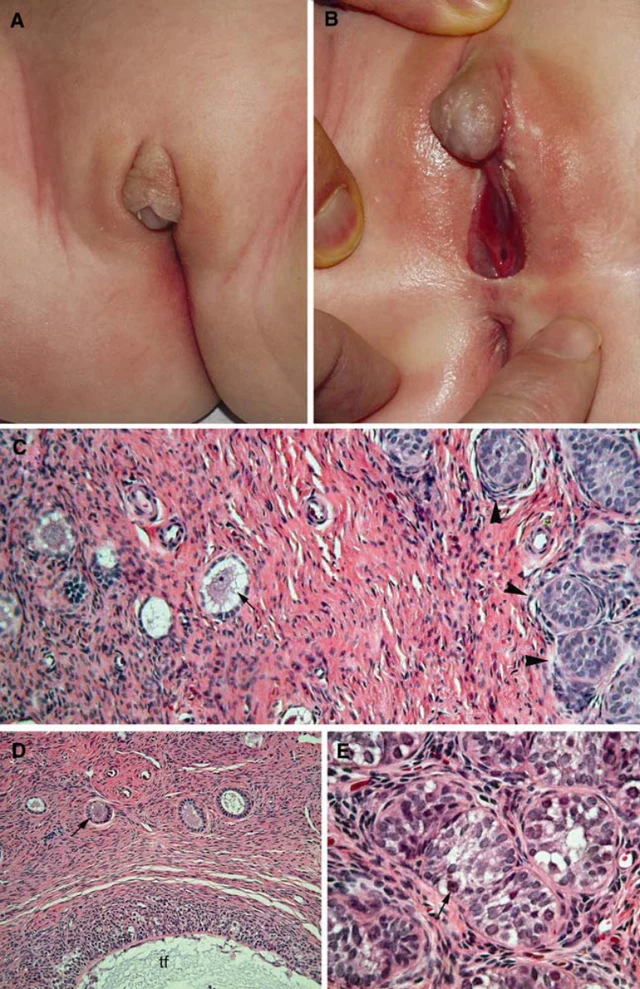
Hermafroditismo verdadeiro (DSD ovotesticular), com mecanismo de gênese anômala em gêmeos.
 1 Imagens
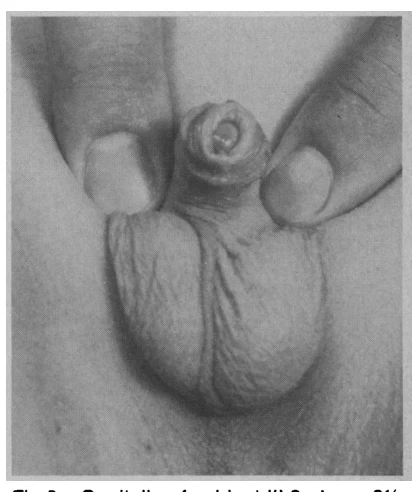
Família com síndrome de insensibilidade parcial aos andrógenos (PAIS), com grande variabilidade fenotípica.
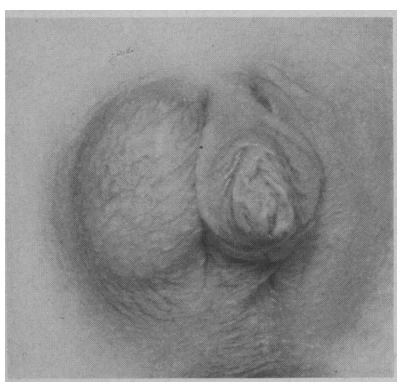 1 Imagens
Família com síndrome de insensibilidade parcial aos andrógenos (SIPA), com fenótipo altamente variável.
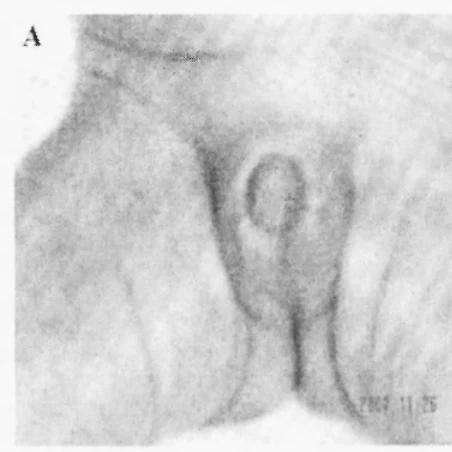 3 Imagens
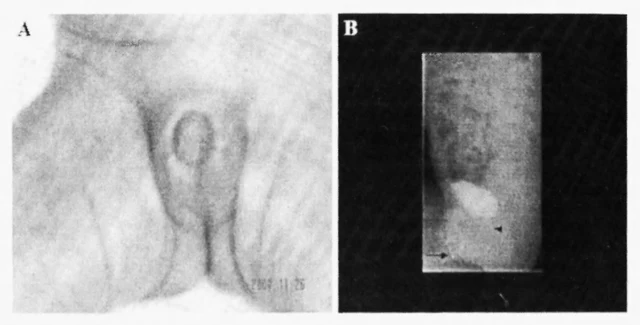
Mutação do sítio de splicing doador de 11β-hidroxilase (CYP11B1) causando inversão sexual (HAC 46,XX).
 1 Imagens
Rapaz com deleção do braço longo do cromossoma 10 associada a monorquidismo.
 1 Imagens
Síndrome de Drash: defeito parcial do recetor androgénico com disgenesia gonadal mixta (46,XY).