 1 Imagens
DSD 46,XX · 46,XX · DSD-C098
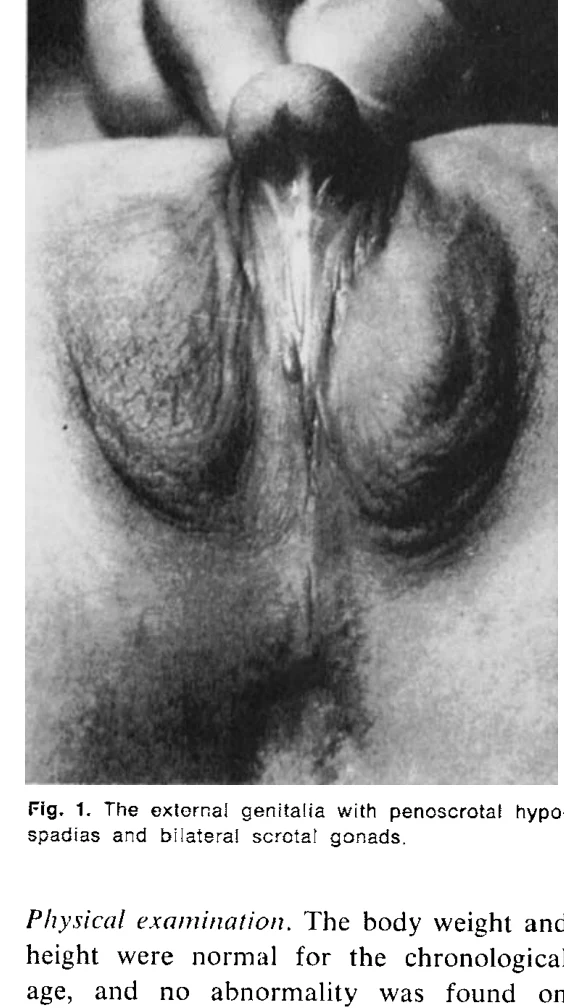
DSD masculino 46,XX infantil (anteriormente denominado síndrome do homem 46,XX) com hipospádia penoescrotal.
Explore os casos e figuras da coleção original. Pesquise por condição, gene, cariótipo ou fenótipo e consulte a publicação original.
280 Casos com imagens571 Imagens
Seleção atual: 280 Casos com imagens · 571 Imagens
Selecione uma imagem para a ampliar. As imagens originais preservam o ficheiro de origem completo.
1 ImagensDSD masculino 46,XX infantil (anteriormente denominado síndrome do homem 46,XX) com hipospádia penoescrotal.
 1 Imagens
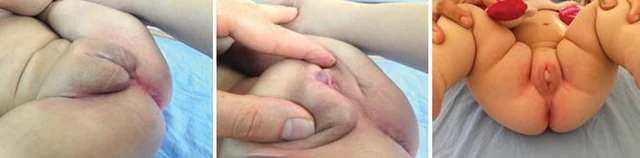
Homem 46,XX (translocação de SRY) com síndrome de células apenas de Sertoli (SCOS), manifestando-se com genitalia externos ambíguos.
 6 Imagens
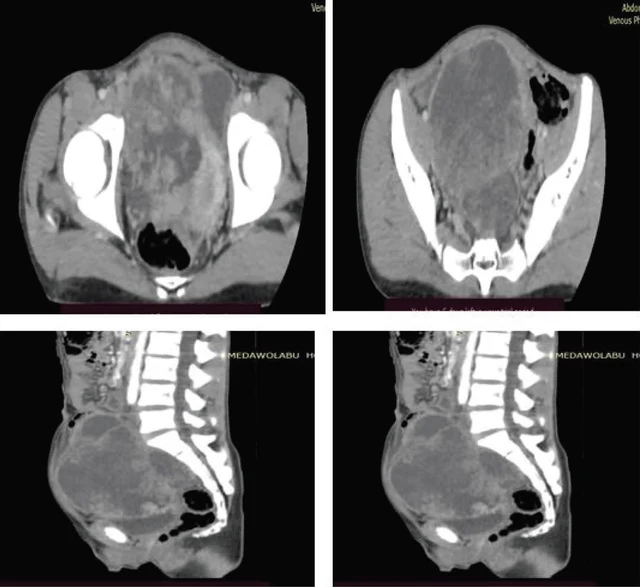
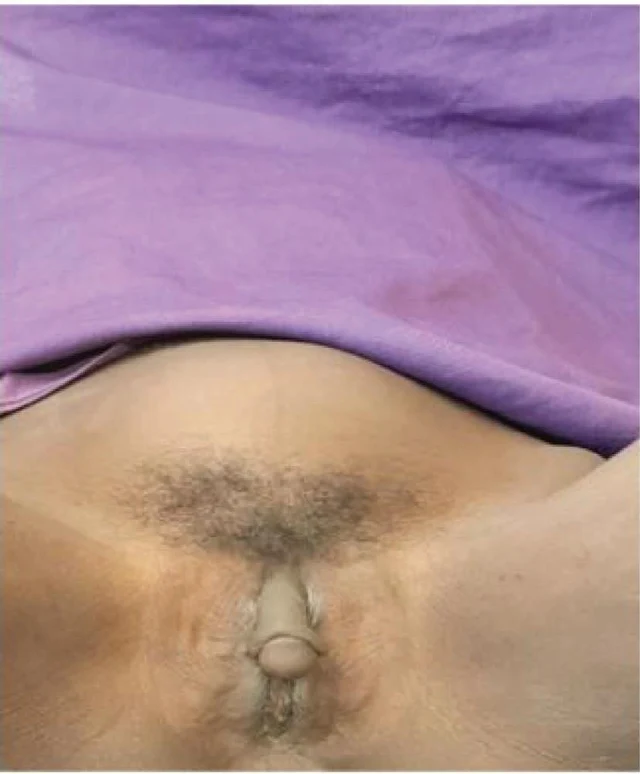
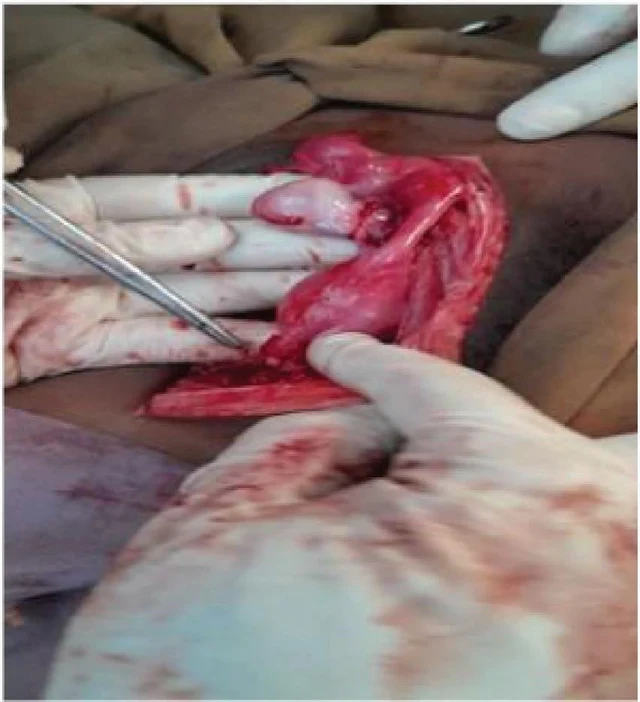
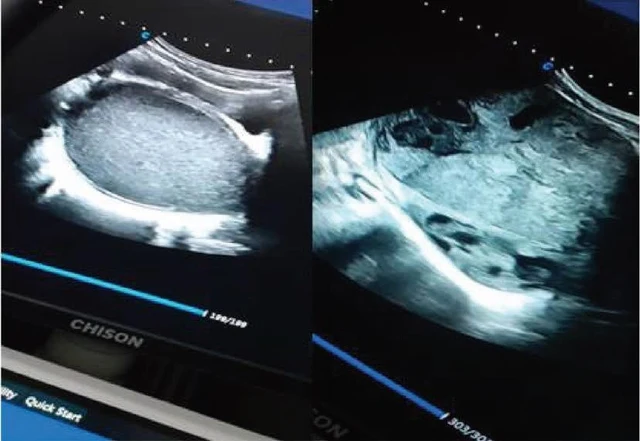
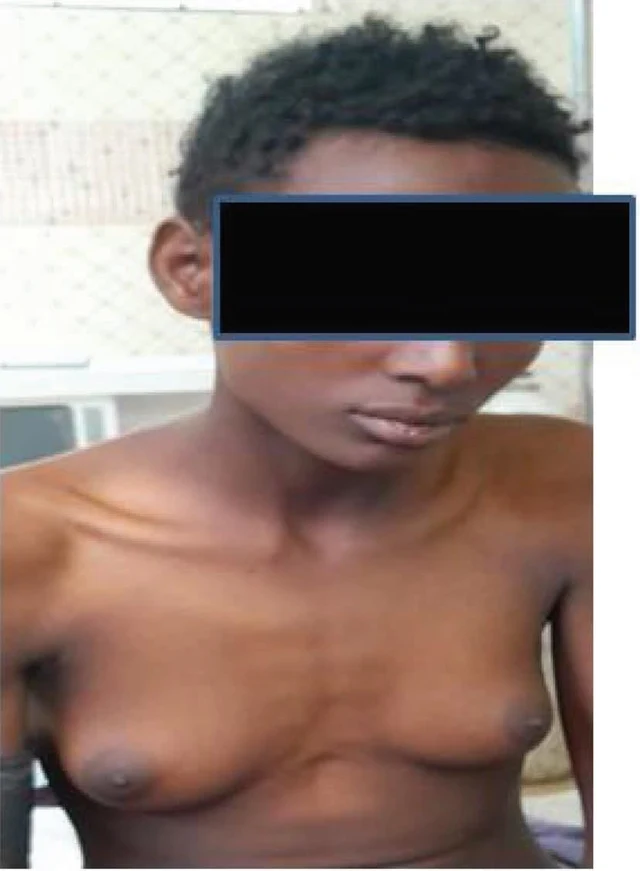
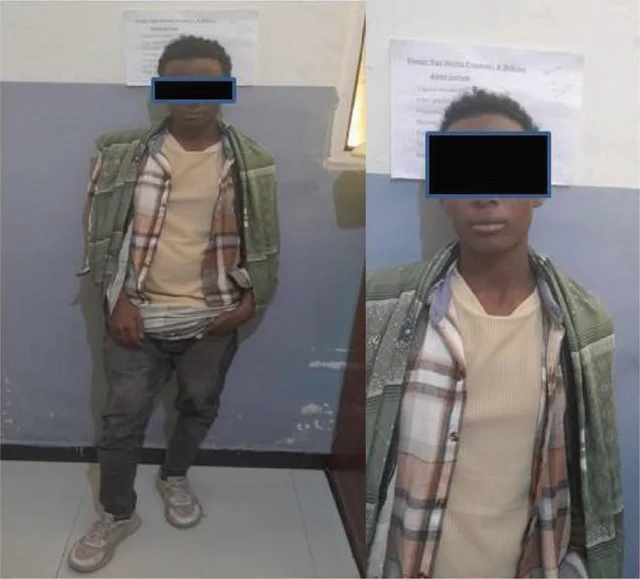
Tumor à direita com diagnóstico anatomopatológico de disgerminoma; massa à esquerda altamente suspeita de disgerminoma sincrônico/secundário. Não se identificou tecido ovariano ou testicular nos cortes, portanto o OT-DSD é apenas suspeita clínica dos autores.
 1 Imagens
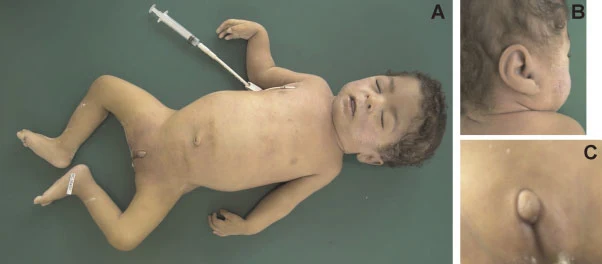
Trissomia parcial 16q (marcador derivado do 15 contendo material 16q) com DSD 46,XY e genitalia externos ambíguos.
 1 Imagens
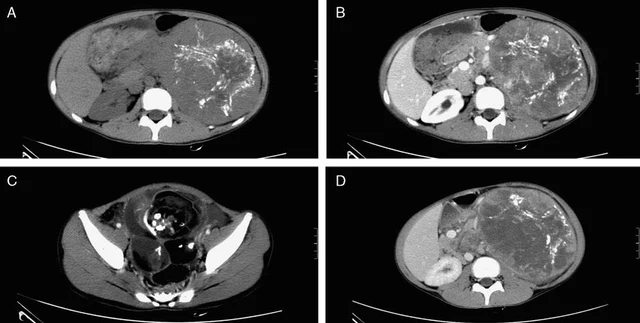
DSD 46,XX (excesso de andrógenos): pseudohermafroditismo feminino, com causas incluindo carcinoma adrenocortical e teratoma do ovário.
 1 Imagens
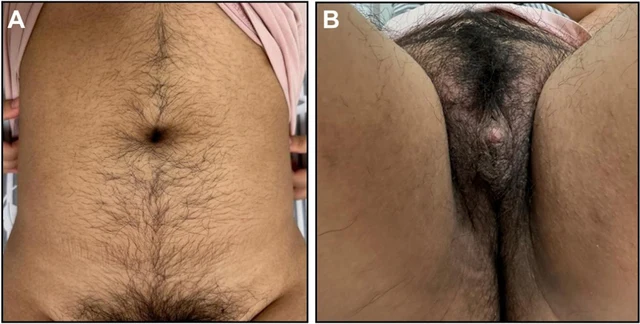
Hiperplasia suprarrenal congênita não clássica (NCCAH, defeito de CYP21A2), DSD 46,XX com hipertrofia do clitóris/hirsutismo.
 3 Imagens
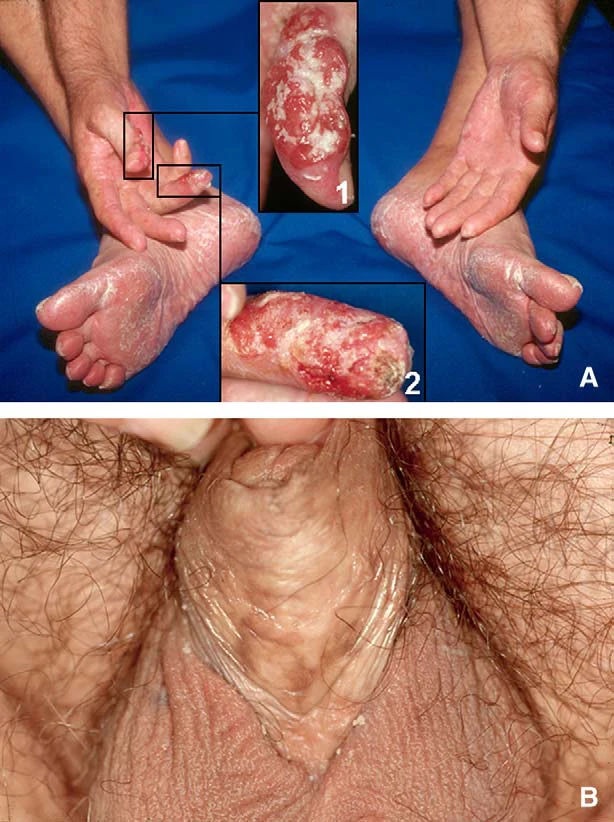
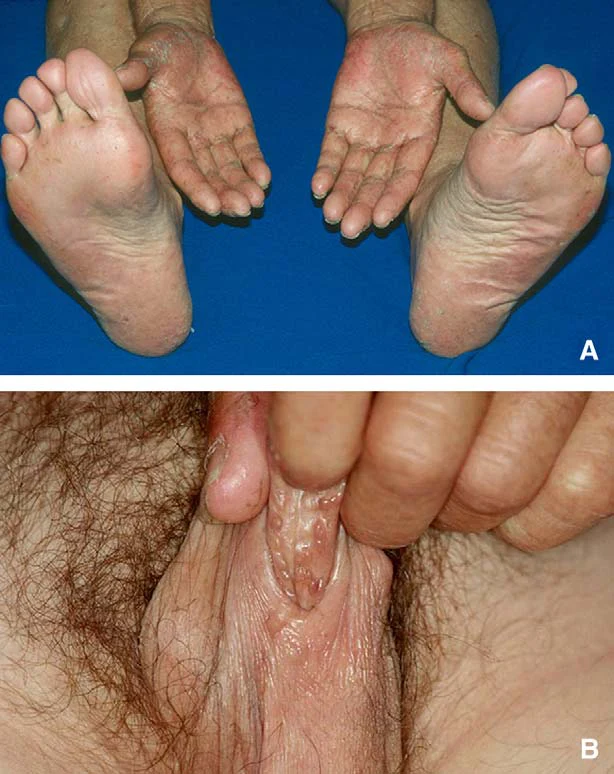
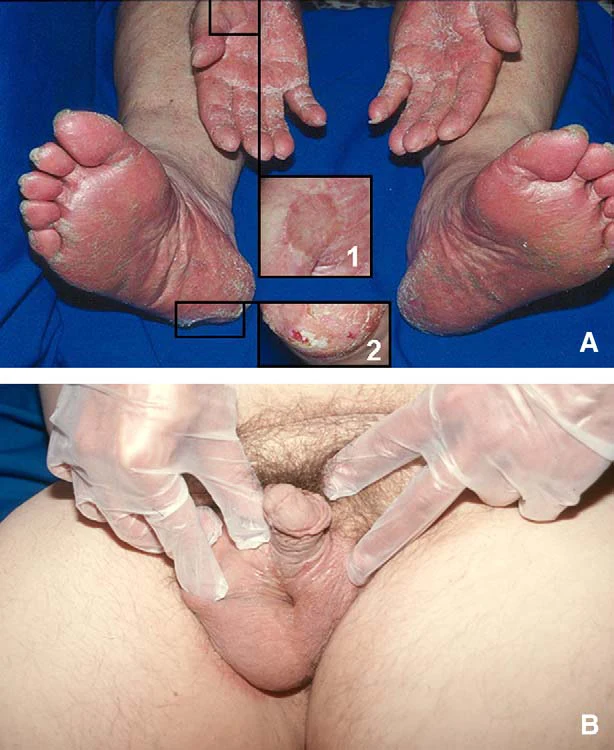
Nova síndrome: ceratose palmoplantar + CCE cutâneo + anomalias dentárias + disgenesia gonadal 46,XX/genitais externos ambíguos (hipogenitalismo).
 4 Imagens
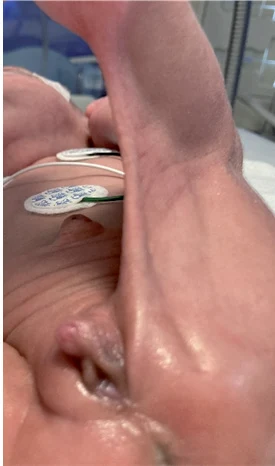
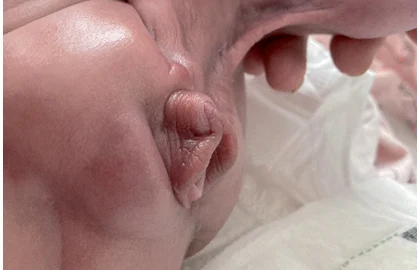
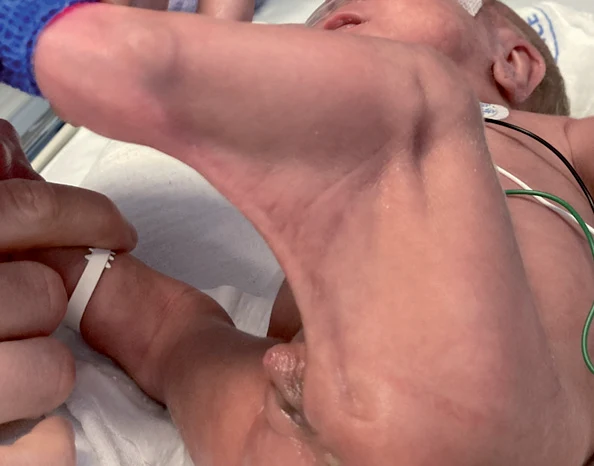
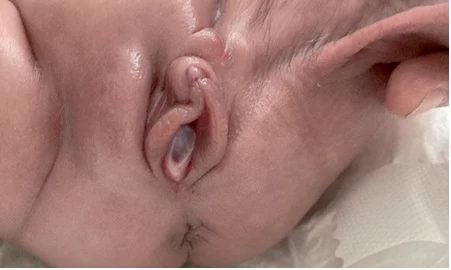
Hipertrofia clitoridiana transitória em lactante extremamente prematura (considerando elevação transitória de andrógenos/gonadotropinas relacionada à prematuridade), não um DSD persistente.
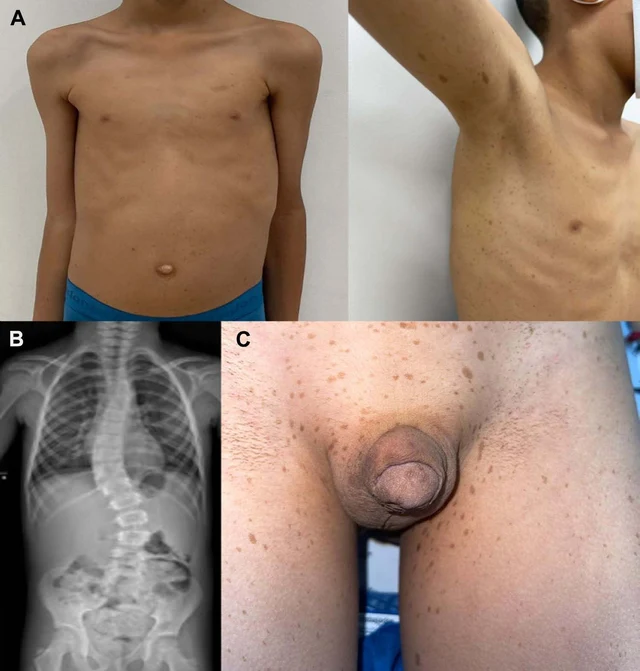 1 Imagens
DSD 46,XY: NF1 combinada com variante de NR5A1 causando hipospadias/criptorquidia.
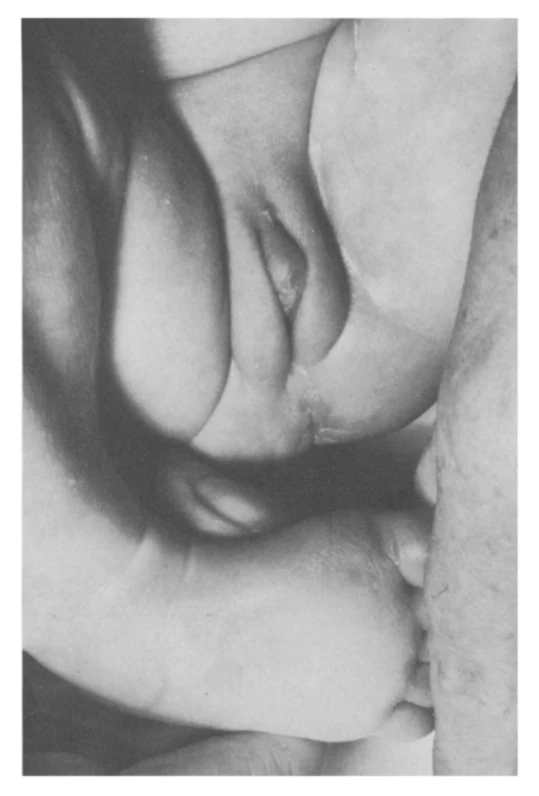 5 Imagens
Disgenesia gonadal completa 46,XY (síndrome de Swyer), os três casos com tumores gonadais/anomalias do desenvolvimento.
 3 Imagens
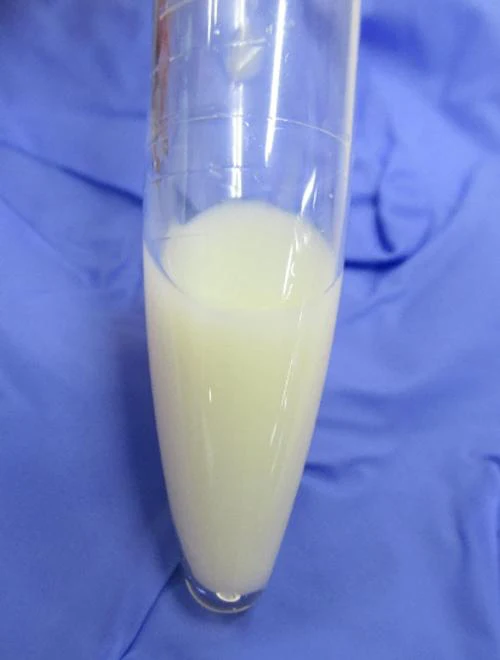
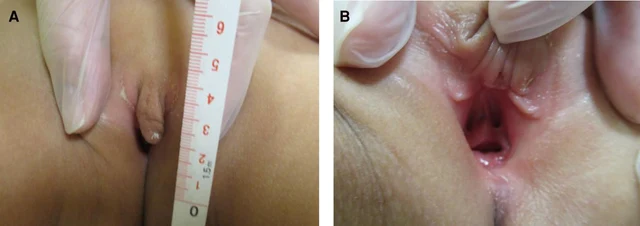
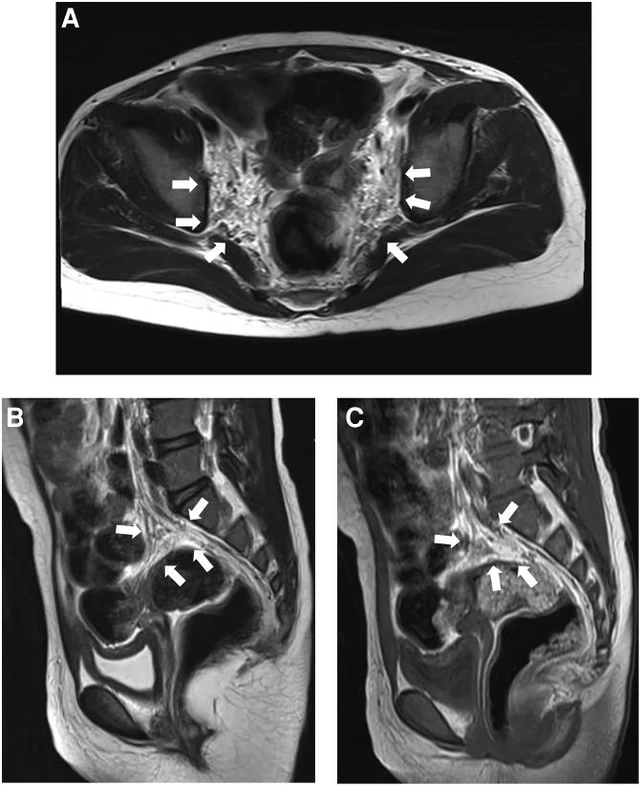
Síndrome de Noonan (RIT1) com genitais externos ambiguos/hipertrofia do clitóris e malformação linfática pélvica.
 1 Imagens
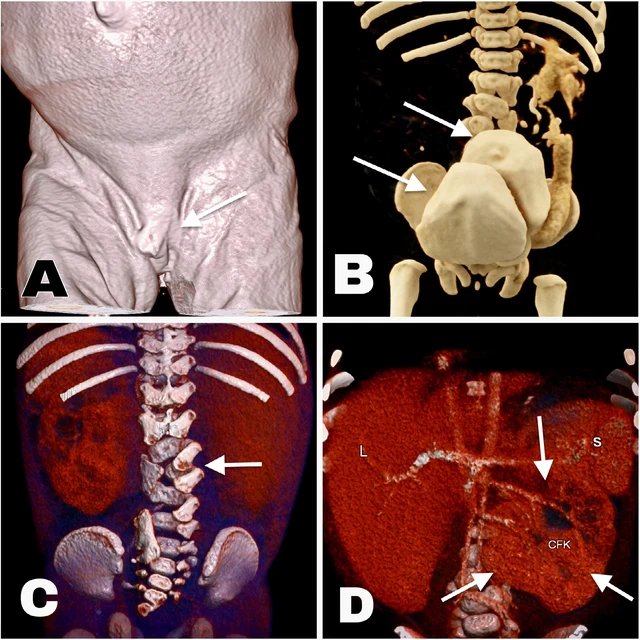
DSD (genitais externos virilizados + sexo cromossómico feminino) associado a duplicação vesical e rim em panqueca fusão cruzada.
 2 Imagens
Virilização de feto feminino por luteoma da gravidez materno (DSD 46,XX, excesso de andrógenos).
 1 Imagens
Síndrome de insensibilidade completa aos andrógenos (CAIS), pseudo-hermafroditismo masculino 46,XY.
 1 Imagens
Tumor de células esteroideias do ovário (OSCT) causando virilização, mimetizando SOP — DSD 46,XX (mulher virilizada).
 1 Imagens
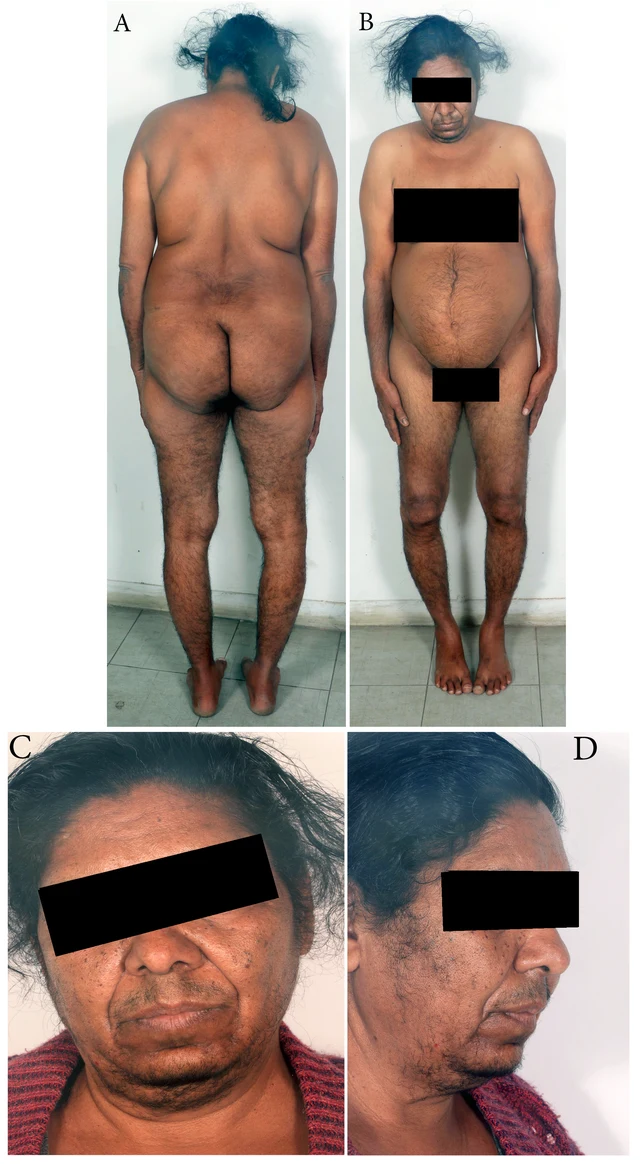
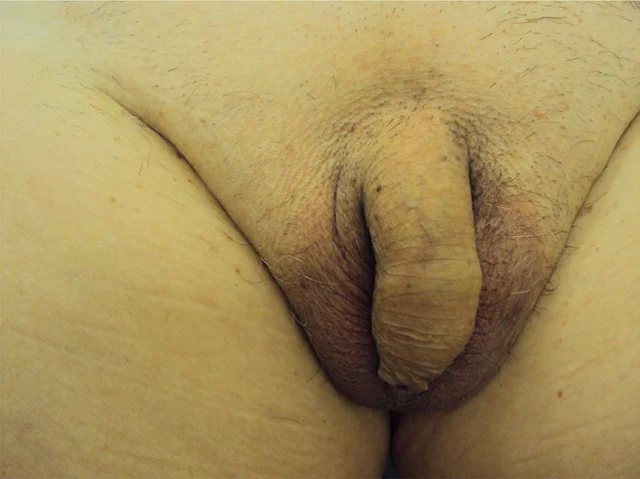
Macroadenoma hipofisário co-secretor de GH-ACTH associado a adenomas suprarrenais funcionais bilaterais (secreção autónoma de cortisol e andrógenos) causando virilização adquirida (fenótipo DSD 46,XX).
 2 Imagens
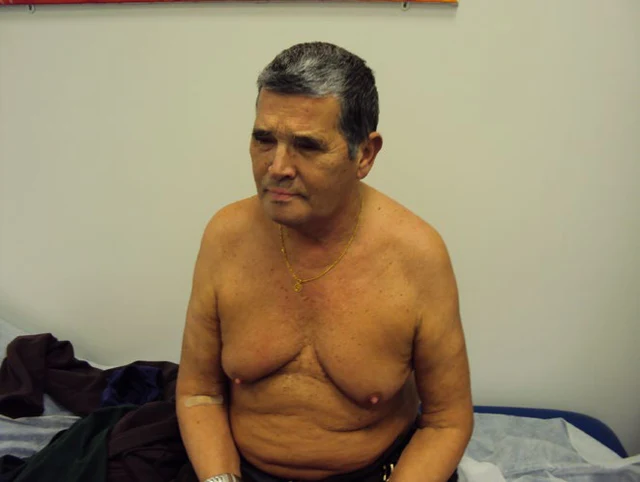
Homem 46,XX / sex reversal 46,XX (SRY positivo), hipogonadismo hipogonadotrófico primário, com pan-hipopituitarismo secundário a macroadenoma hipofisário não funcionante.
 1 Imagens
Hiperptecose ovariano dependente de gonadotropinas causando virilização pós-menopáusica (fenótipo DSD 46,XX).
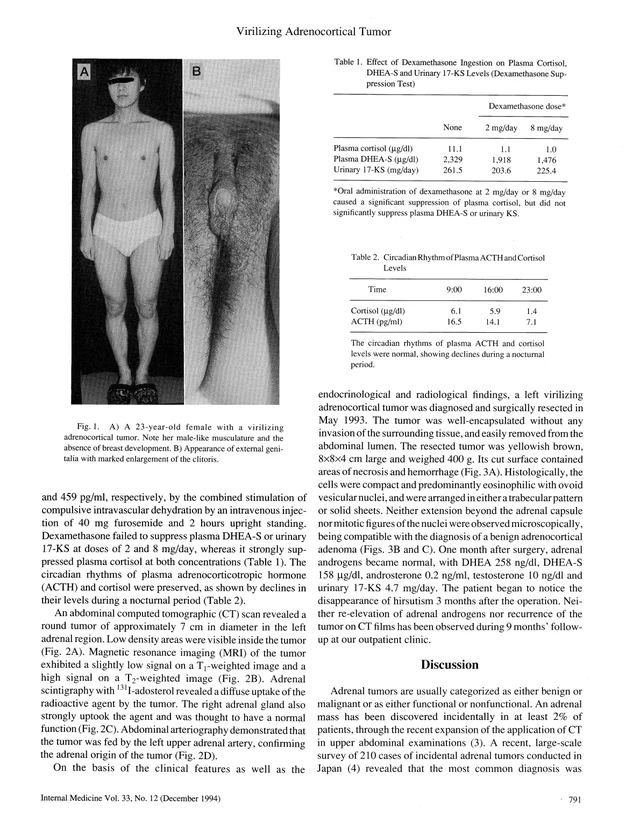 1 Imagens
Síndrome adrenogenital causada por tumor adrenocortical secretor de andrógenos (pseudohermafroditismo feminino / DSD 46,XX)
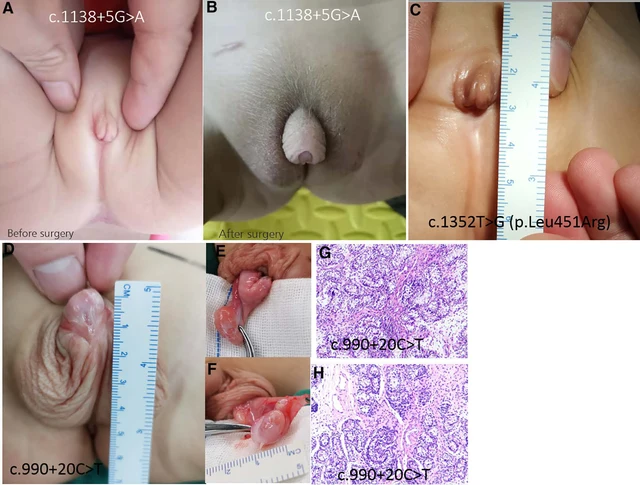 1 Imagens
DSD relacionado com NR5A1 com hipospadias e disgenesia gonadal (defeito de SF-1)
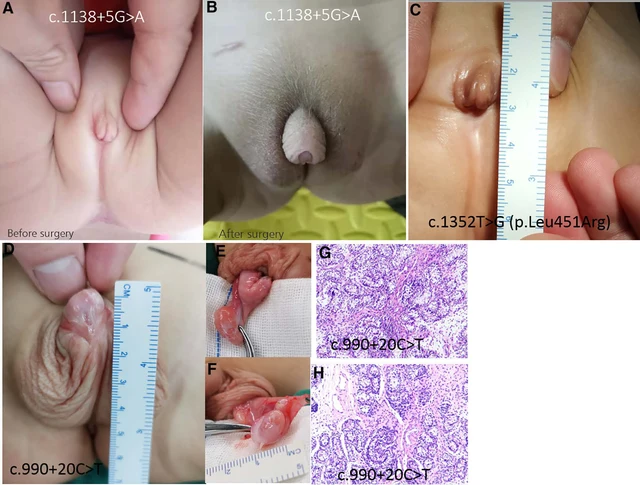 1 Imagens
DSD grave relacionado com NR5A1 com disgenesia gonadal (variante do domínio de ligação ao ligante)
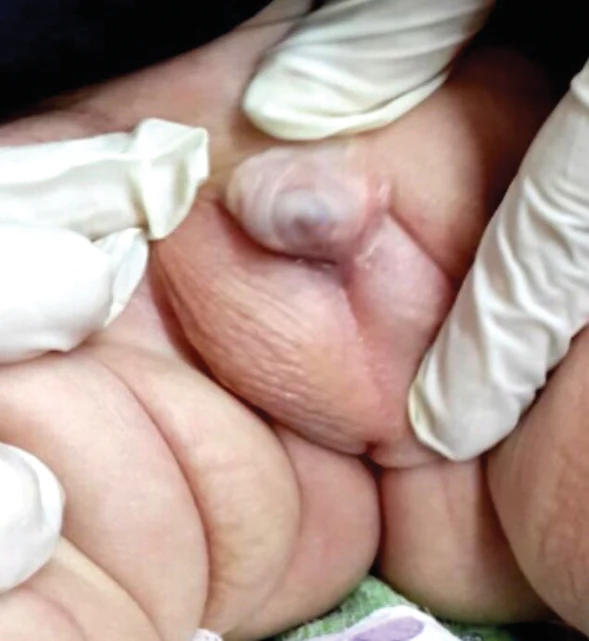 2 Imagens
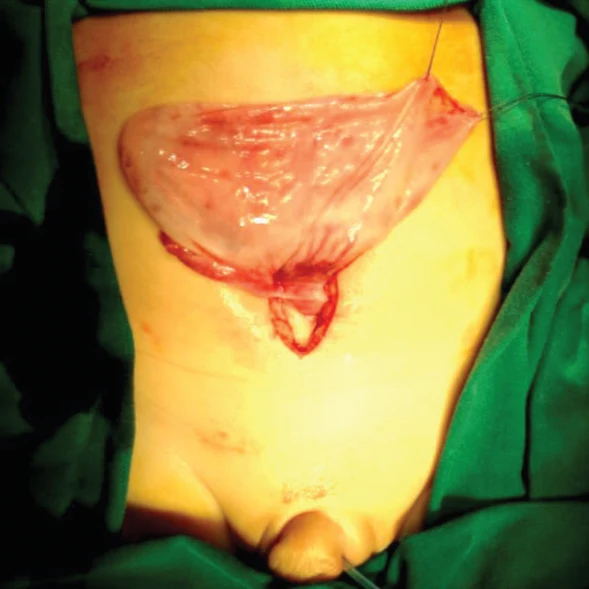
Deficiência clássica de 21-hidroxilase forma perde sal (hiperplasia suprarrenal congênita), mutação homocigota CYP21A2 R356W, seudohermafroditismo feminino 46,XX (virilização vulvar por excesso de andrógenos fetais)
 1 Imagens
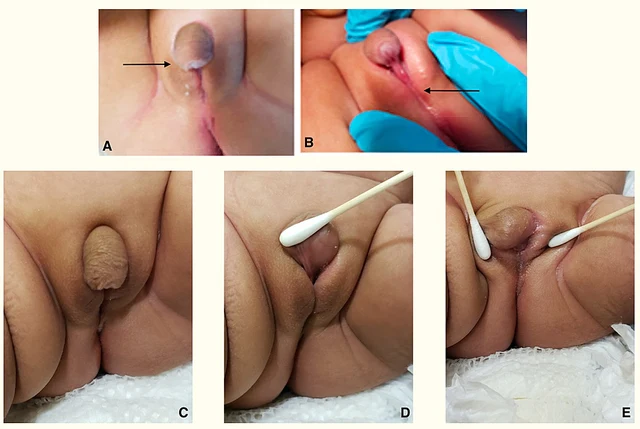
DSD 46,XY com hipospadias penoescrotal grave e erro na atribuição do sexo (espectro de virilização incompleta/hipospadias)
 2 Imagens
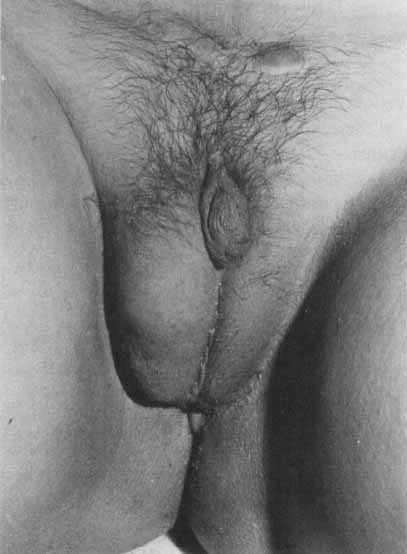
Síndrome de insensibilidade incompleta aos andrógenos (SIA parcial)/resistência parcial aos andrógenos — subtipo especial com ausência completa do receptor de andrógenos nos fibroblastos em cultura