 1 Images
DSD 46,XX · 46,XX · DSD-C098
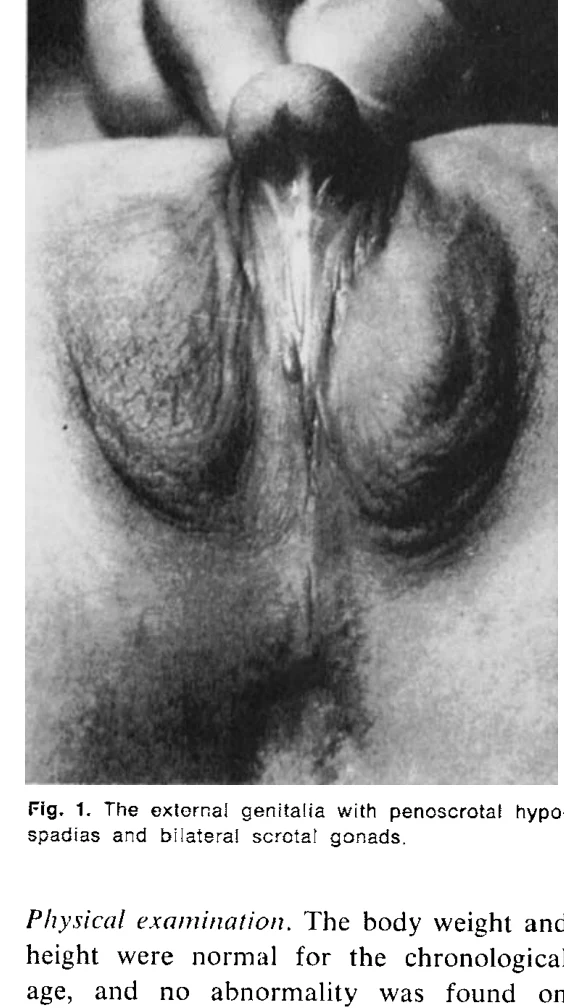
DSD masculin 46,XX infantile (anciennement syndrome de l'homme XX) avec hypospadias pénoscrotal.
Explorez les cas et les figures de la collection originale. Recherchez par affection, gène, caryotype ou phénotype et consultez la publication source.
280 Cas illustrés571 Images
Sélection actuelle: 280 Cas illustrés · 571 Images
Sélectionnez une image pour l’agrandir. Les images originales conservent le fichier source complet.
1 ImagesDSD masculin 46,XX infantile (anciennement syndrome de l'homme XX) avec hypospadias pénoscrotal.
 1 Images
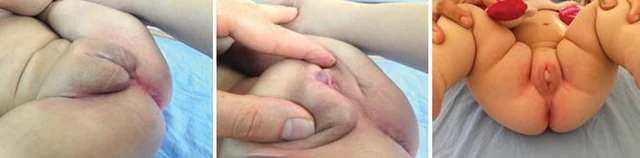
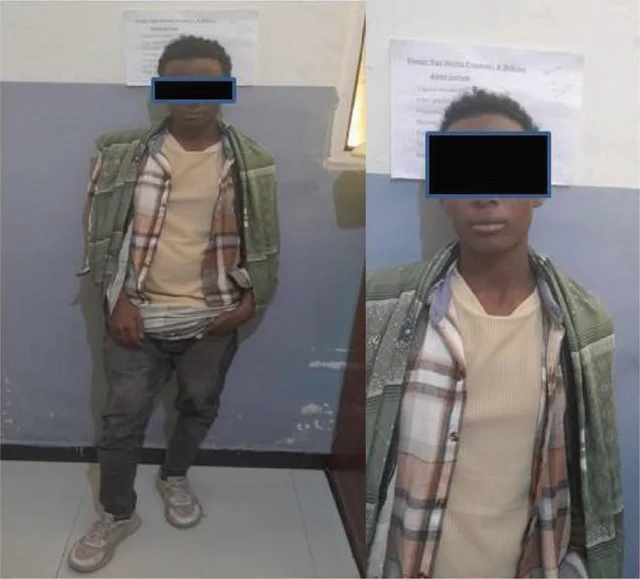
Homme 46,XX (translocation SRY) avec syndrome des cellules de Sertoli seules (SCOS), se présentant par des organes génitaux externes ambigus.
 6 Images
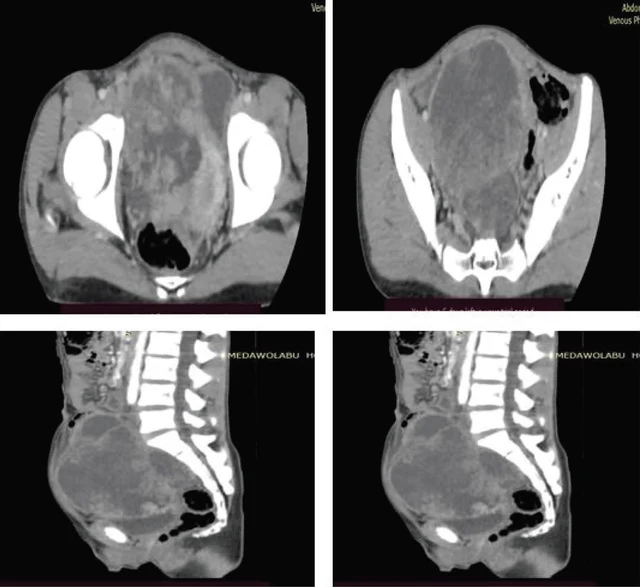
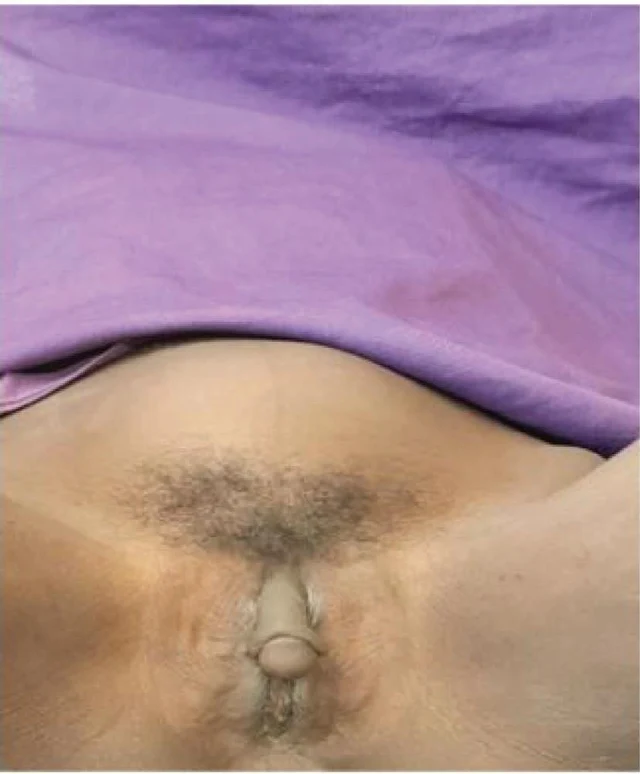
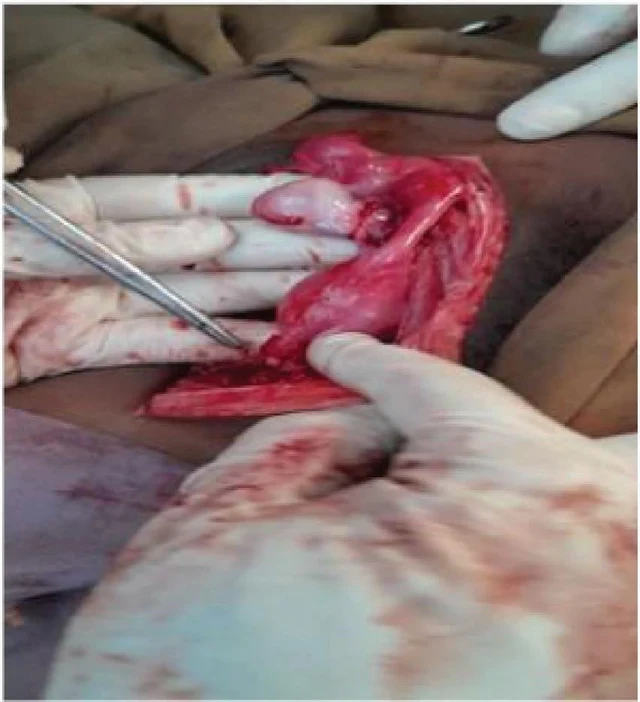
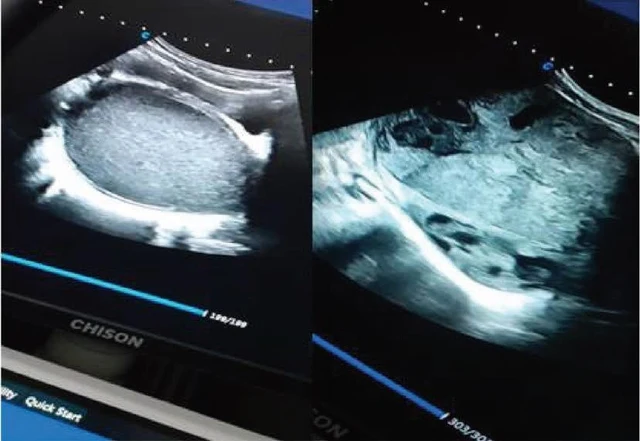
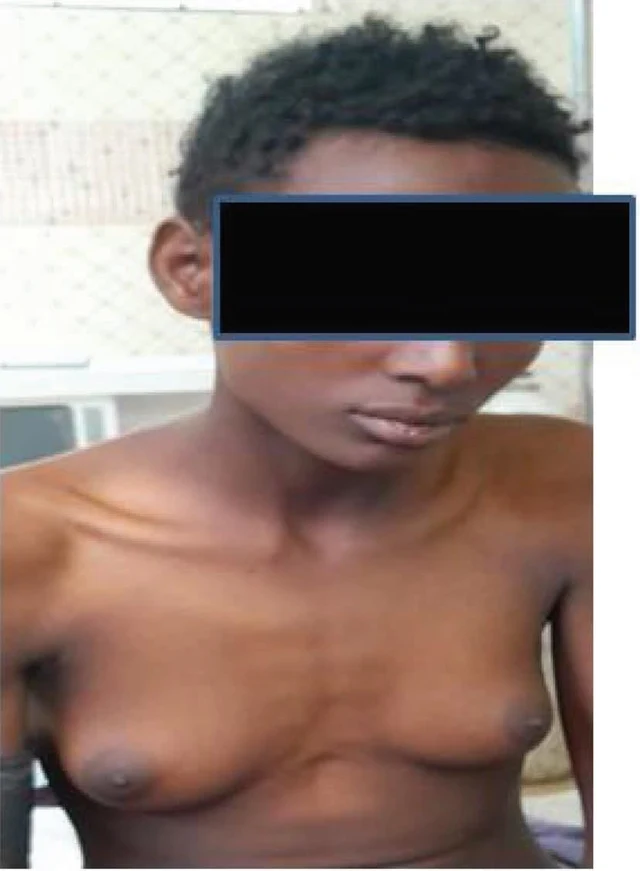
Tumeur droite confirmée par anatomopathologie comme dysgerminome ; masse gauche fortement suspectée d'être un dysgerminome synchrone/secondaire. Aucun tissu ovarien ou testiculaire n'a été retrouvé dans les coupes, de sorte que le DSD ovotesticulaire (OT-DSD) ne reste qu'une suspicion clinique de l'auteur.
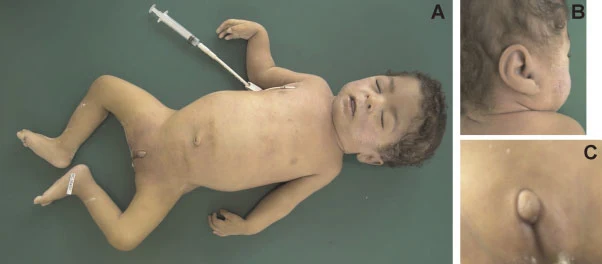 1 Images
Trisomie partielle du 16q (SMC dérivé du chromosome 15 contenant du matériel 16q) avec DSD 46,XY et organes génitaux externes ambigus.
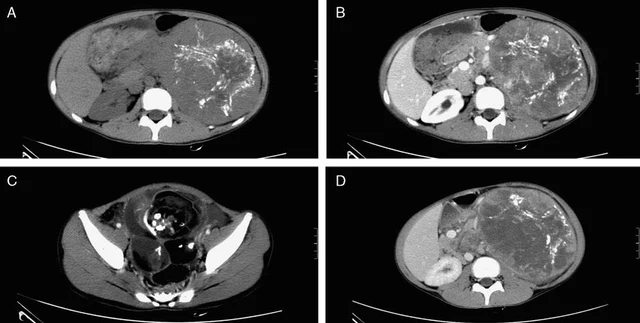 1 Images
DSD 46,XX (hyperandrogénie) : pseudohermaphrodisme féminin, étiologies incluant carcinome corticosurrénalien et tératome ovarien.
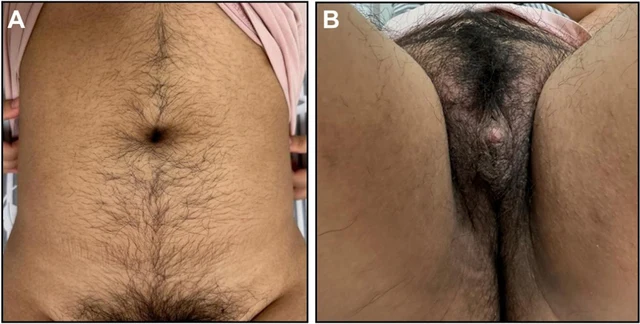 1 Images
Hyperplasie congénitale des surrénales non classique (NCCAH, déficit en CYP21A2), DSD 46,XX avec clitorimégalie/hirsutisme.
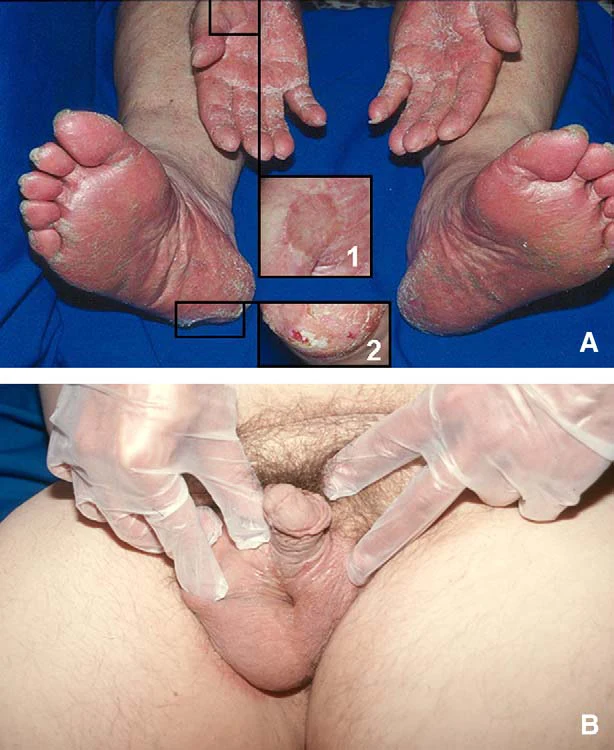 3 Images
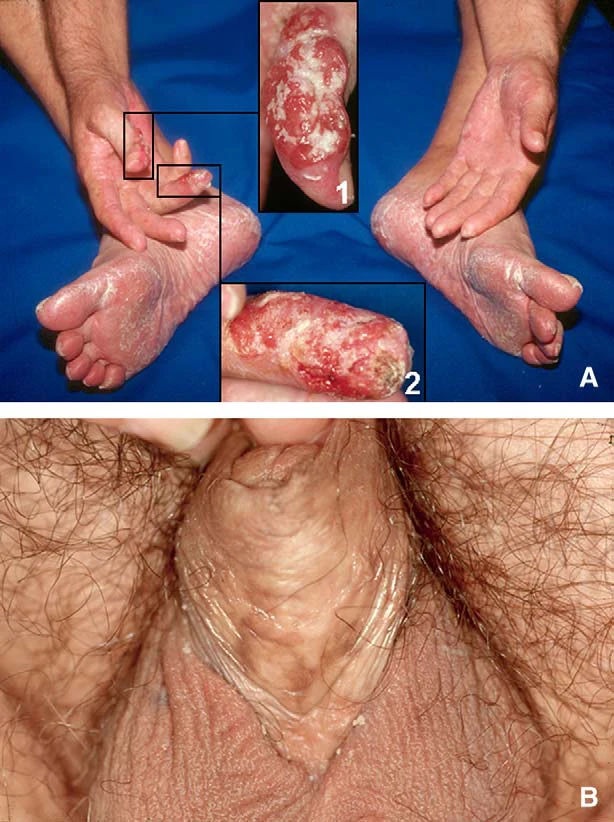
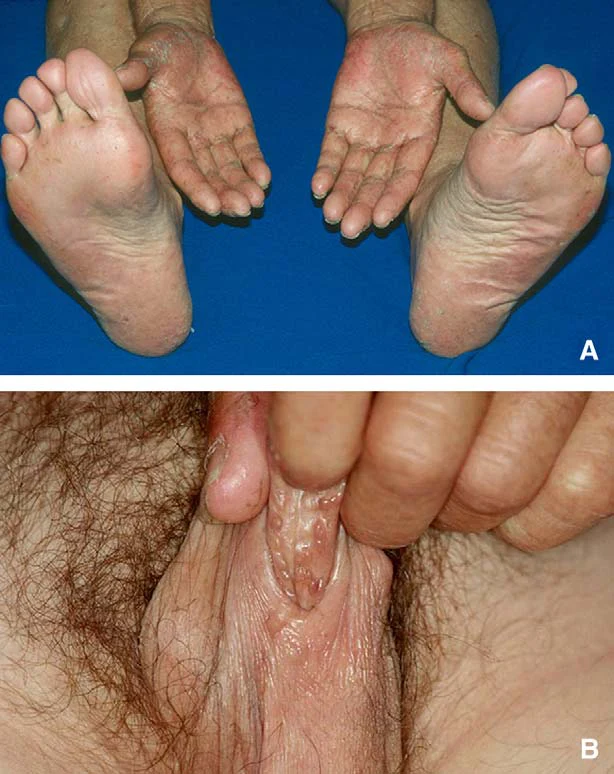
Nouveau syndrome : kératodermie palmoplantaire + SCC cutané + anomalies dentaires + dysgénésie gonadique 46,XX/organes génitaux externes ambigus (hypogénitalisme).
 4 Images
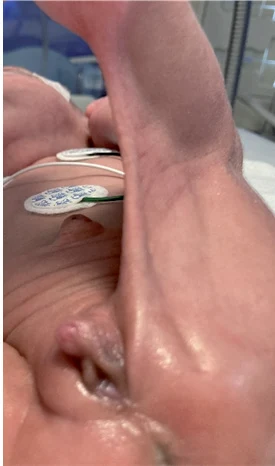
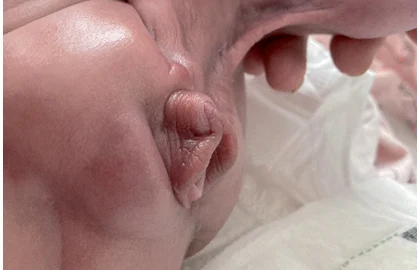
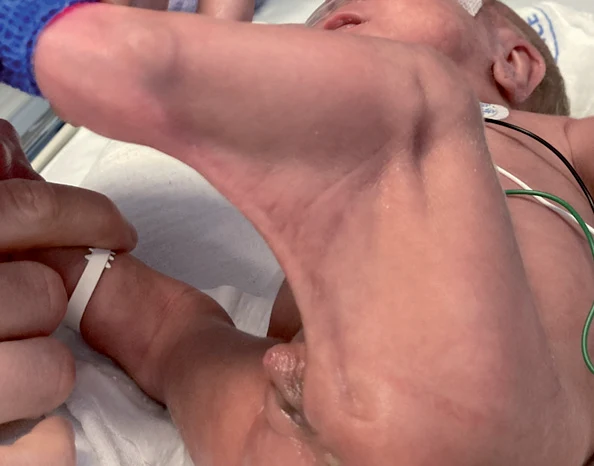
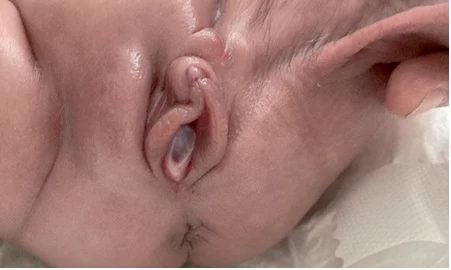
Clitorimégalie transitoire chez une fille très prématurée (augmentation transitoire des androgènes/gonadotrophines liée à la prématurité envisagée), DSD non persistant.
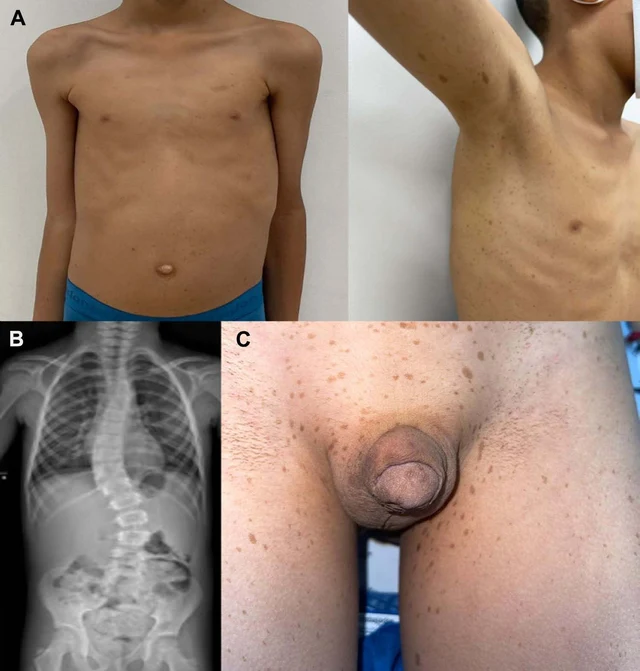 1 Images
DSD 46,XY : NF1 associé à un variant NR5A1 responsable d'hypospadias/cryptorchidie.
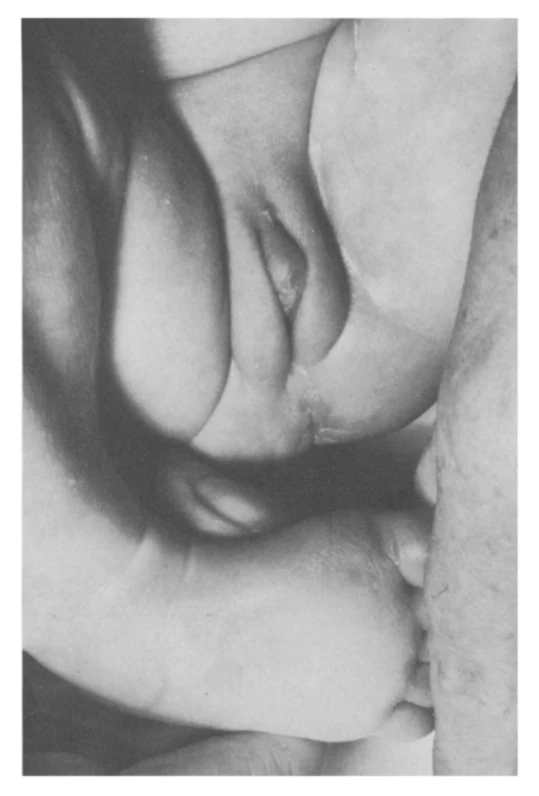 5 Images
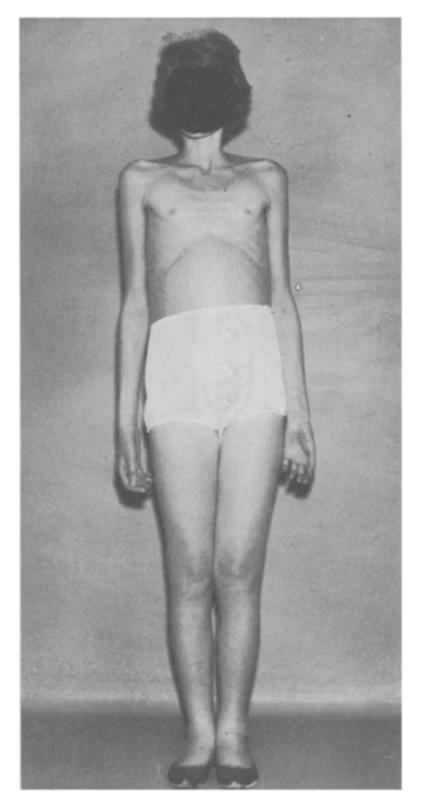
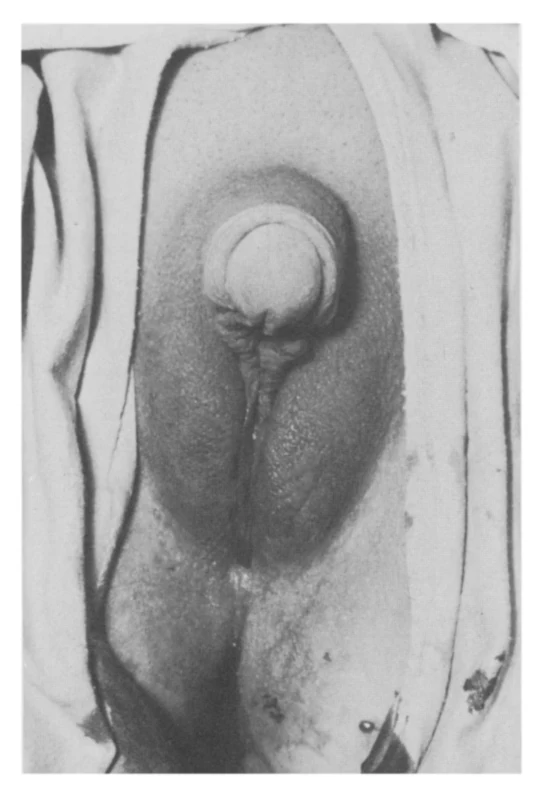
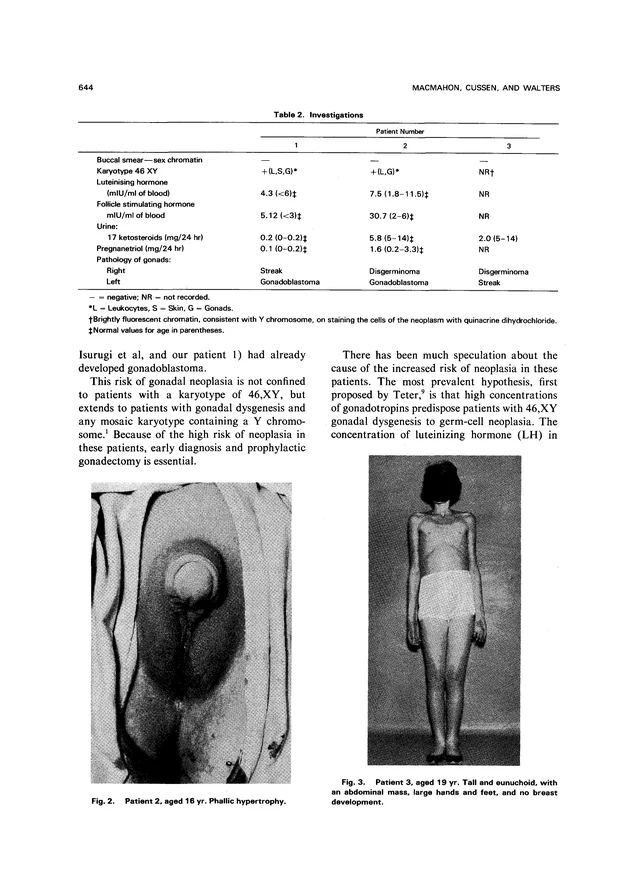
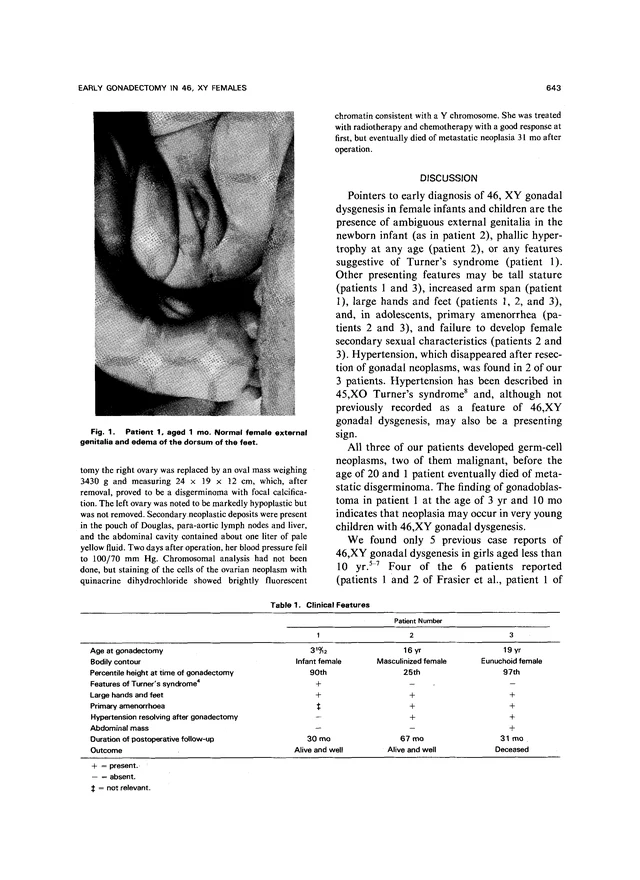
Dysgénésie gonadique complète 46,XY (syndrome de Swyer), les trois cas avec tumeur/anomalie gonadique.
 3 Images
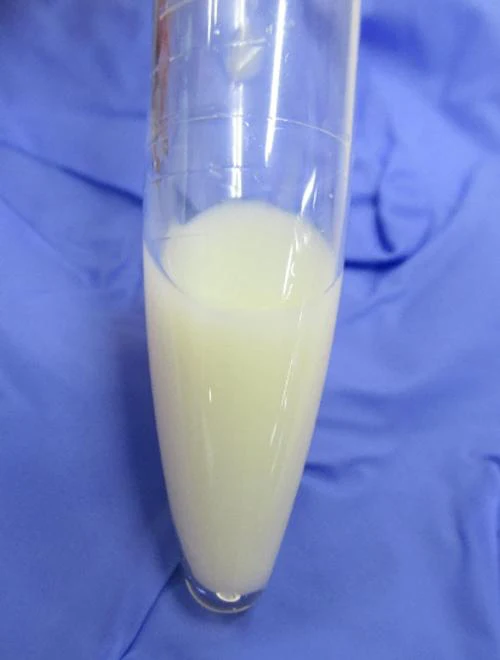
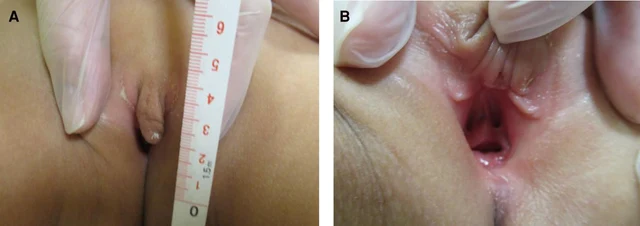
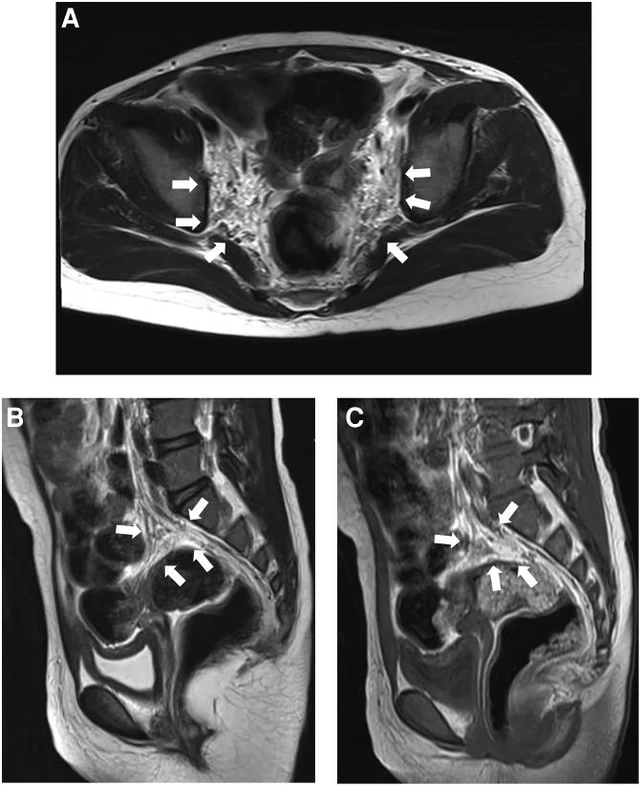
Syndrome de Noonan (RIT1) avec organes génitaux externes ambigus/hypertrophie clitoridienne et malformation lymphatique pelvienne.
 1 Images
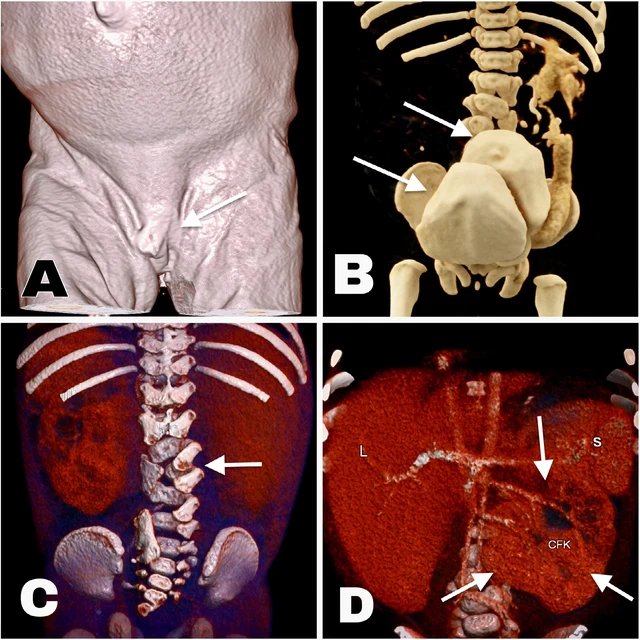
DSD (organes génitaux externes virilisés + sexe chromosomique féminin) avec dédoublement vésical et rein en galette fusionné en croix.
 2 Images
Virilisation d'un fœtus féminin due à un lutéome gravidique maternel (DSD 46,XX, excès d'androgènes).
 1 Images
Syndrome d'insensibilité complète aux androgènes (CAIS), pseudohermaphrodisme masculin 46,XY.
 1 Images
Tumeur ovarienne des cellules stéroïdiennes (OSCT) responsable d'une virilisation, DSD 46,XX imitant un PCOS (masculinisation féminine).
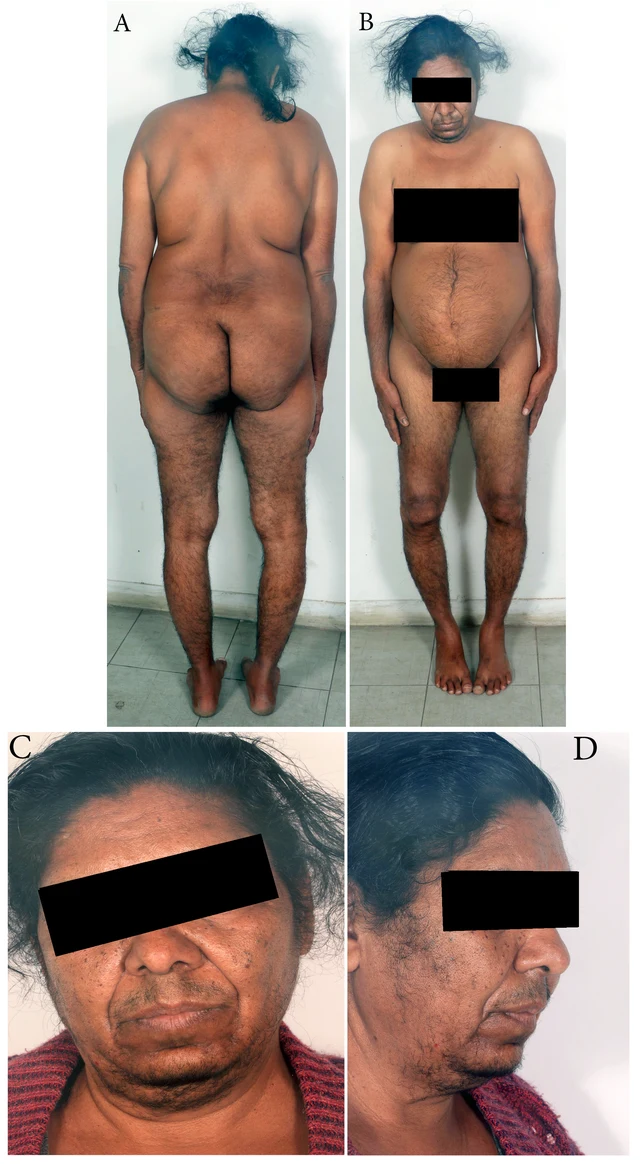 1 Images
Macroadénome hypophysaire à sécrétion conjointe GH-ACTH associé à des adénomes surrénaliens bilatéraux fonctionnels (sécrétion autonome de cortisol et d'androgènes) responsable d'une virilisation féminine acquise (phénotype DSD 46,XX).
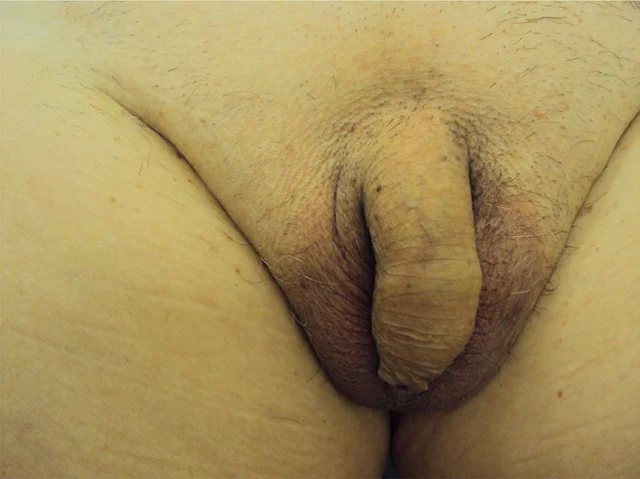 2 Images
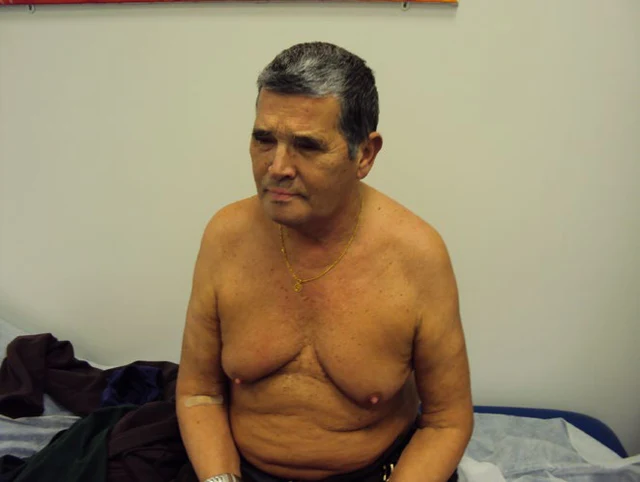
Homme 46,XX / trouble de l'inversion sexuelle 46,XX (SRY positif), hypogonadisme hypogonadotrophique primitif, compliqué secondairement d'un macroadénome hypophysaire non fonctionnel avec panhypopituitarisme.
 1 Images
Hyperthécose ovarienne gonadotrophino-dépendante responsable d'une virilisation postménopausique (phénotype DSD 46,XX).
 1 Images
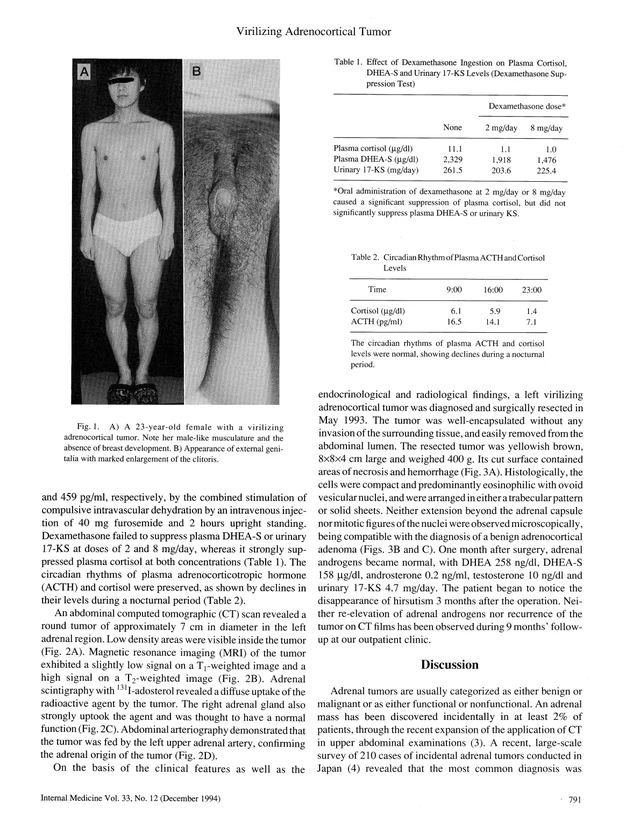
Syndrome adrénogénital (pseudohermaphrodisme féminin / DSD 46,XX) dû à une tumeur corticosurrénalienne androgéno-sécrétante
 1 Images
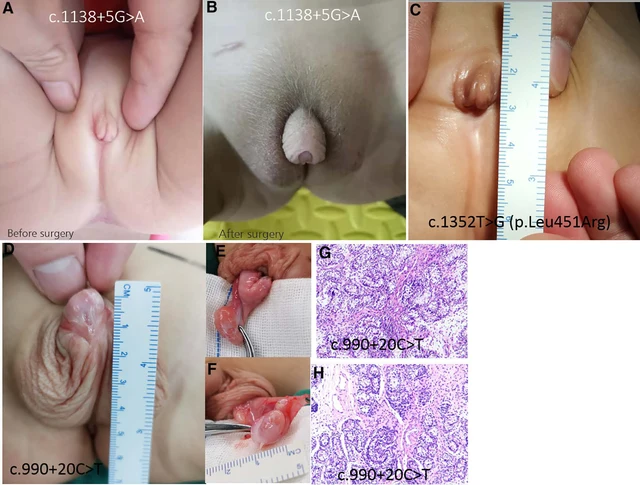
DSD lié à NR5A1 avec hypospadias et dysgénésie gonadique (déficit en SF-1)
 1 Images
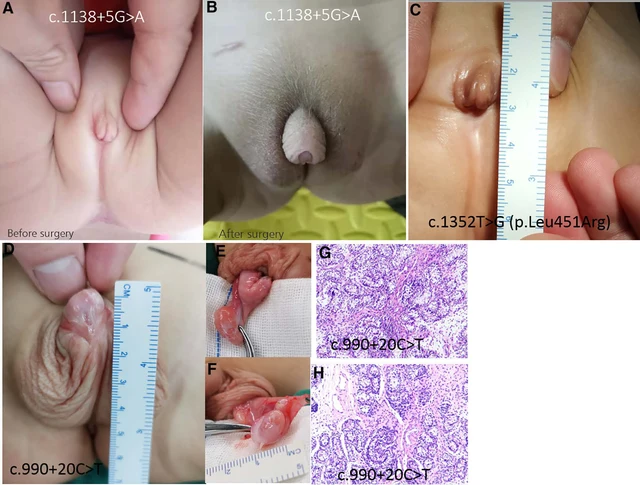
DSD sévère lié à NR5A1 avec dysgénésie gonadique (variant du domaine de liaison du ligand)
 2 Images
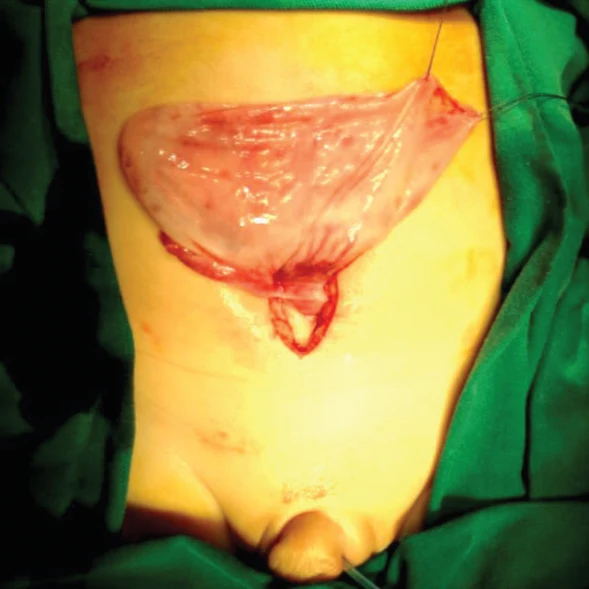
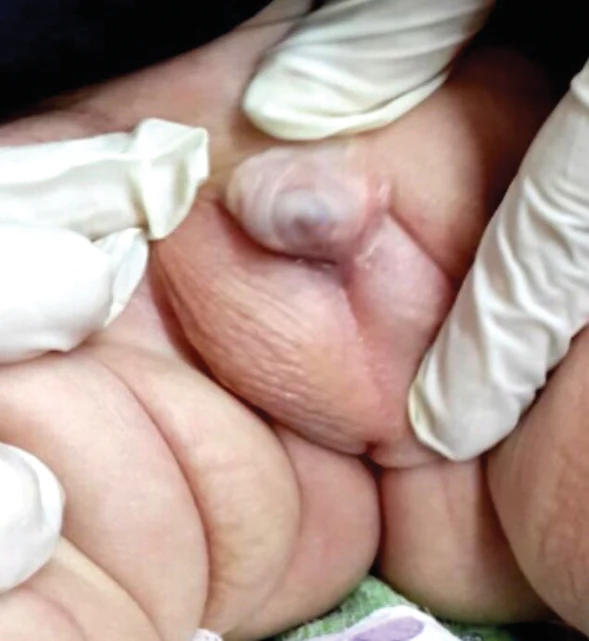
Déficit classique en 21-hydroxylase de forme avec perte de sel (hyperplasie congénitale des surrénales), mutation homozygote CYP21A2 R356W, pseudohermaphrodisme féminin 46,XX (virilisation des organes génitaux externes par excès d'androgènes fœtaux)
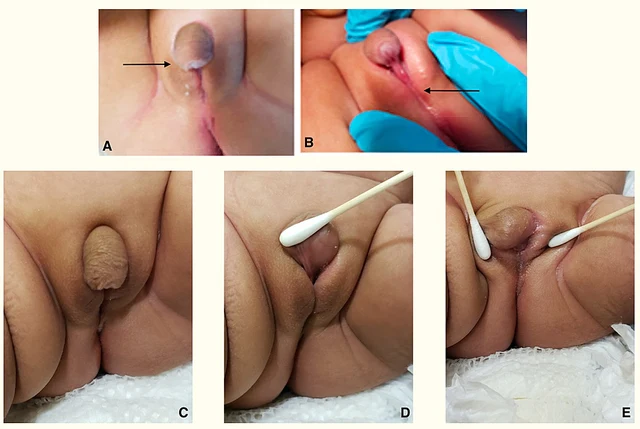 1 Images
DSD 46,XY avec hypospadias pénoscrotal sévère et erreur d'assignation du sexe (spectre de virilisation incomplète/hypospadias)
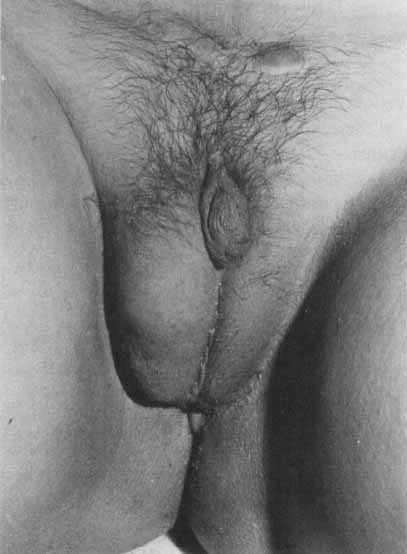 2 Images
Syndrome d'insensibilité partielle aux androgènes (PAIS)/résistance partielle aux androgènes — sous-type particulier avec absence complète de récepteur des androgènes dans les fibroblastes cultivés