 4 Images
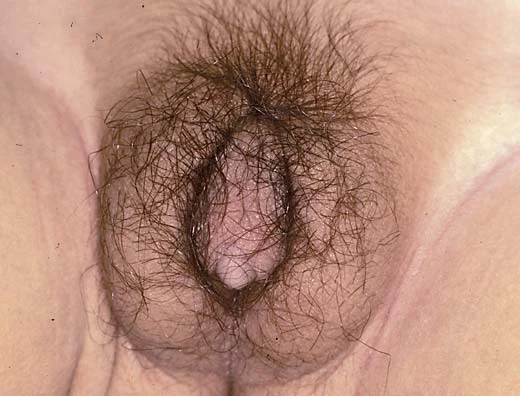
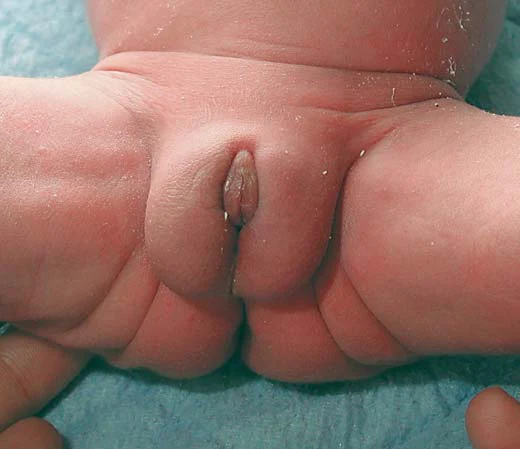
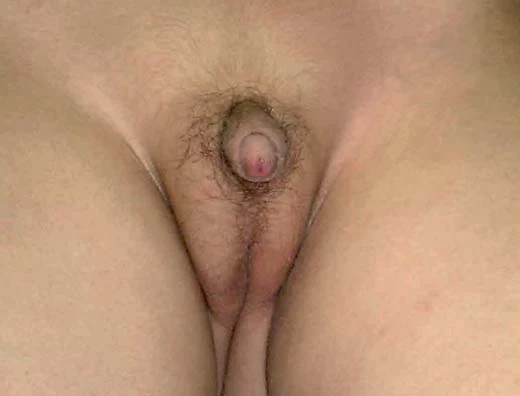
Déficit en 5α-réductase · 46,XY · DSD-C121
Déficit en 5α-réductase de type 2 (défaut de SRD5A2) responsable d'un DSD 46,XY (SRD type III/classification de type Prader)
Explorez les cas et les figures de la collection originale. Recherchez par affection, gène, caryotype ou phénotype et consultez la publication source.
280 Cas illustrés571 Images
Sélection actuelle: 280 Cas illustrés · 571 Images
Sélectionnez une image pour l’agrandir. Les images originales conservent le fichier source complet.
4 Images
Déficit en 5α-réductase de type 2 (défaut de SRD5A2) responsable d'un DSD 46,XY (SRD type III/classification de type Prader)
 1 Images
Diagnostic de l'auteur : dysgénésie gonadique mixte (DGM) 45,X0/46XY avec persistance de structures müllériennes se manifestant par un kyste pelvien symptomatique.
 4 Images
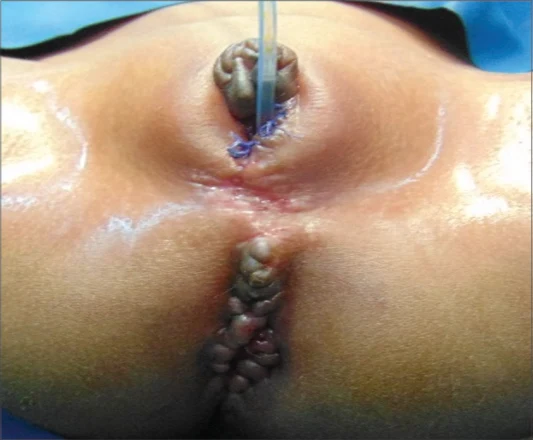
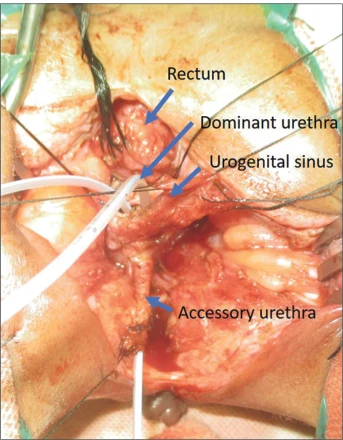
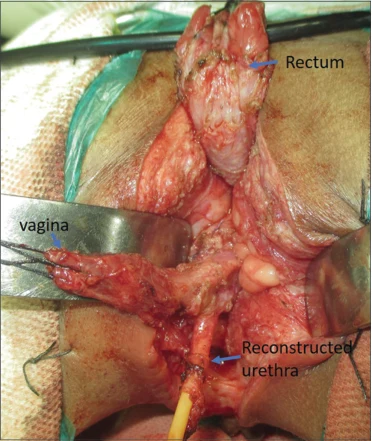
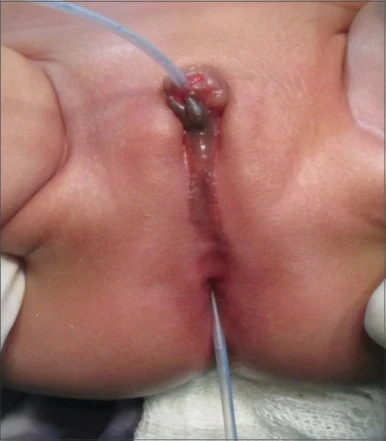
Malformation cloacale postérieure de type A associée à un DSD 46,XX et à une duplication urétrale de type Y (variant rare).
 2 Images
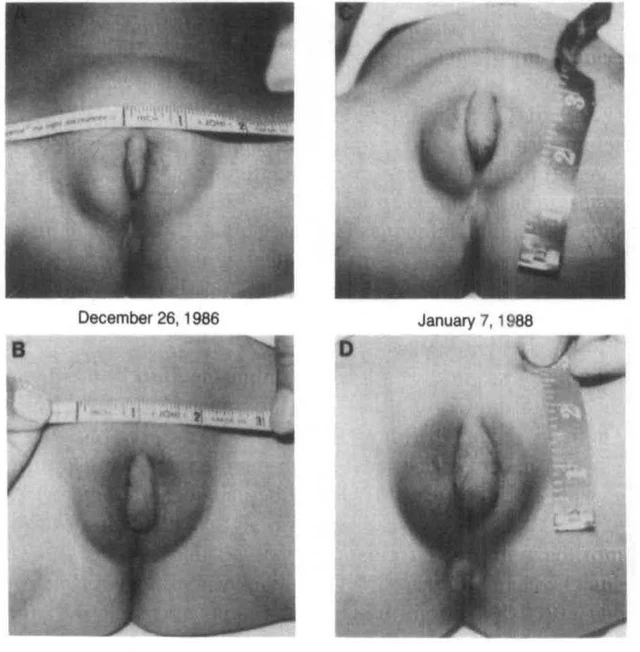
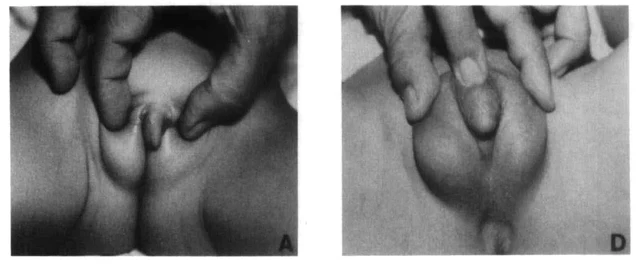
Syndrome de résistance aux androgènes — pseudohermaphrodisme masculin partiel dû à un défaut qualitatif du récepteur des androgènes. La particularité de ce cas est une réponse marquée à un traitement androgénique à forte dose (surmontant le dysfonctionnement du récepteur).
 2 Images
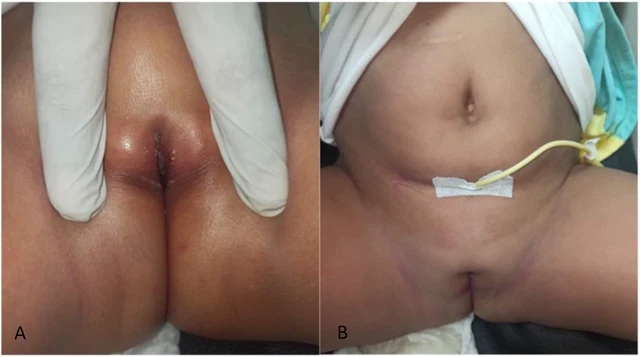
DSD 46,XX associé à un sinus urogénital (SUG) à confluence élevée. Première description d'une vaginoplastie par traction utilisant l'abord antérosagittal transrectal (ASTRA).
 2 Images
DSD 46,XX — déficit en aromatase (AD). Souvent confondu à tort avec un CAH 21-OHD. Les caractéristiques du AD sont une virilisation vulvaire non progressive + une hyperandrogénie maternelle gravidique + un retard de l'âge osseux + des gonadotrophines élevées.
 1 Images
DSD 46,XX — déficit en aromatase, phénotype plus sévère (Prader 3). Constitue avec le Cas 1 une fratrie / une série de cas.
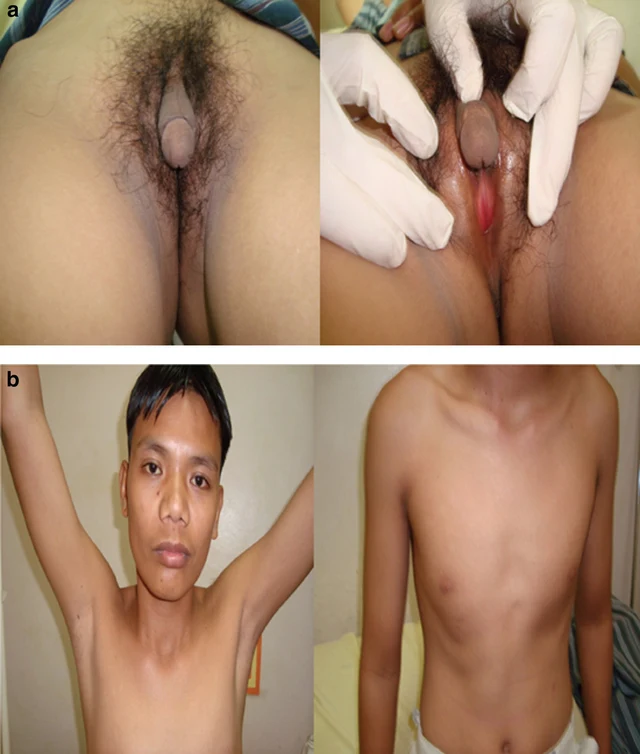 1 Images
Dysgénésie gonadique 46,XY (état intermédiaire entre forme complète et forme incomplète) — « piège du diagnostic tardif » à l'âge adulte. Enseignements clés : l'importance d'une attribution précoce correcte du sexe et la portée profonde de l'impact psychosocial chez les patients DSD.
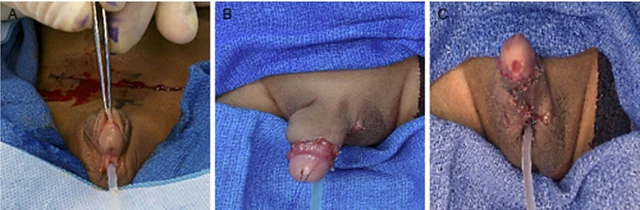 1 Images
DSD ovotesticulaire, caryotype mosaïque 45,X/46,X,idic(Y)(q11.23), avec bandelettes gonadiques et organes génitaux externes ambigus.
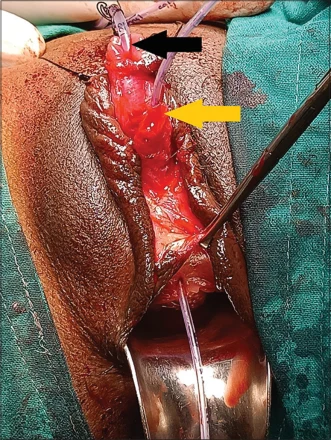 2 Images
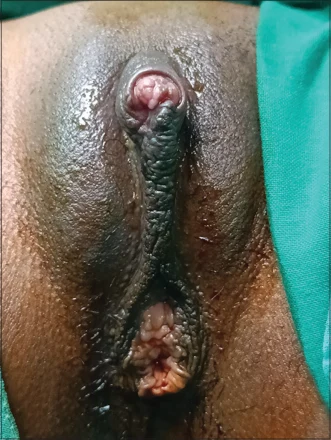
Pseudohermaphrodisme féminin (CAH 46,XX probable) avec duplicité urétrale, présentation tardive à l'âge adulte.
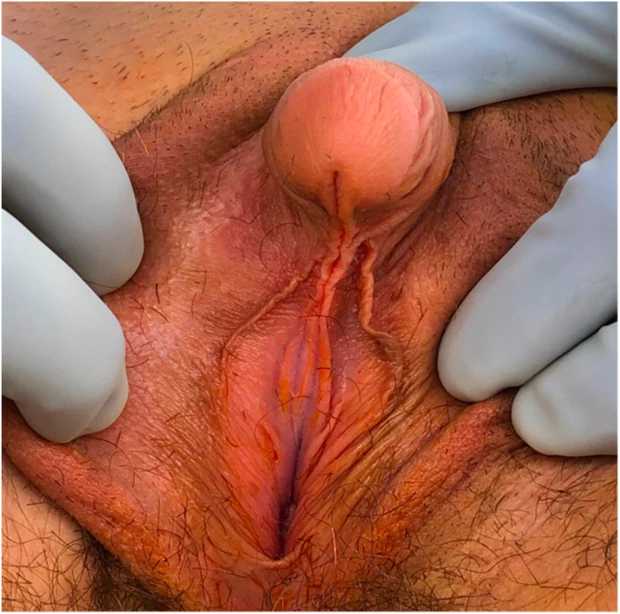 1 Images
DSD 46,XY, hypospadias sévère avec courbure pénienne importante et méat urétral proximal.
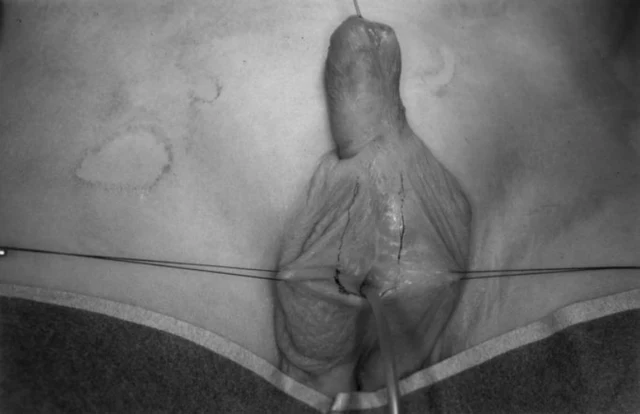 1 Images
Dysgénésie gonadique mixte (mosaïque 45,X/46,X,idic(Y)) avec hypospadias scrotal et coarctation de l'aorte.
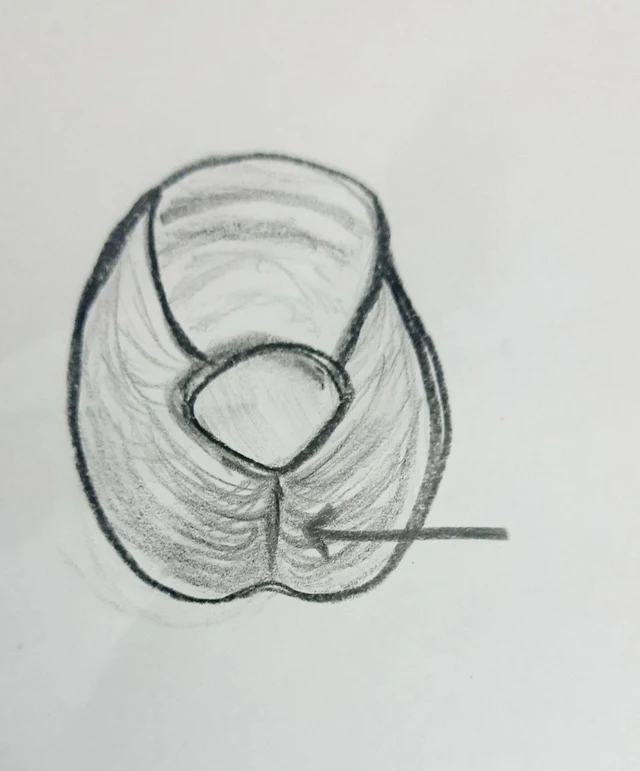 3 Images
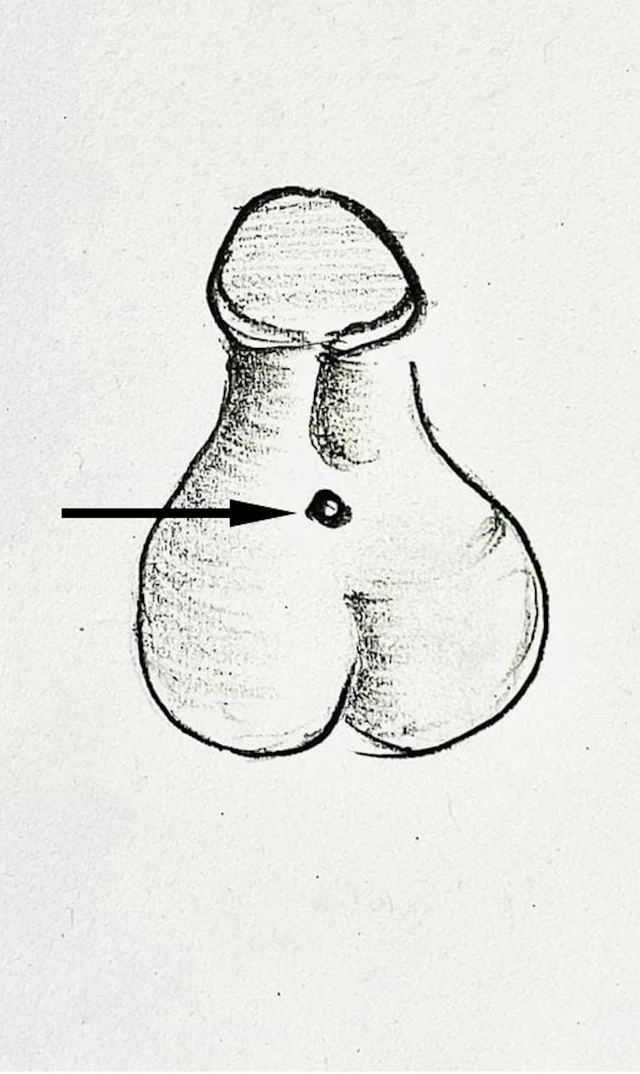
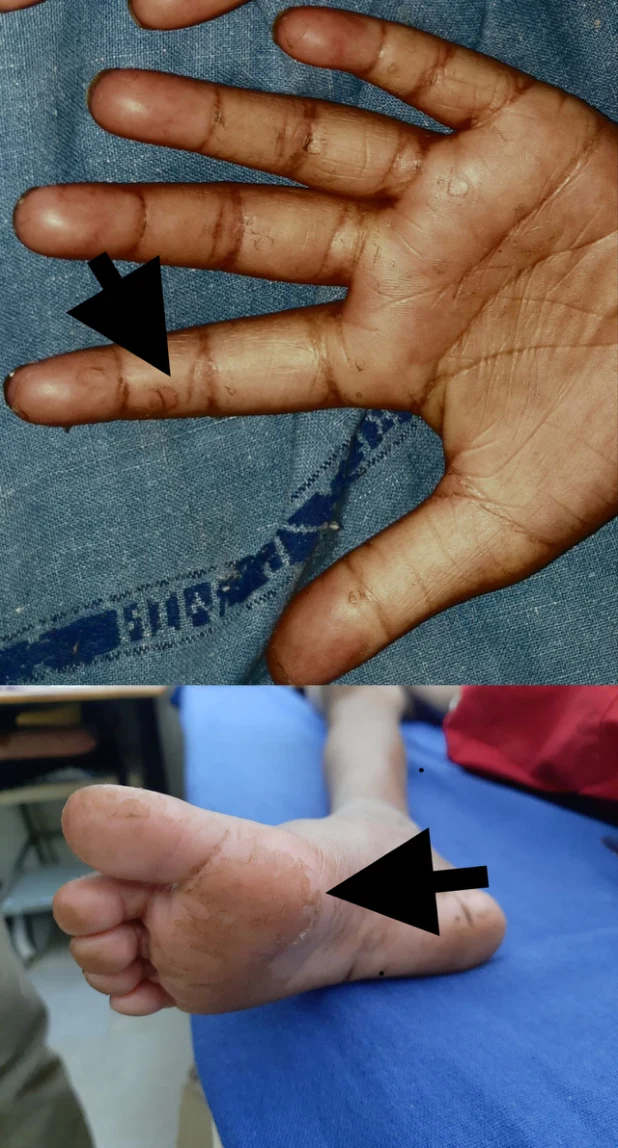
DSD 46,XX, mutation homozygote perte de fonction de R-Spondin 1 (RSPO1), avec anomalies cutanées et phénotype testicularisé.
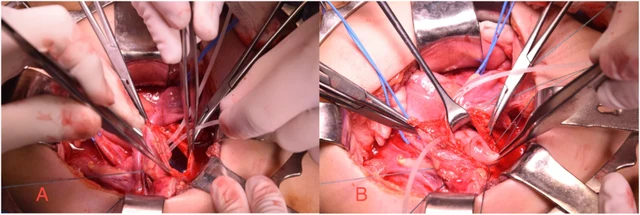 2 Images
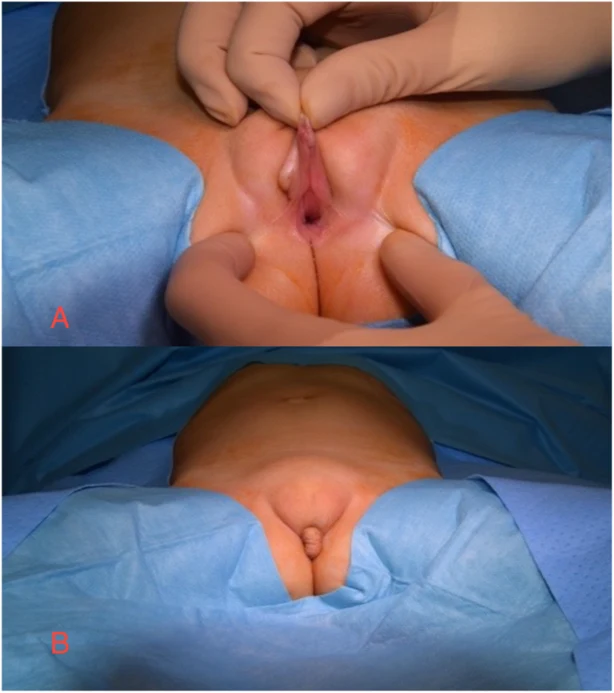
Fillette de 3 ans avec malformation urogénitale complexe (non classée), ambiguïté vulvaire avec anomalies cloacales/urinaires.
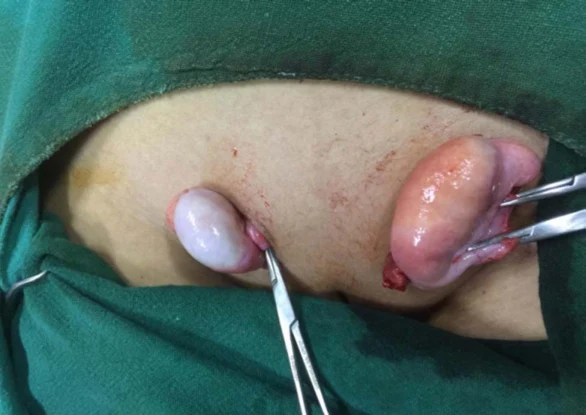 1 Images
Syndrome d'insensibilité complète aux androgènes (CAIS), diagnostiqué après une chirurgie inguinale.
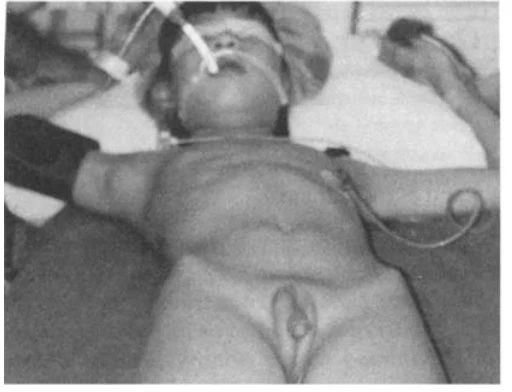 3 Images
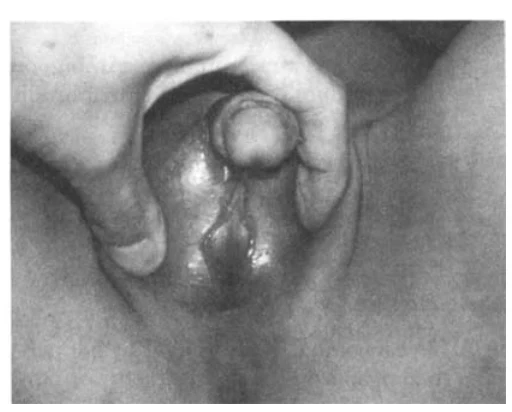
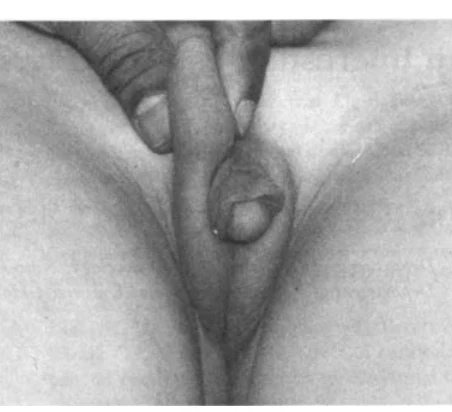
Cas d'intersexuation : hypertrophie clitoridienne avec fusion labio-scrotale (CAH 46,XX probable).
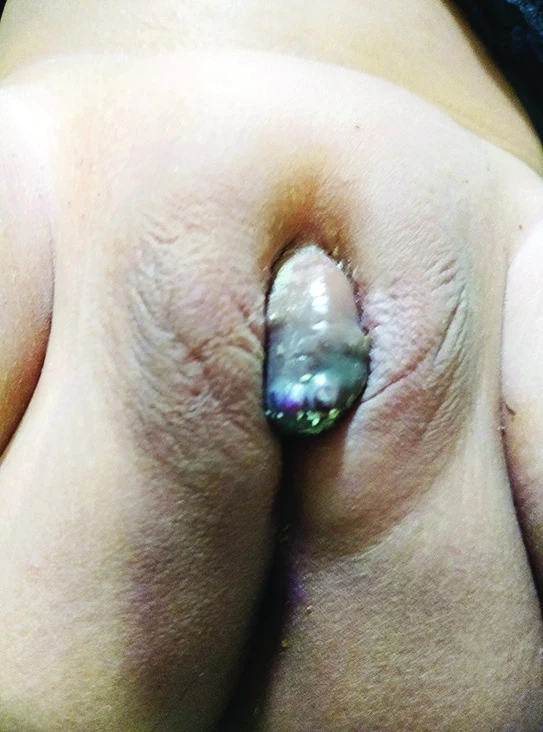 1 Images
Hypertrophie clitoridienne chez une fille (cause non hormonale, avec hémangiome périnéal).
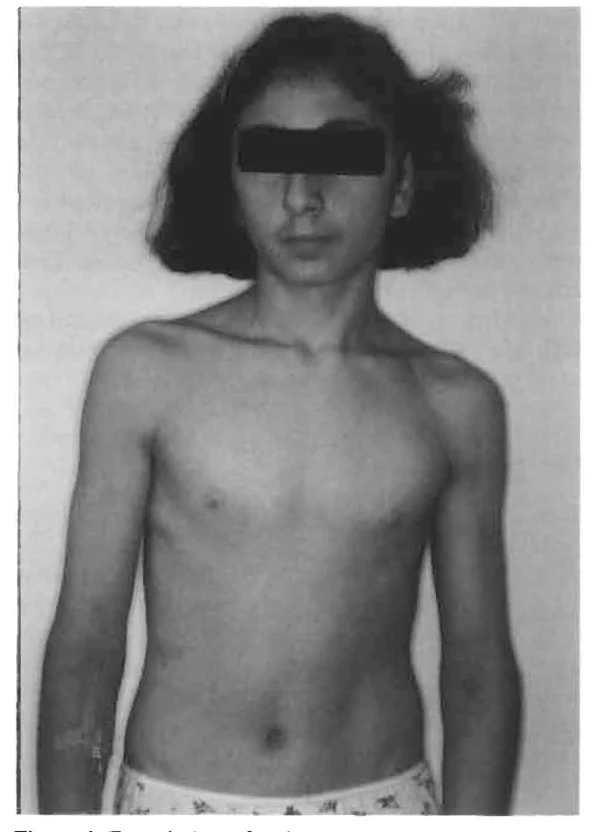 2 Images
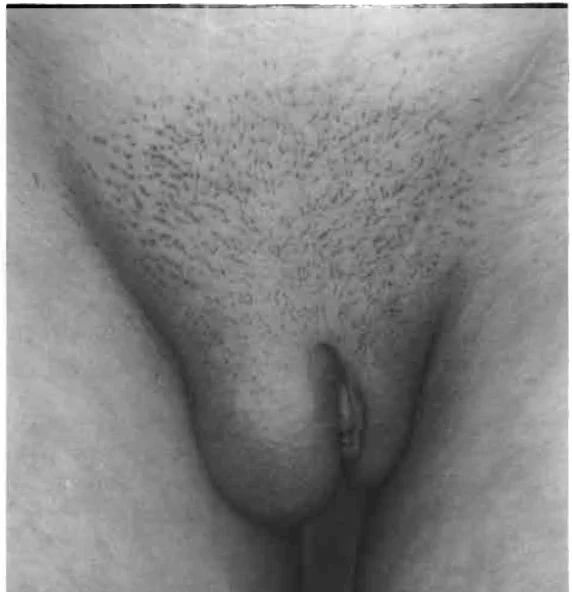
Déficit en 5α-réductase de type 2, phénotype féminin à l'adolescence (46,XY).
 1 Images
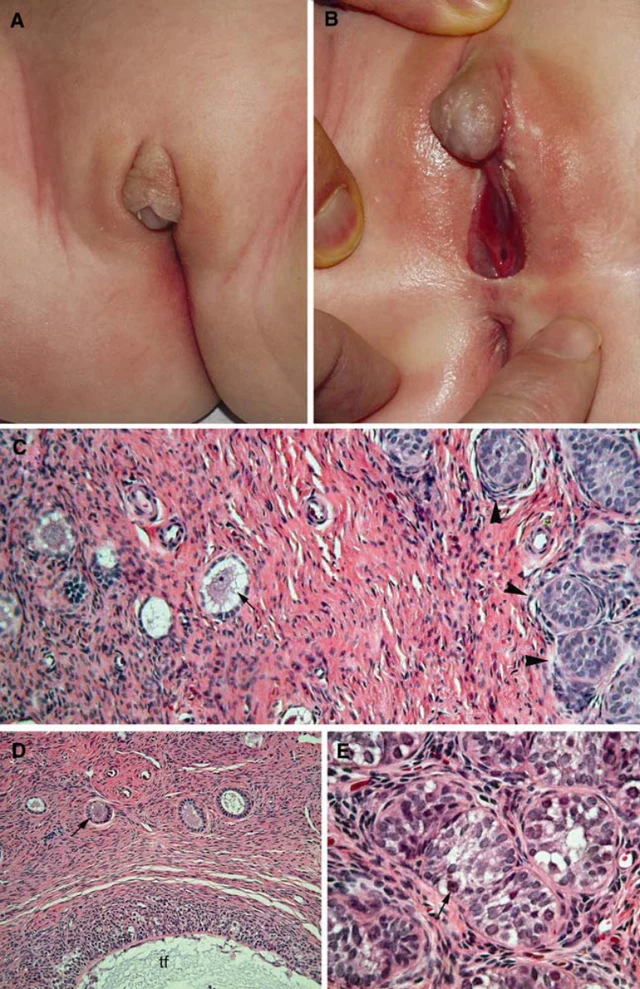
Hermaphrodisme vrai (DSD ovotesticulaire), avec un mécanisme anormal de formation gémellaire.
 1 Images
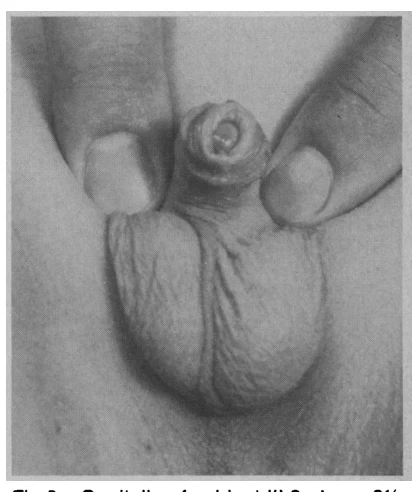
Famille avec syndrome d'insensibilité partielle aux androgènes (PAIS), phénotype très variable.
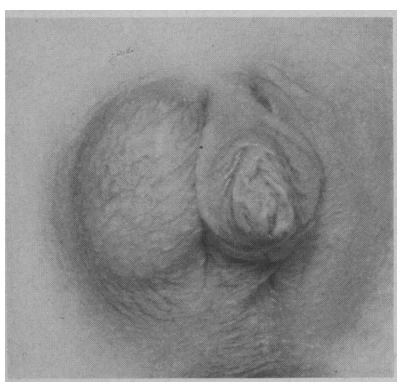 1 Images
Syndrome d'insensibilité partielle aux androgènes (PAIS) familial, phénotype hautement variable.
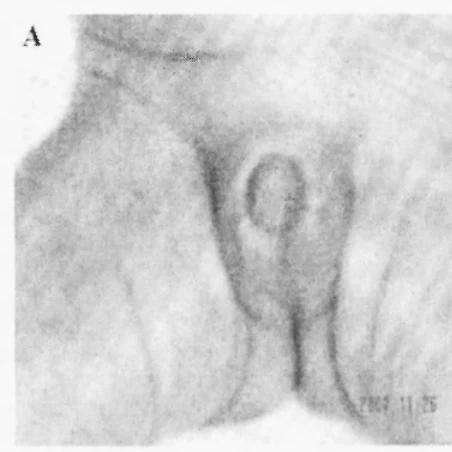 3 Images
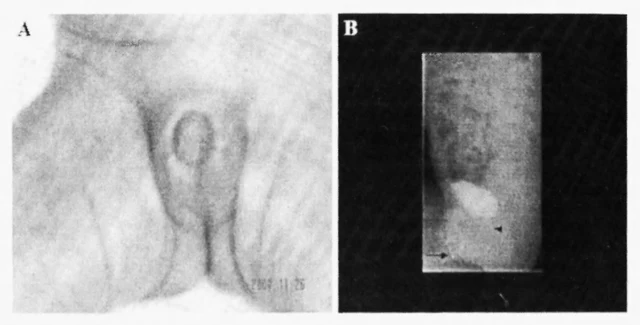
Inversion sexuelle due à une mutation du site donneur d'épissage de la 11β-hydroxylase (CYP11B1) (CAH 46,XX).
 1 Images
Garçon porteur d'une délétion du bras long du chromosome 10 avec monorchidie (monorchidism).
 1 Images
Syndrome de Drash : déficit partiel du récepteur aux androgènes associé à une dysgénésie gonadique mixte (46,XY).