 1 Imágenes
DSD 46,XX · 46,XX · DSD-C098
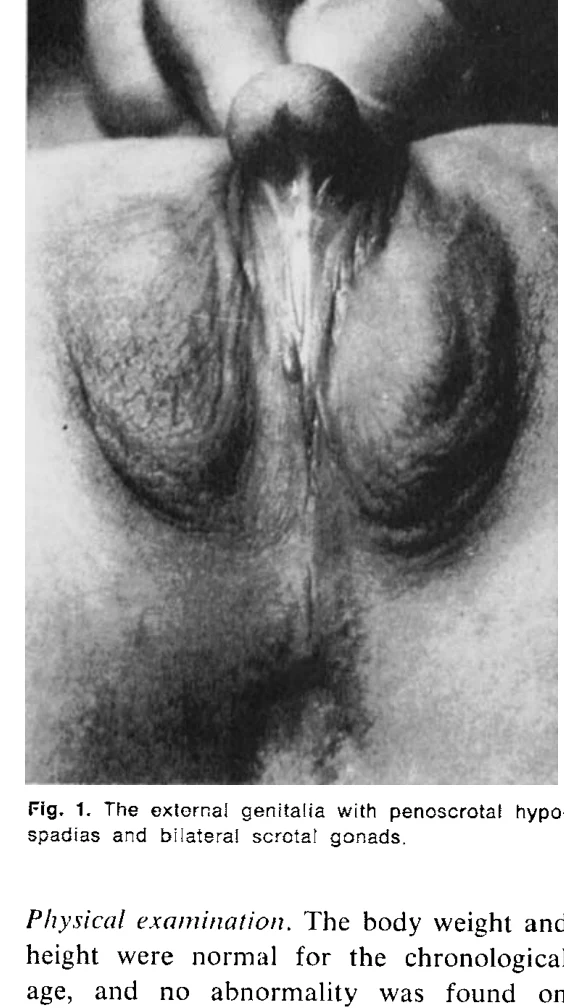
DSD masculino 46,XX infantil (antiguamente denominado síndrome del varón 46,XX) con hipospadias penoscrotal.
Explora los casos e imágenes de la colección original. Busca por afección, gen, cariotipo o fenotipo y consulta la publicación original.
280 Casos con imágenes571 Imágenes
Selección actual: 280 Casos con imágenes · 571 Imágenes
Selecciona una imagen para ampliarla. Las imágenes originales conservan el archivo fuente completo.
1 ImágenesDSD masculino 46,XX infantil (antiguamente denominado síndrome del varón 46,XX) con hipospadias penoscrotal.
 1 Imágenes
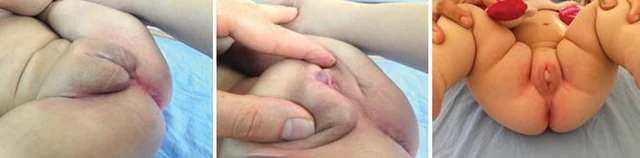
Varón 46,XX (traslocación de SRY) con síndrome de células de Sertoli únicamente (SCOS), que se presenta con genitales externos ambiguos.
 6 Imágenes
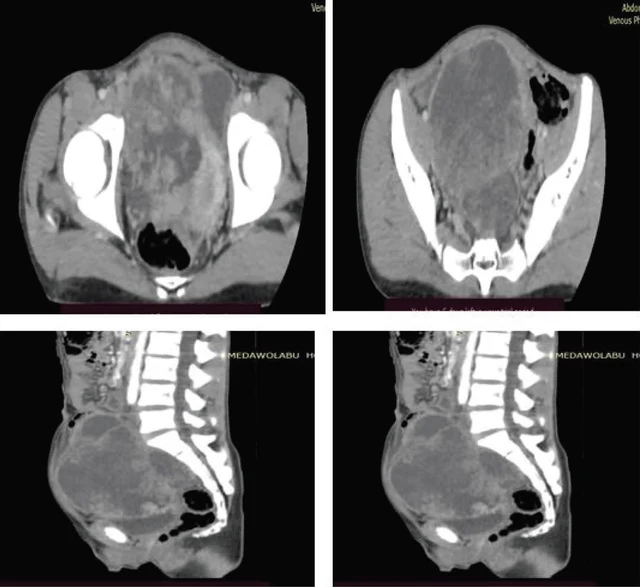
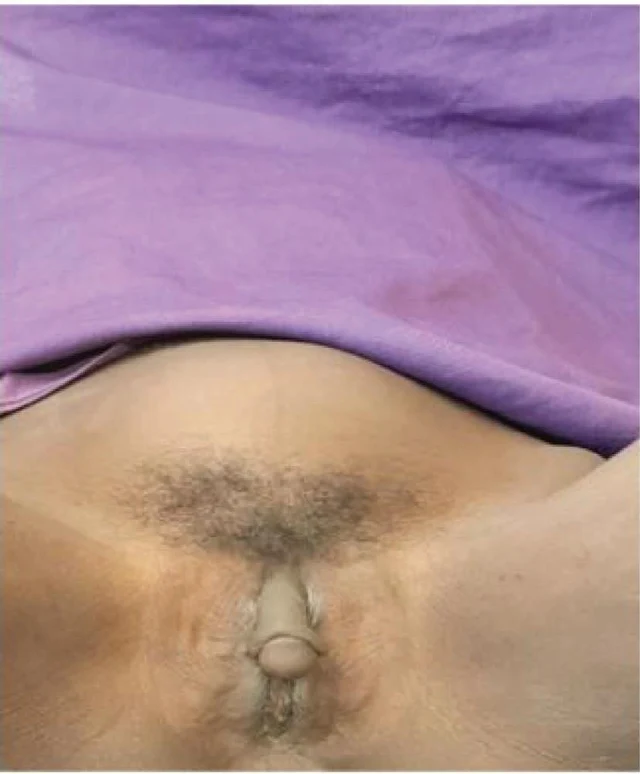
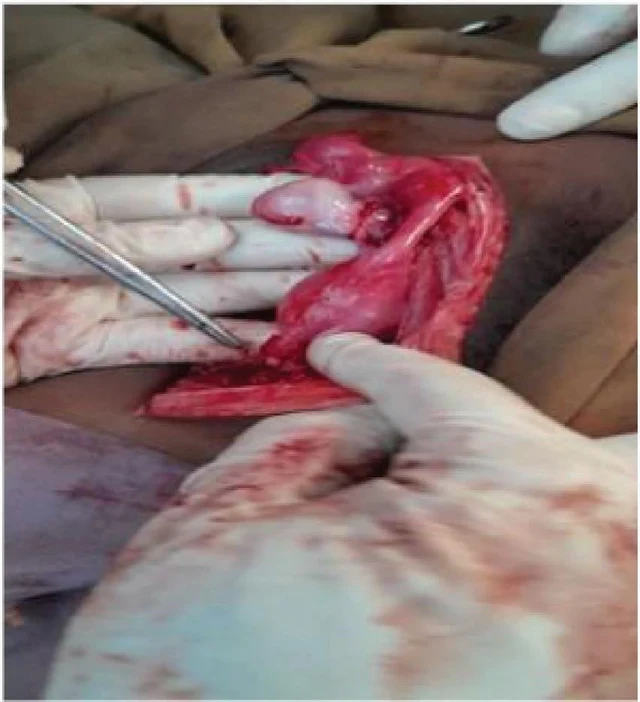
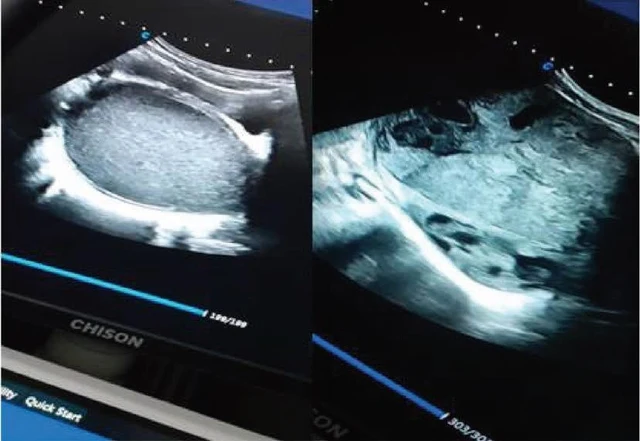
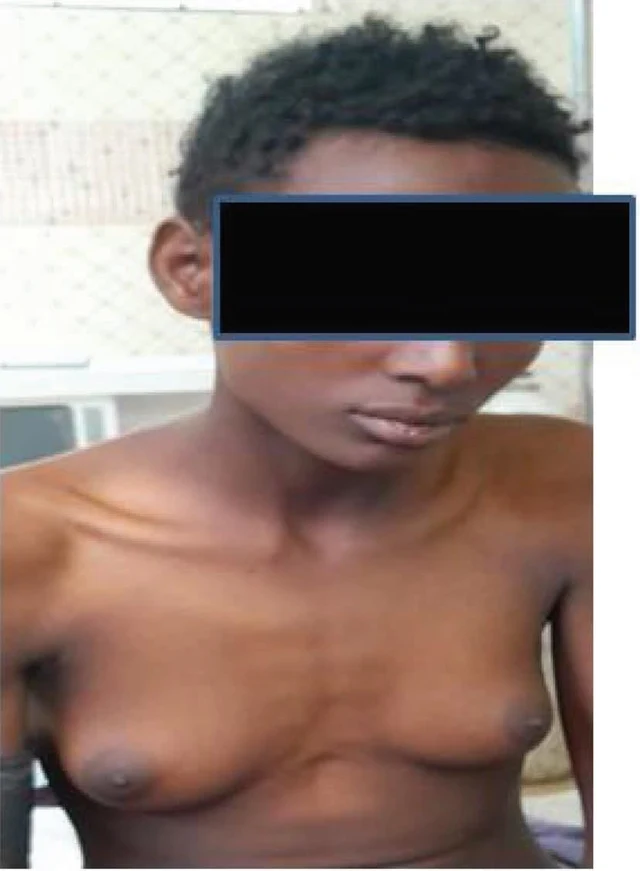
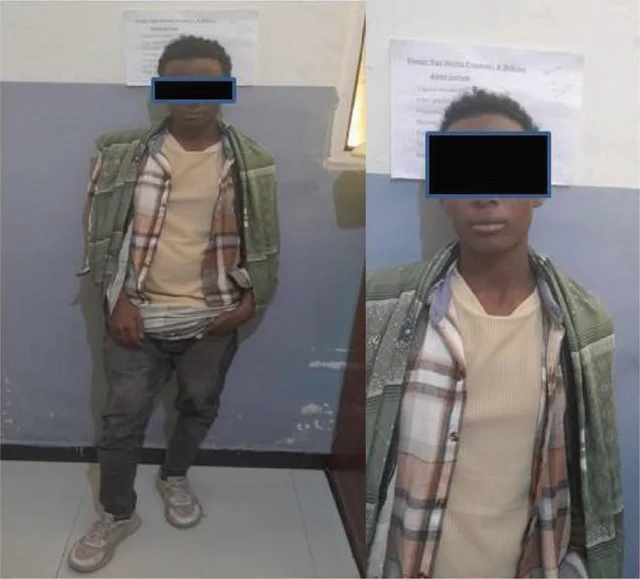
Tumor derecho confirmado por anatomía patológica como disgerminoma; masa izquierda altamente sospechosa de disgerminoma sincrónico/secundario. No se halló tejido ovárico ni testicular en los cortes, por lo que el OT-DSD es solo una sospecha clínica de los autores.
 1 Imágenes
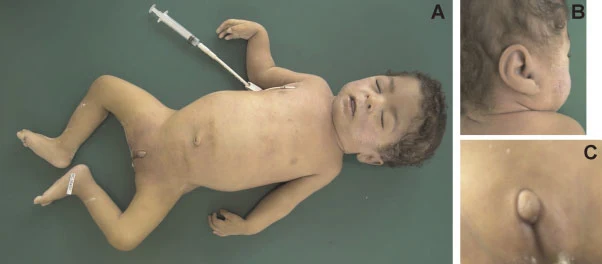
Trisomía parcial 16q (SMC derivado del cromosoma 15 con material 16q) con DSD 46,XY y genitales externos ambiguos.
 1 Imágenes
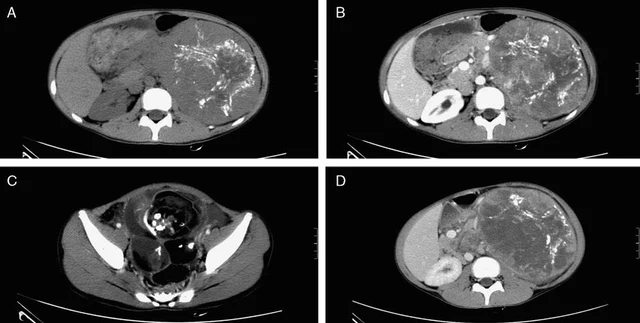
46,XX DSD (exceso de andrógenos): pseudohermafroditismo femenino, con causas que incluyen carcinoma adrenocortical y teratoma ovárico.
 1 Imágenes
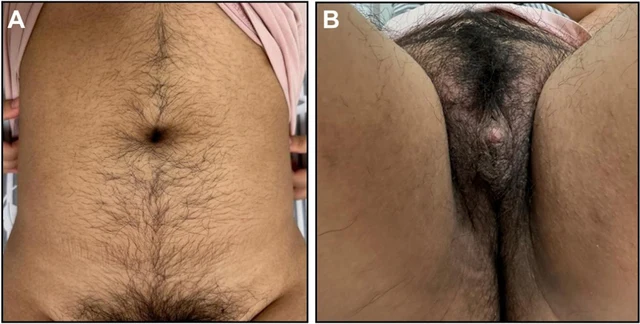
Hiperplasia suprarrenal congénita no clásica (NCCAH, déficit de CYP21A2), 46,XX DSD con clitoromegalia/hirsutismo.
 3 Imágenes
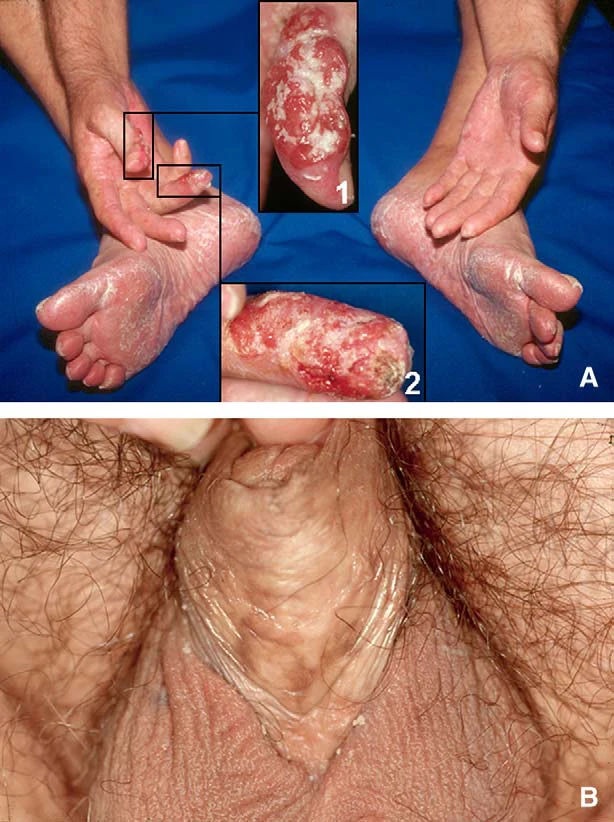
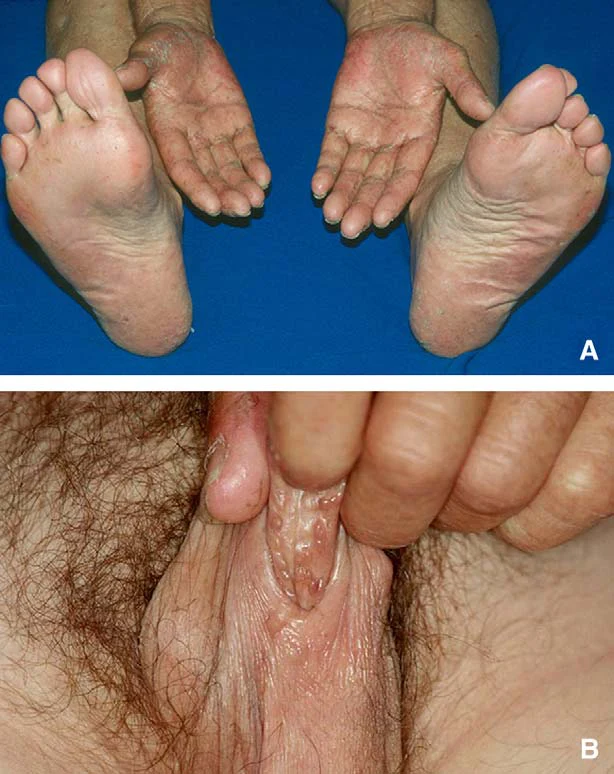
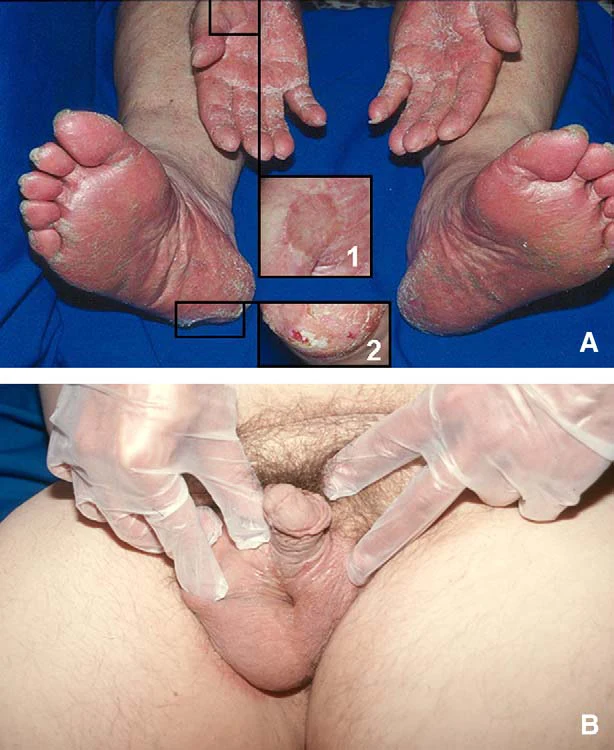
Nuevo síndrome: queratosis palmoplantar + carcinoma epidermoide cutáneo + anomalías dentales + disgenesia gonadal 46,XX / genitales ambiguos (hipogenitalismo).
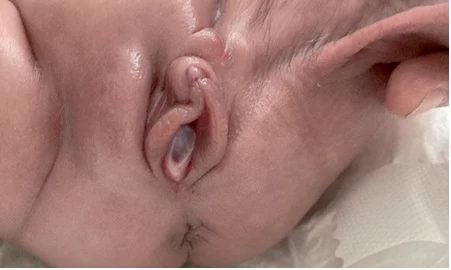 4 Imágenes
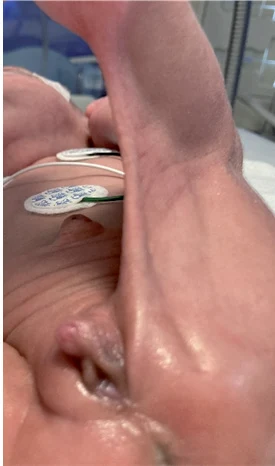
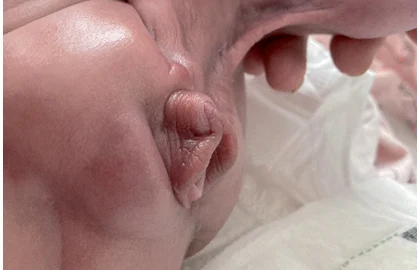
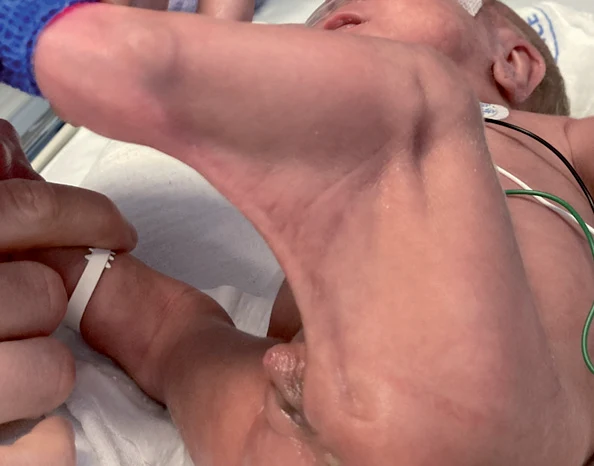
Clitoromegalia transitoria en lactante muy prematura (considerando breve elevación de andrógenos/gonadotropinas relacionada con la prematuridad), no un DSD persistente.
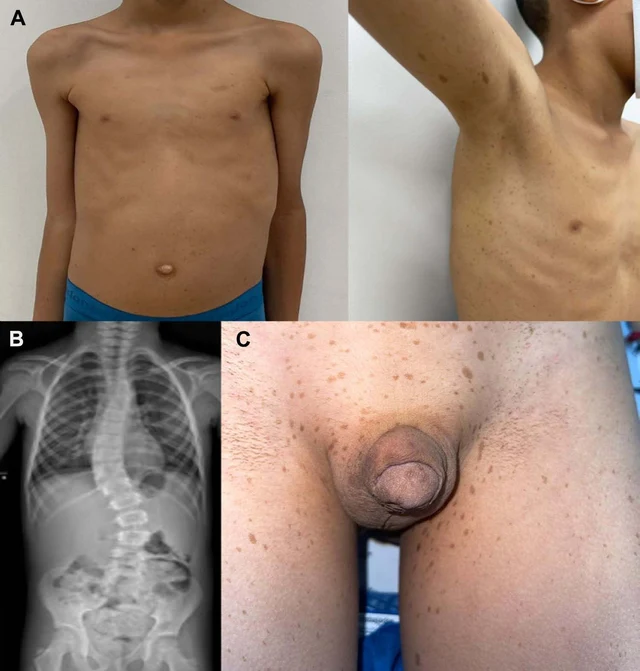 1 Imágenes
46,XY DSD: variante de NF1 combinada con variante de NR5A1 causante de hipospadias/criptorquidia.
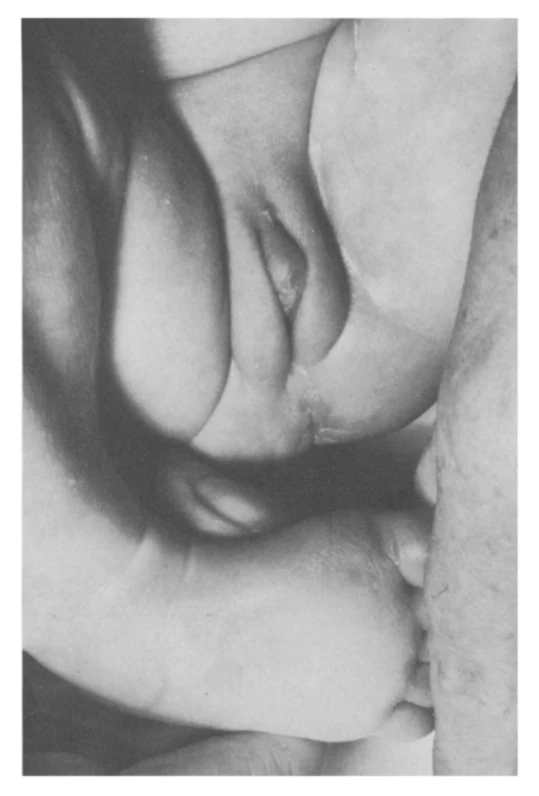 5 Imágenes
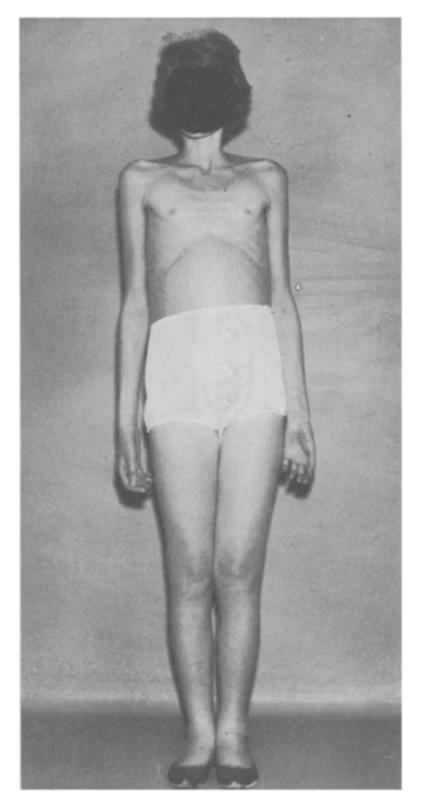
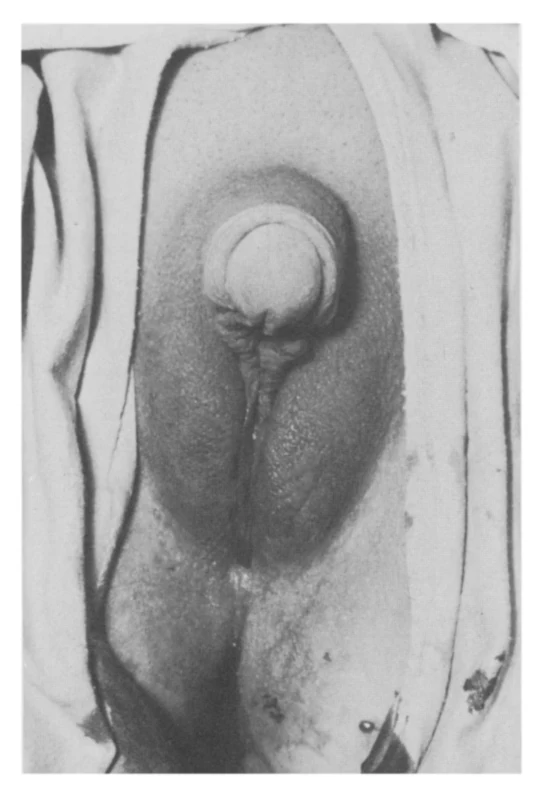
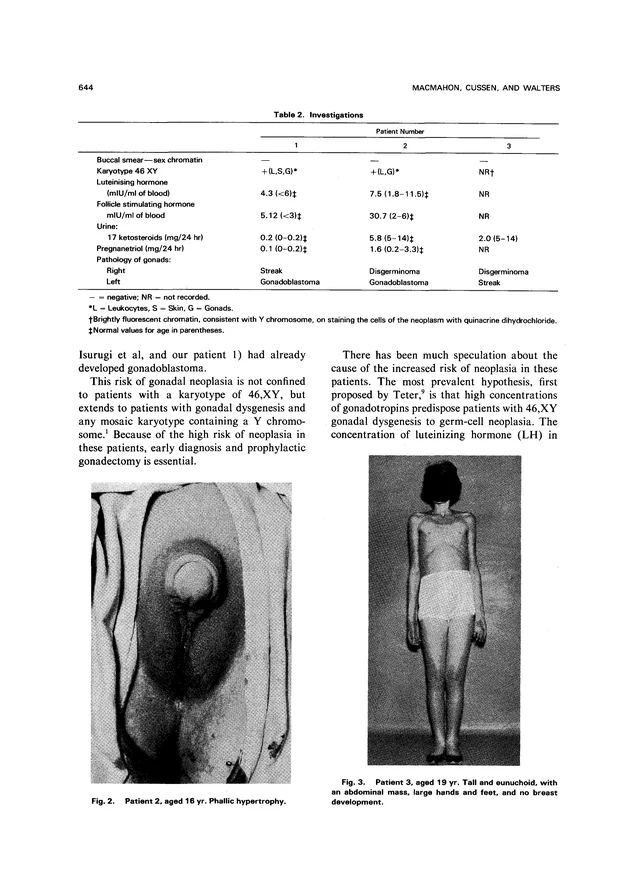
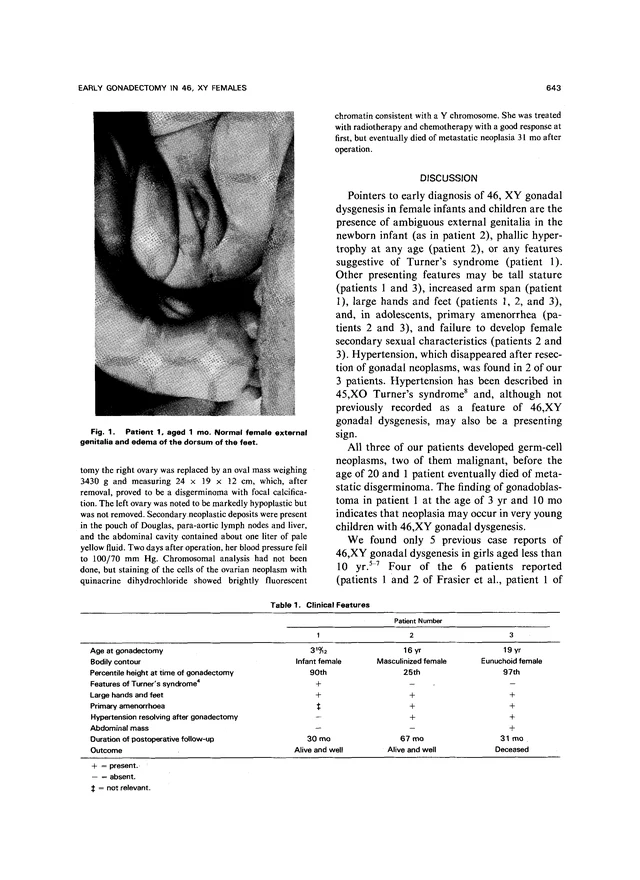
Disgenesia gonadal completa 46,XY (síndrome de Swyer), los tres casos con tumores/disgenesia gonadal.
 3 Imágenes
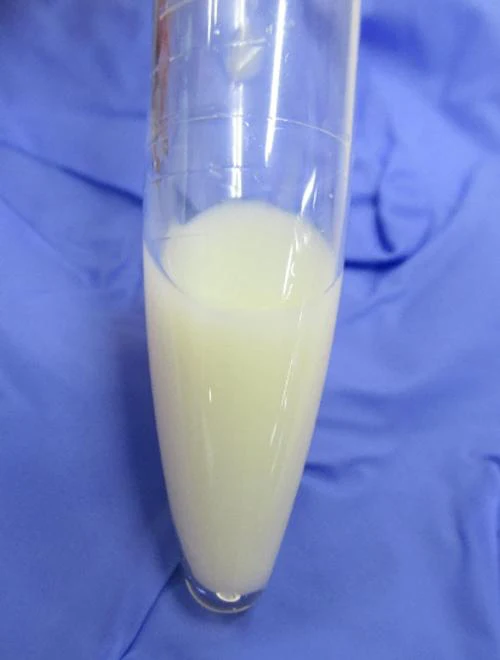
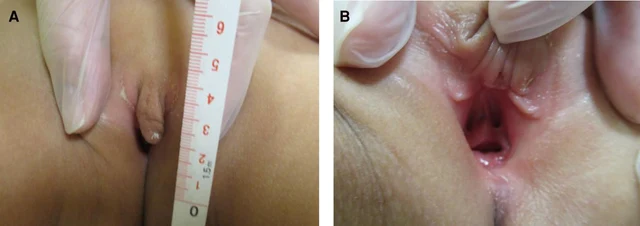
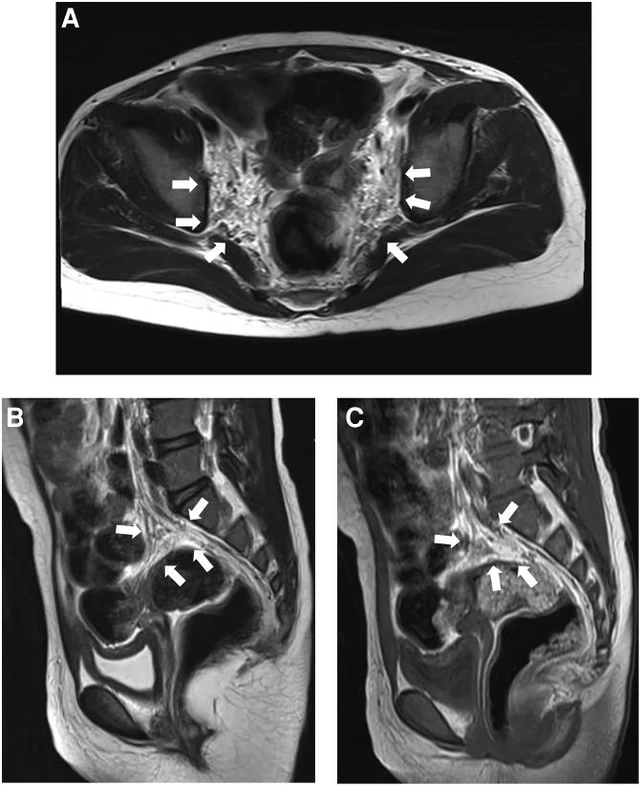
Síndrome de Noonan (RIT1) con genitales externos ambiguos/hipertrofia del clítoris y malformación linfática pélvica.
 1 Imágenes
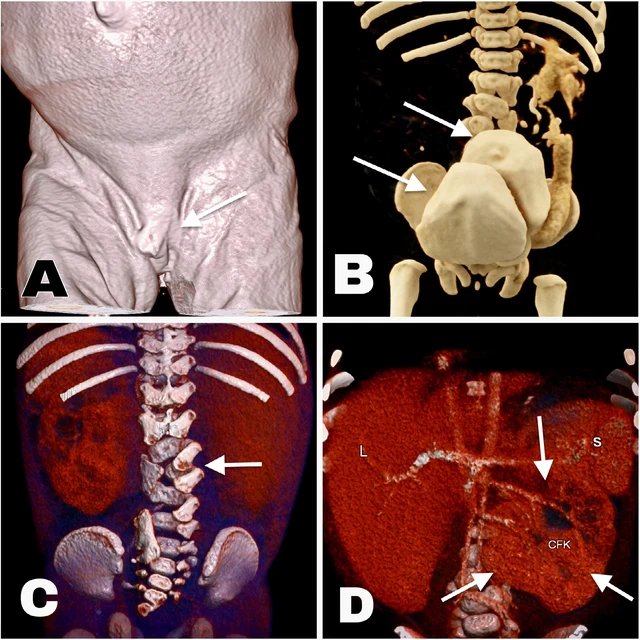
DSD (genitales externos virilizados + sexo cromosómico femenino) con duplicación vesical y riñón en pastel fusionado cruzado.
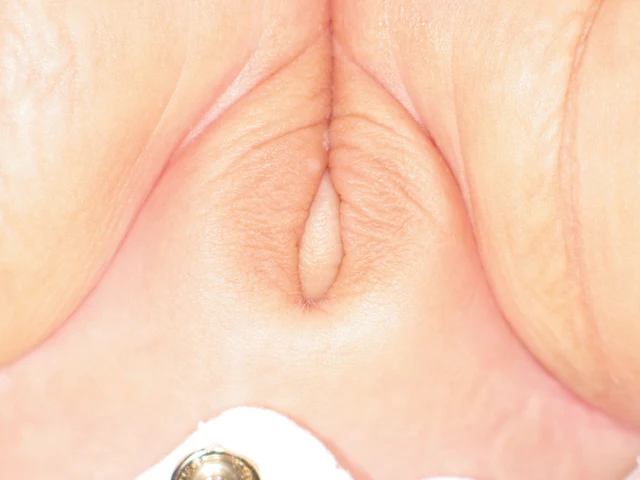 2 Imágenes
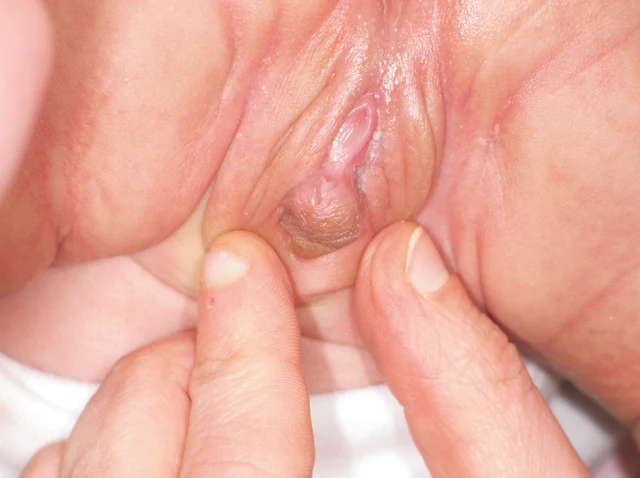
Virilización del feto femenino por luteoma del embarazo materno (DSD 46,XX, exceso de andrógenos).
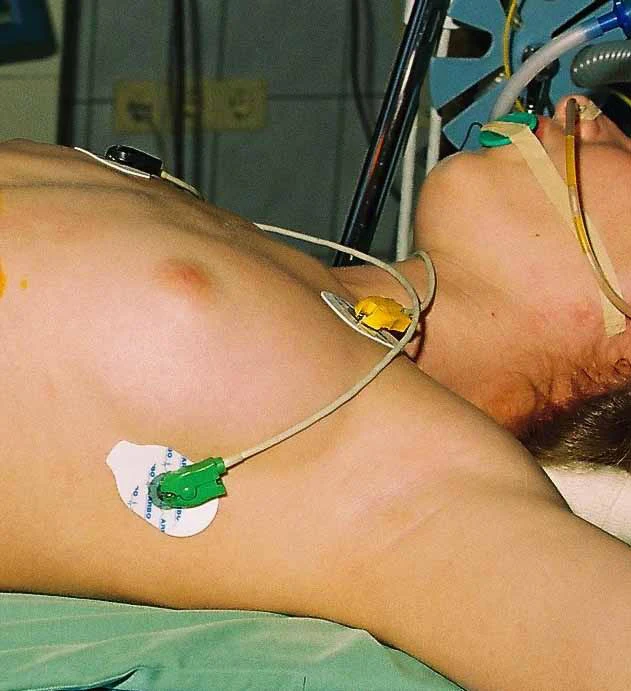 1 Imágenes
Síndrome de insensibilidad completa a los andrógenos (CAIS), pseudohermafroditismo masculino 46,XY.
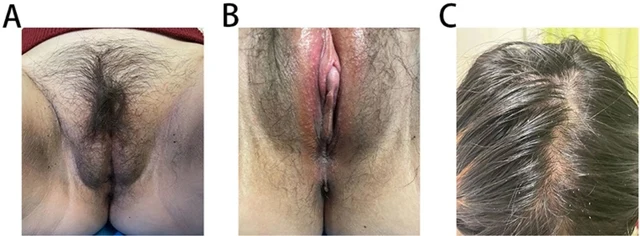 1 Imágenes
Virilización por tumor de células esteroideas del ovario (OSCT), simulando SOP como DSD 46,XX (virilización femenina).
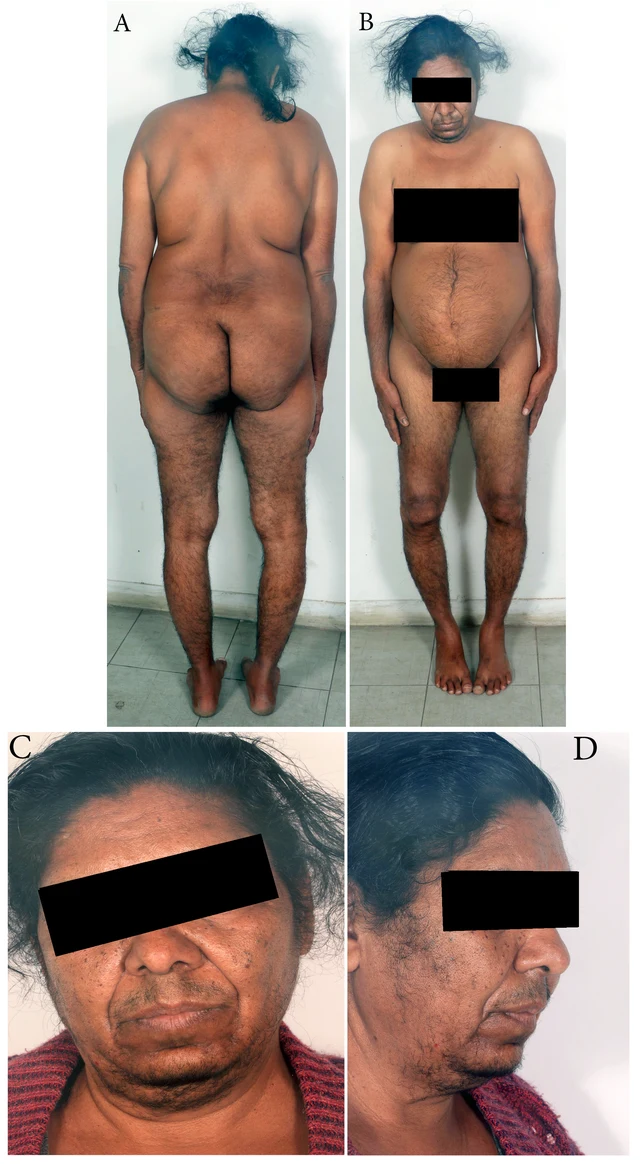 1 Imágenes
Macroadenoma hipofisario co-secretante GH-ACTH con adenomas suprarrenales funcionales bilaterales (secreción autónoma de cortisol y andrógenos) causando virilización adquirida (fenotipo DSD 46,XX).
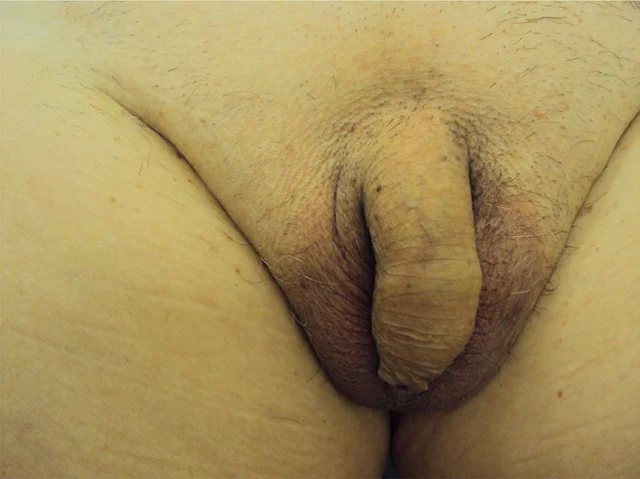 2 Imágenes
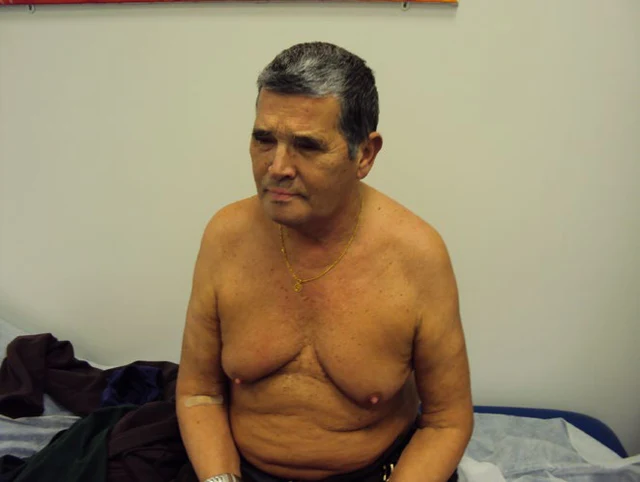
Varón 46,XX / trastorno de inversión sexual 46,XX (SRY positivo), hipogonadismo hipogonadotrópico primario e hipopituitarismo panhipofisario secundario a macroadenoma hipofisario no funcionante.
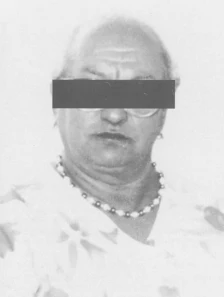 1 Imágenes
Virilización posmenopáusica por hipericonsis ovárica dependiente de gonadotropinas (hyperthecosis) (fenotipo DSD 46,XX).
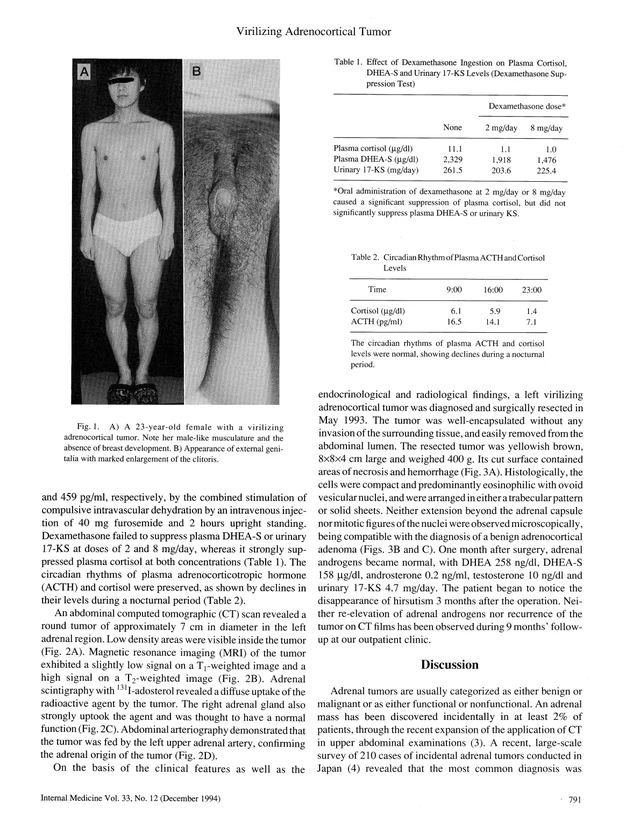 1 Imágenes
Síndrome adrenogenital por tumor suprarrenal secretor de andrógenos (pseudohermafroditismo femenino / DSD 46,XX)
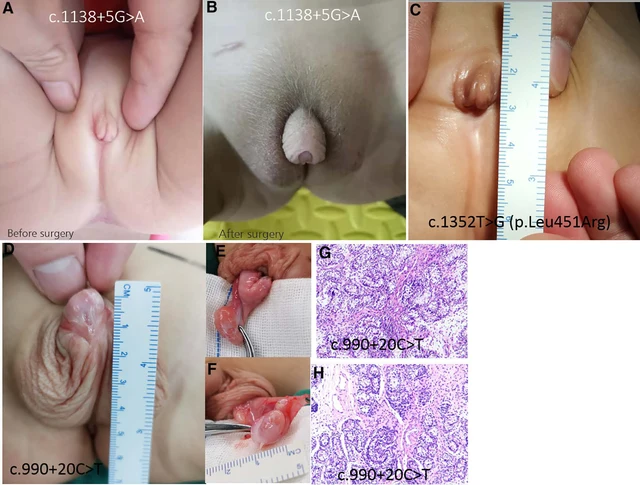 1 Imágenes
DSD relacionado con NR5A1 con hipospadia y disgenesia gonadal (deficiencia de SF-1)
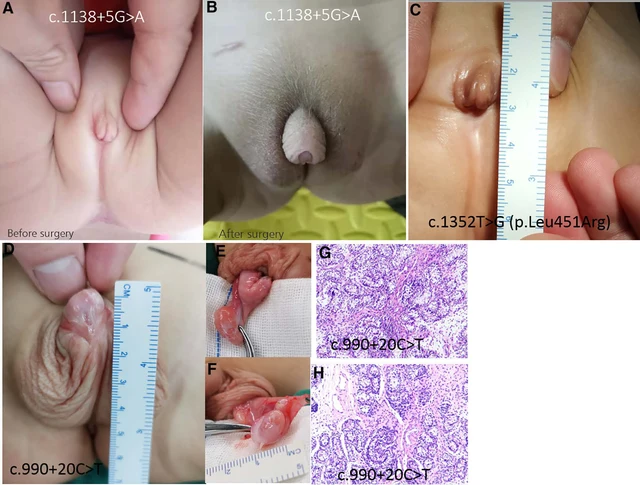 1 Imágenes
DSD severo relacionado con NR5A1 con disgenesia gonadal (variante en el dominio de unión al ligando)
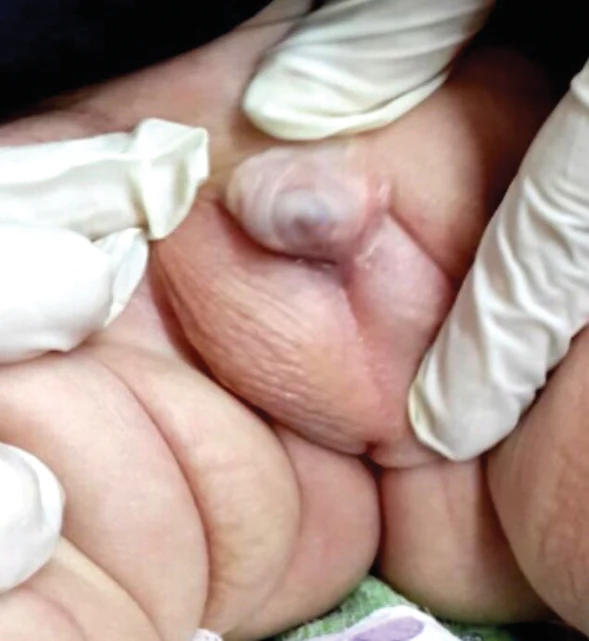 2 Imágenes
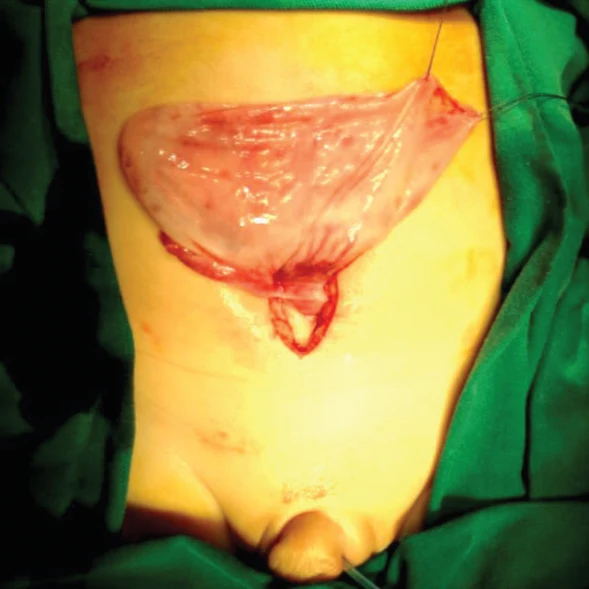
Deficiencia de 21-hidroxilasa clásica perdedora de sal (hiperplasia suprarrenal congénita), mutación homozigota CYP21A2 R356W, pseudohermafroditismo femenino 46,XX (virilización vulvar por exceso de andrógenos fetal)
 1 Imágenes
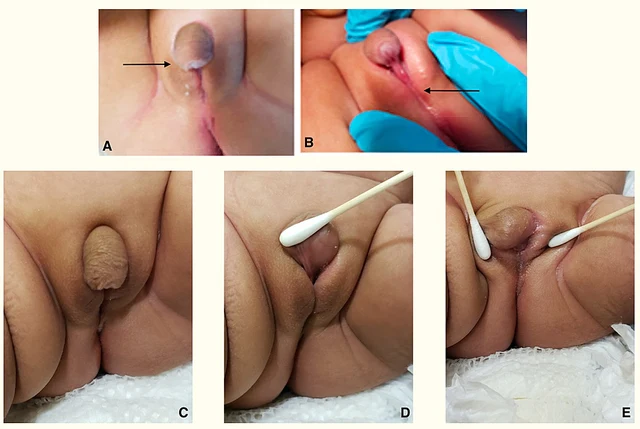
DSD 46,XY con hipospadia penoescrotal severa y asignación errónea de sexo (virilización incompleta/espectro de hipospadia)
 2 Imágenes
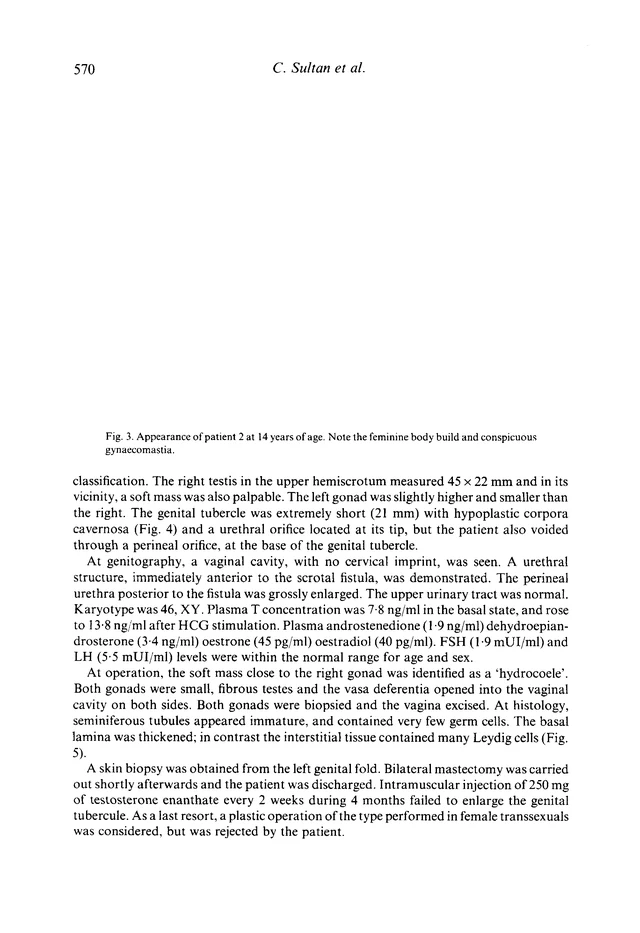
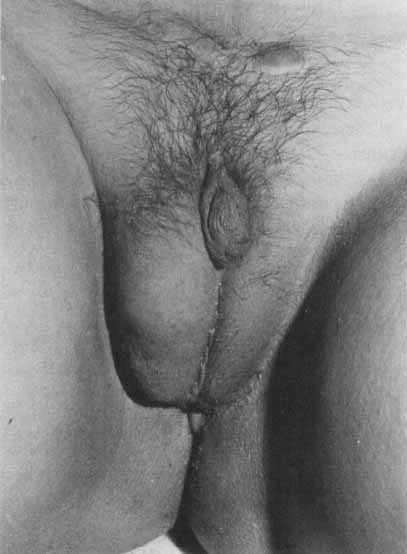
Síndrome de insensibilidad incompleta a los andrógenos (PAIS)/resistencia parcial a los andrógenos — subtipo especial con receptor androgénico totalmente ausente en fibroblastos cultivados