 1 Imágenes
Otros DSD / no clasificados · 46,XY · DSD-C076
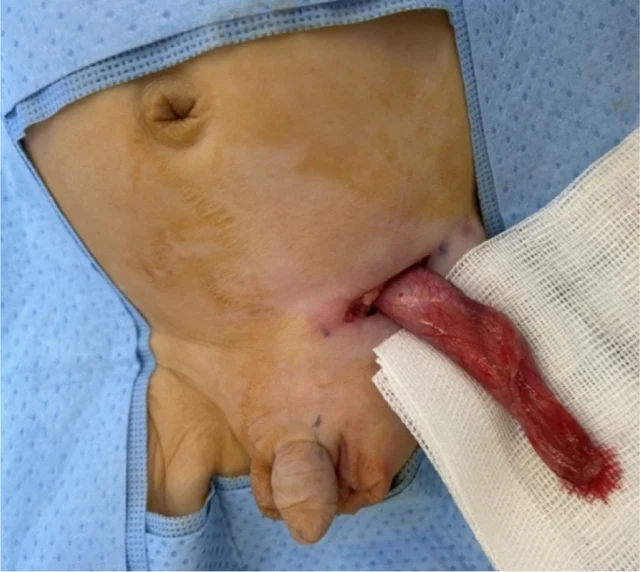
Ectopia testicular transversa como manifestación del síndrome de persistencia de los conductos de Müller, asociada a mutación de AMHR2, y acompañada de transposición de las grandes arterias.
Explora los casos e imágenes de la colección original. Busca por afección, gen, cariotipo o fenotipo y consulta la publicación original.
280 Casos con imágenes571 Imágenes
Selección actual: 280 Casos con imágenes · 571 Imágenes
Selecciona una imagen para ampliarla. Las imágenes originales conservan el archivo fuente completo.
1 ImágenesEctopia testicular transversa como manifestación del síndrome de persistencia de los conductos de Müller, asociada a mutación de AMHR2, y acompañada de transposición de las grandes arterias.
 1 Imágenes
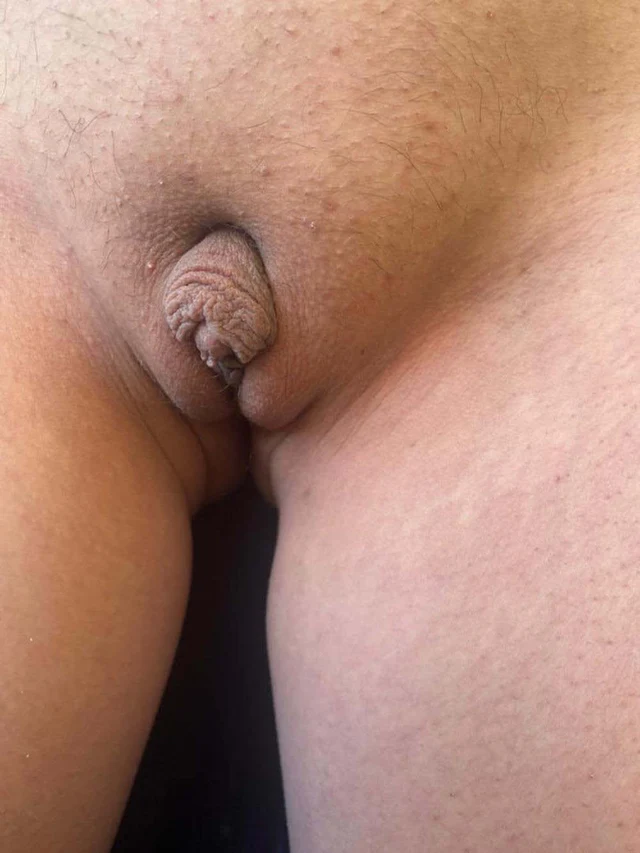
Genitales externos ambiguos/DSD, con disgerminoma del ovario izquierdo.
 1 Imágenes
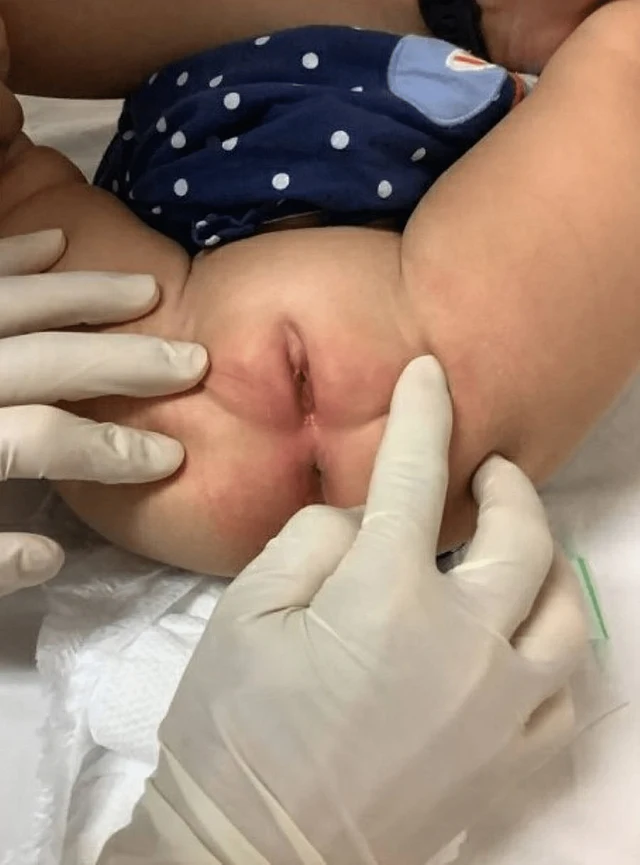
Mosaicismo 45,X/46,XY, muy probablemente con síndrome de insensibilidad completa a los andrógenos (CAIS).
 1 Imágenes
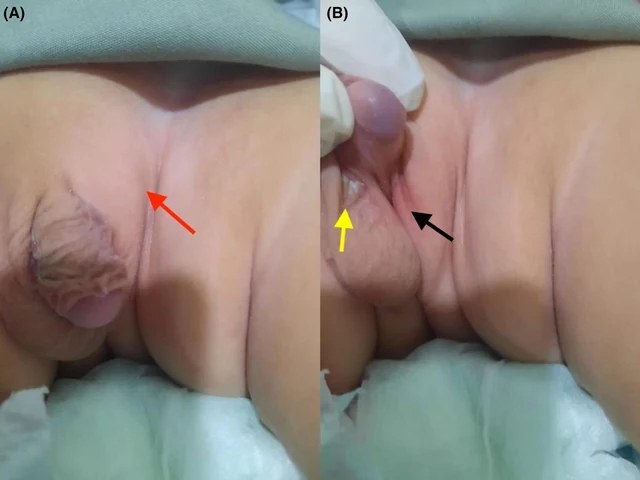
Coexistencia de síndrome de Jacobs y hiperplasia suprarrenal congénita, manifestada con genitales externos ambiguos.
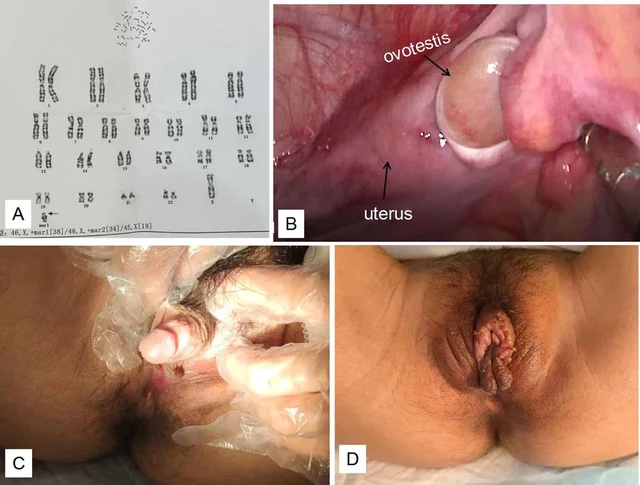 1 Imágenes
DSD ovotesticular bilateral confirmado por anatomía patológica, con tumor de los cordones sexuales con túbulos anulares (SCTAT).
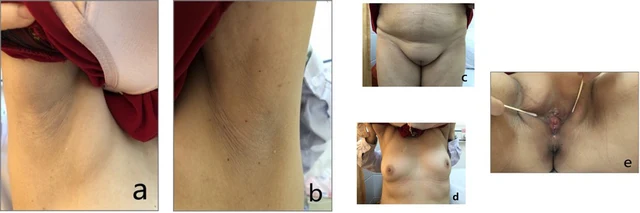 1 Imágenes
Hiperplasia suprarrenal congénita por déficit de 17α-hidroxilasa, con síndrome triple X.
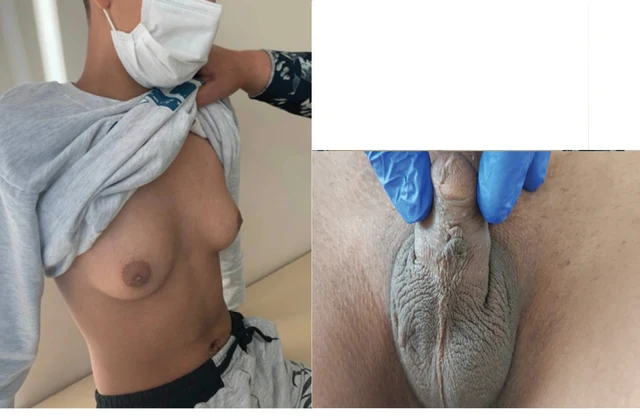 1 Imágenes
DSD testicular 46,XX con SRY doble positivo y tumor de células de Leydig.
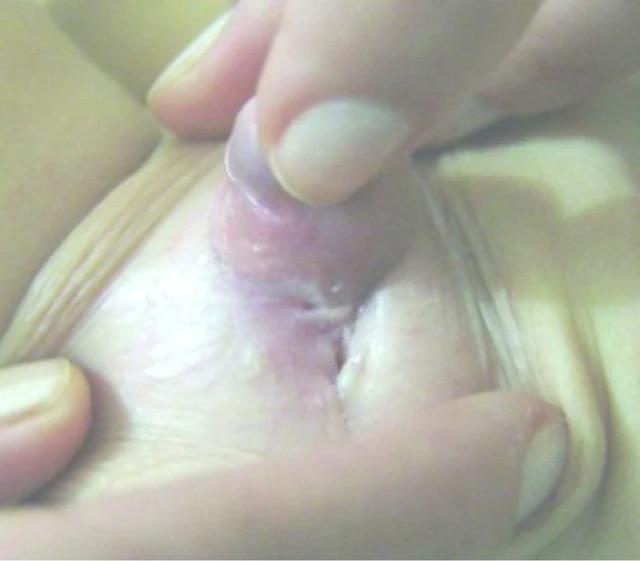 5 Imágenes
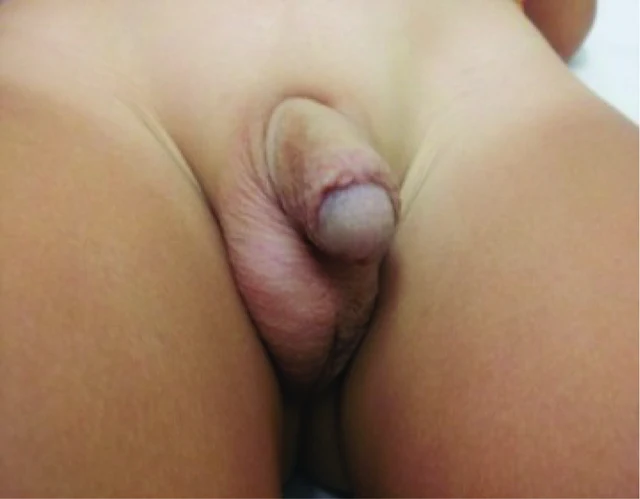
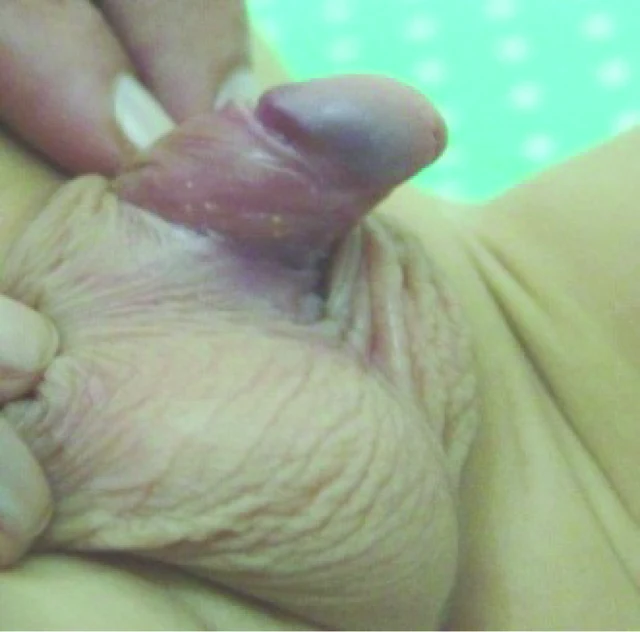
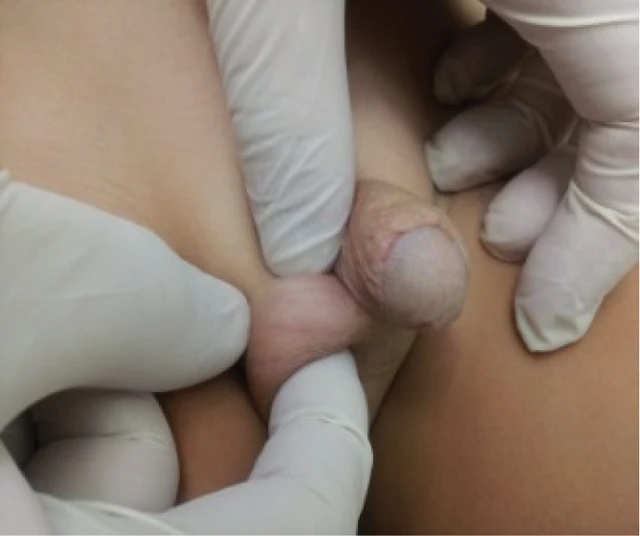
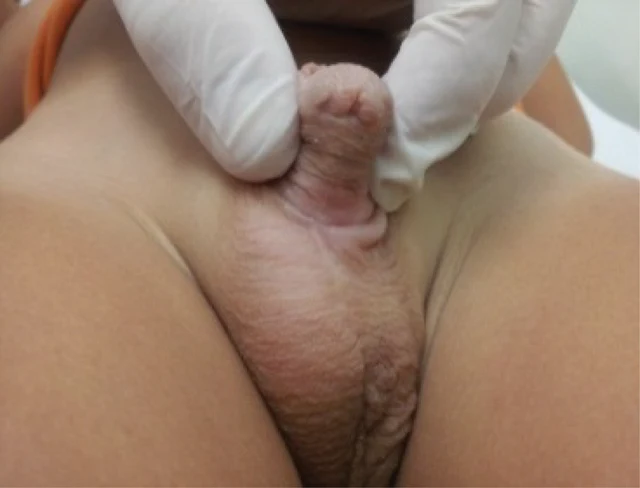
Trastorno del desarrollo sexual ovotesticular con cariotipo raro.
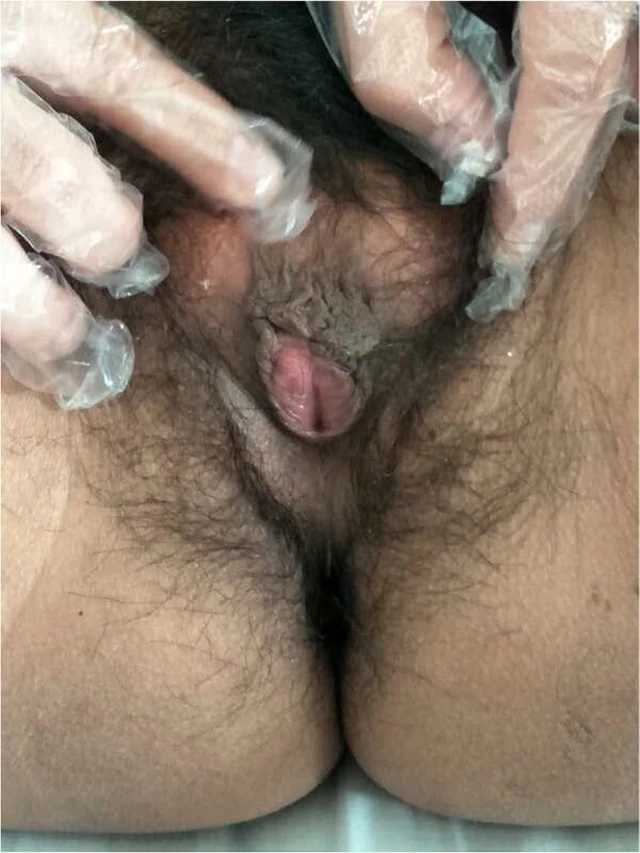 1 Imágenes
Hiperplasia suprarrenal congénita por déficit de 21-hidroxilasa, forma de virilización simple.
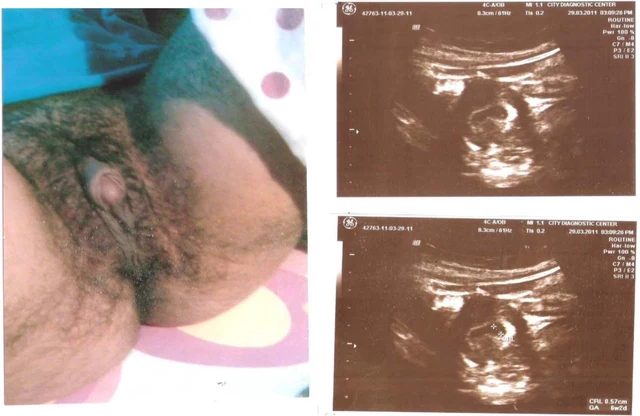 1 Imágenes
Hiperplasia suprarrenal congénita por déficit de 21-hidroxilasa, forma clásica de virilización simple.
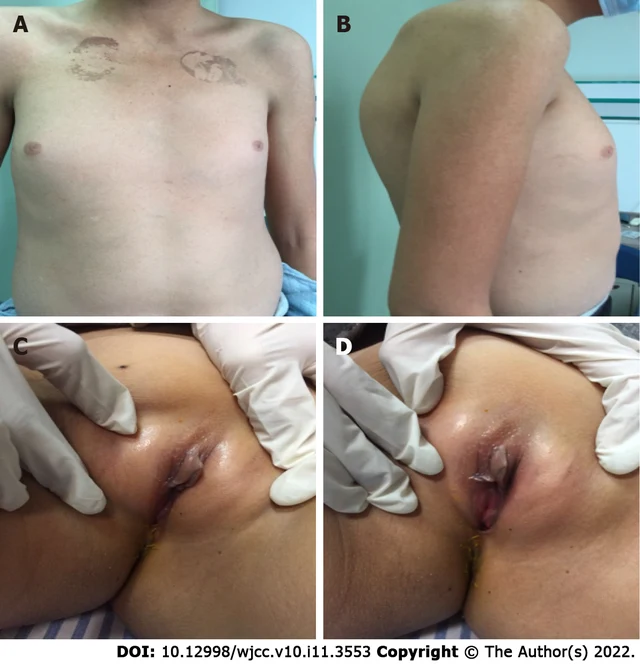 1 Imágenes
Déficit de 17α-hidroxilasa con múltiples mielolipomas suprarrenales y pseudohermafroditismo grave.
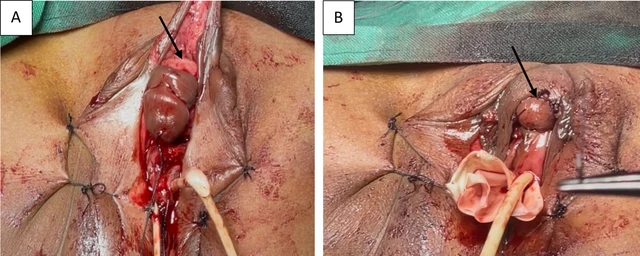 9 Imágenes
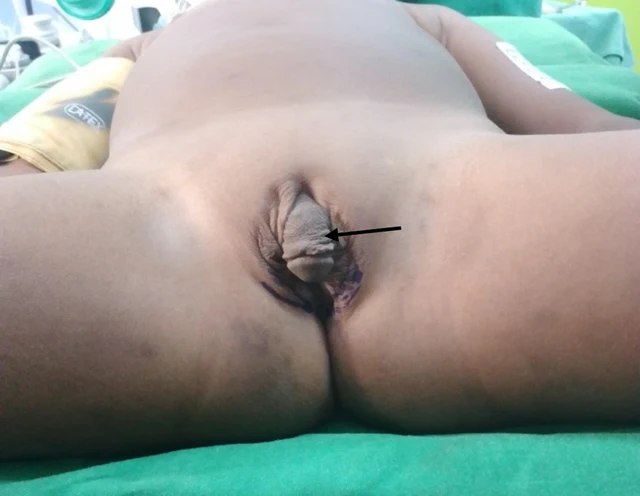
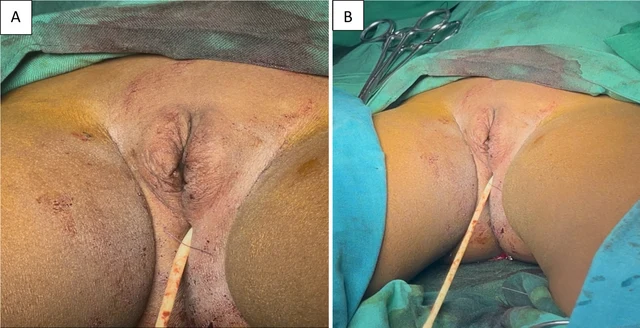
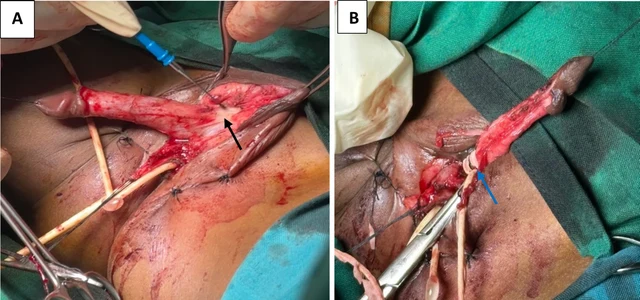
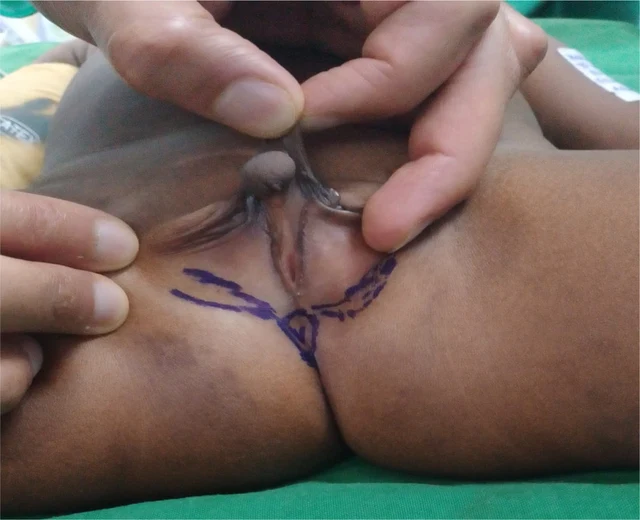
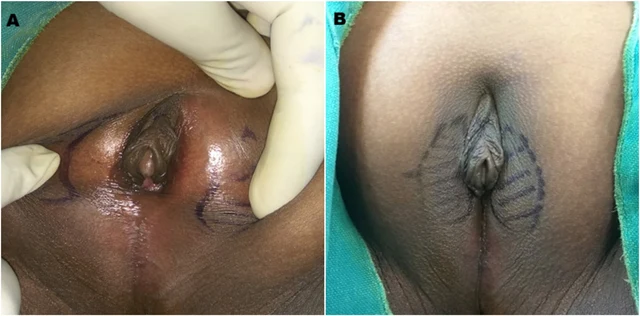
Los autores consideraron clínicamente hiperplasia suprarrenal congénita por el cariotipo 46,XX, agrandamiento del clítoris y elevación leve de 17-OHP; la etiología no fue confirmada molecularmente.
 1 Imágenes
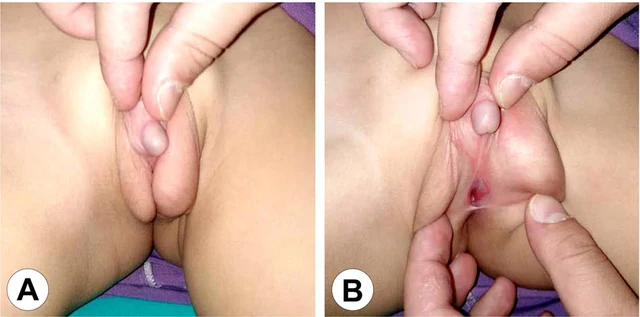
DSD 46,XY, defecto de CYP17A1 que causa deficiencia de 17α-hidroxilasa/17,20-liasa.
 4 Imágenes
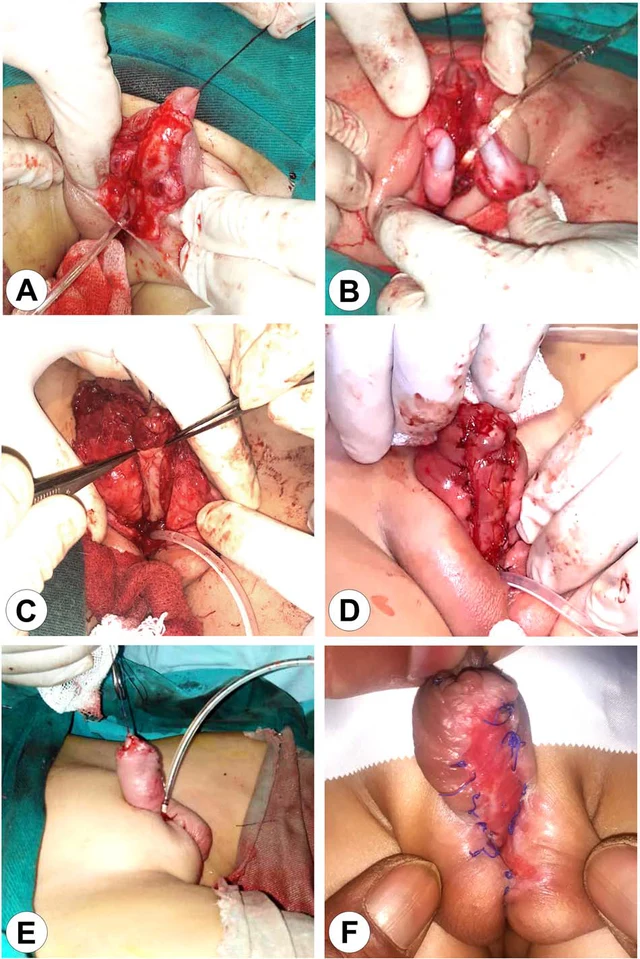
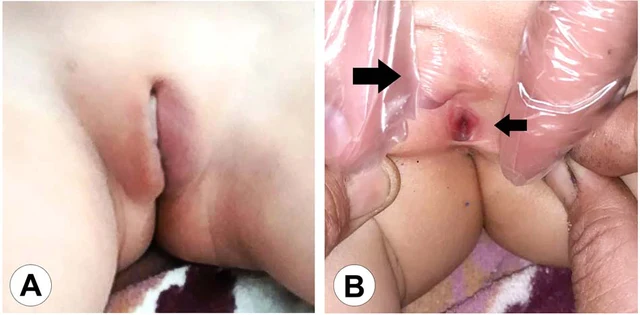
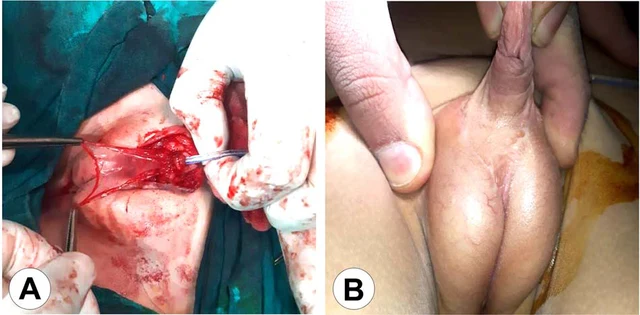
Síndrome de insensibilidad parcial a los andrógenos (SIPA) familiar.
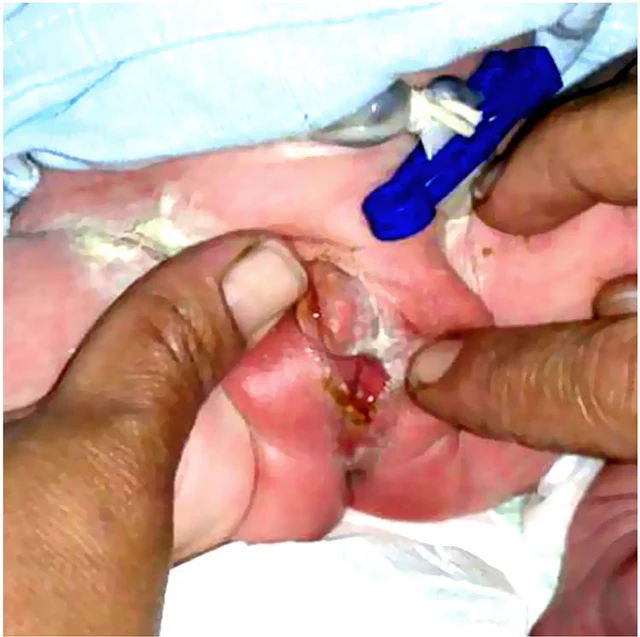 1 Imágenes
Síndrome de insensibilidad parcial a los andrógenos (SIPA) familiar.
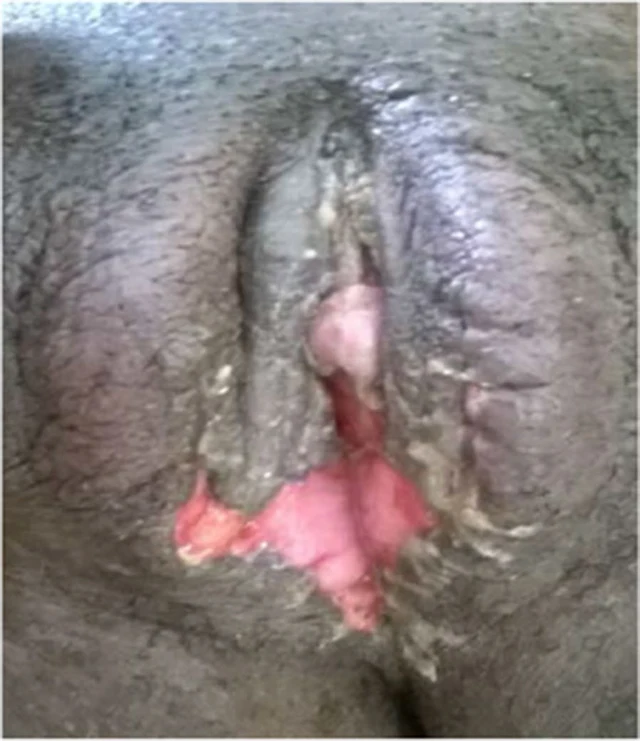 4 Imágenes
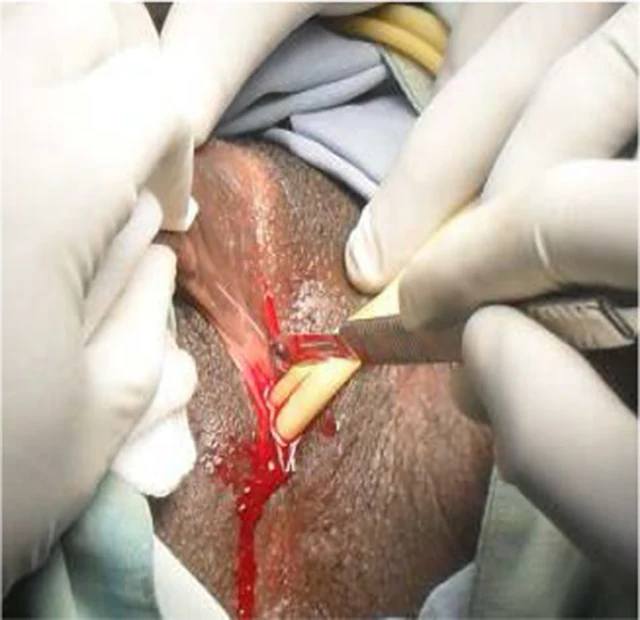
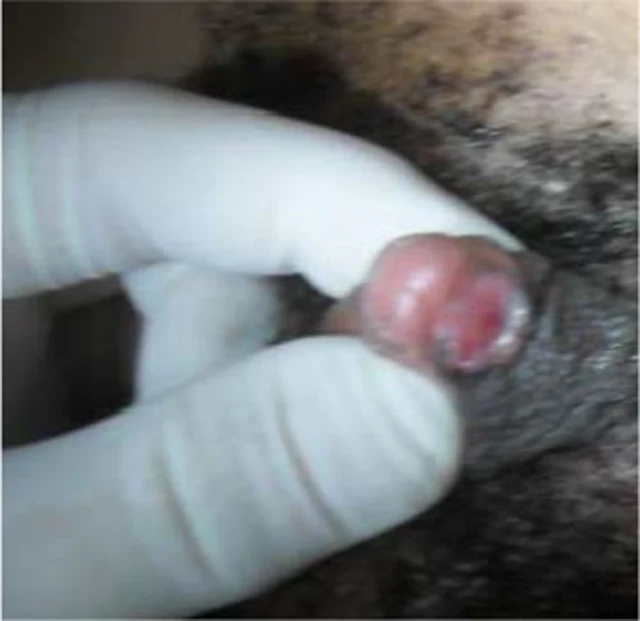
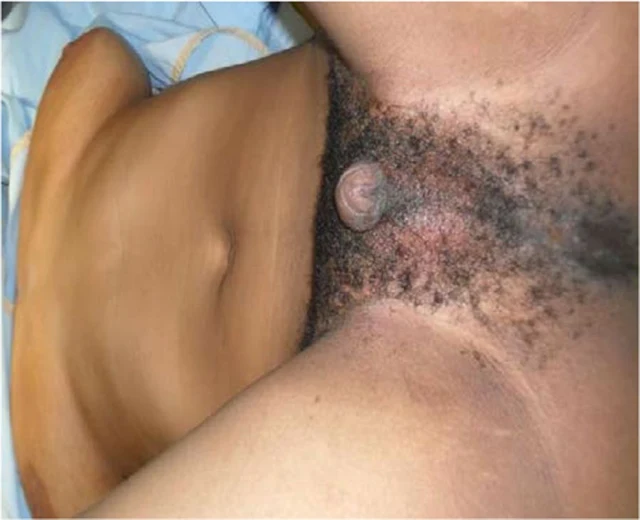
Los autores lo denominan DSD 46,XX por exceso de andrógenos, pero no aportan cariotipo, datos hormonales ni genéticos; la base de casos solo lo registra como fenotipo DSD no tipificado.
 1 Imágenes
Feto 46,XX masculinizado en genitales externos por exposición a andrógenos maternos; HAC y DSD ovotesticular excluidos.
 1 Imágenes
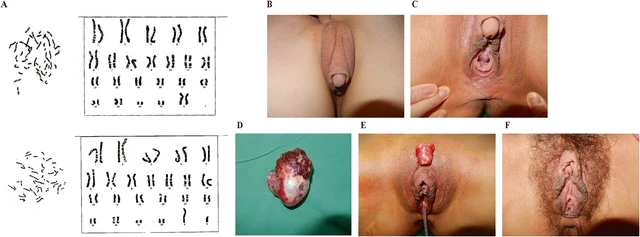
DSD ovotesticular confirmado patológicamente con disgerminoma dentro del ovotestis derecho.
 1 Imágenes
Hipovirilización 46,XY; los autores postulan relación con la exposición prenatal prolongada a dosis altas de una formulación con nistatina que habría alterado transitoriamente la síntesis y/o acción de los andrógenos.
 2 Imágenes
Hiperplasia suprarrenal congénita de forma simple virilizante, clínicamente considerada deficiencia de 21-hidroxilasa.
 1 Imágenes
DSD 46,XY causado por deficiencia de 5α-reductasa tipo 2.
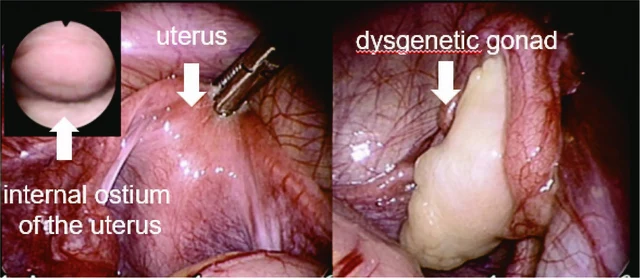 2 Imágenes
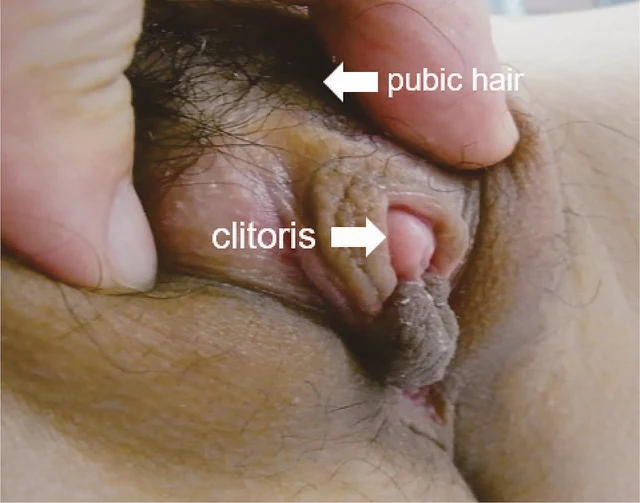
Disgenesia gonadal 46,XY relacionada con el cromosoma Y, con gonadoblastomas bilaterales y sospecha de anomalía de la región reguladora de SOX9/espectro de camptomelic dysplasia.
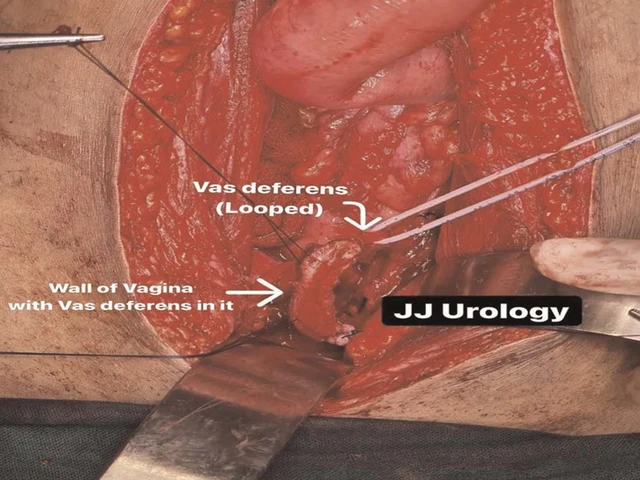 2 Imágenes
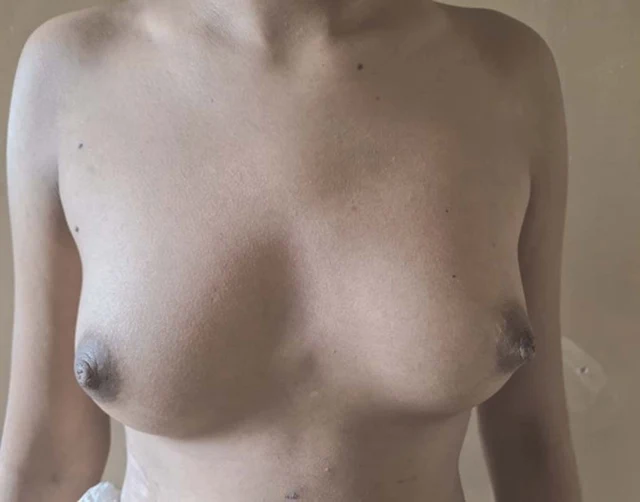
Informado por los autores como DSD ovotesticular (antiguamente denominado hermafroditismo verdadero).
 2 Imágenes
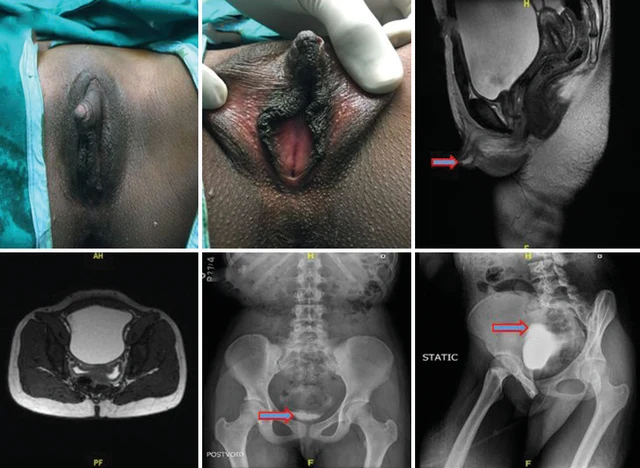
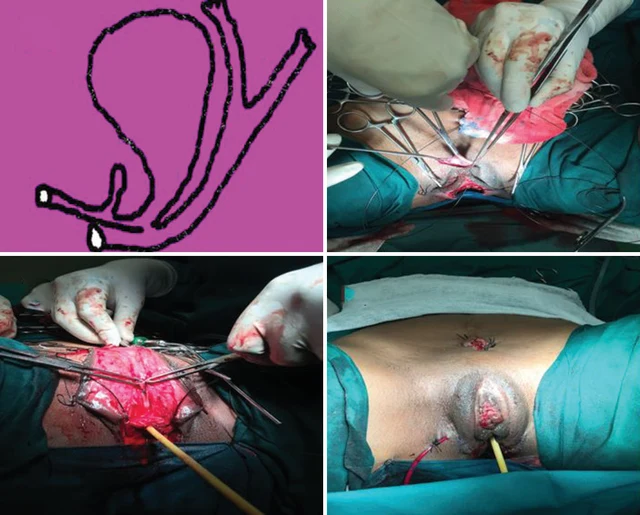
Malformación congénita del seno urogenital con genitales externos atípicos; CAH descartada mediante pruebas hormonales.