 1 Imagens
Outro DSD / DSD não classificado · 46,XY · DSD-C076
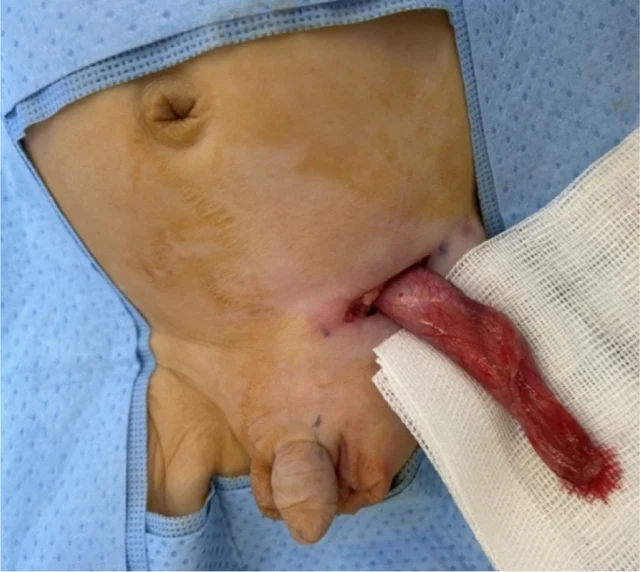
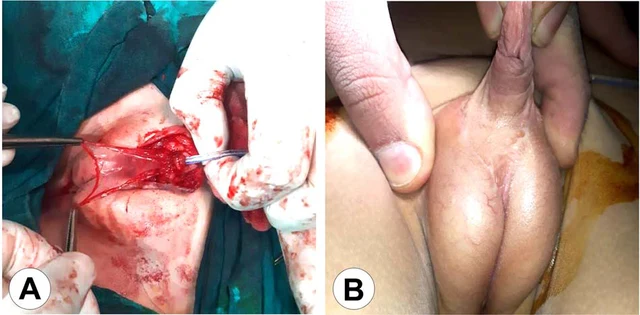
Ectopia testicular transversa como manifestação da síndrome de persistência dos ductos de Müller, associada a mutação do AMHR2, e associada a transposição das grandes artérias.
Explore os casos e figuras da coleção original. Pesquise por condição, gene, cariótipo ou fenótipo e consulte a publicação original.
280 Casos com imagens571 Imagens
Seleção atual: 280 Casos com imagens · 571 Imagens
Selecione uma imagem para a ampliar. As imagens originais preservam o ficheiro de origem completo.
1 ImagensEctopia testicular transversa como manifestação da síndrome de persistência dos ductos de Müller, associada a mutação do AMHR2, e associada a transposição das grandes artérias.
 1 Imagens
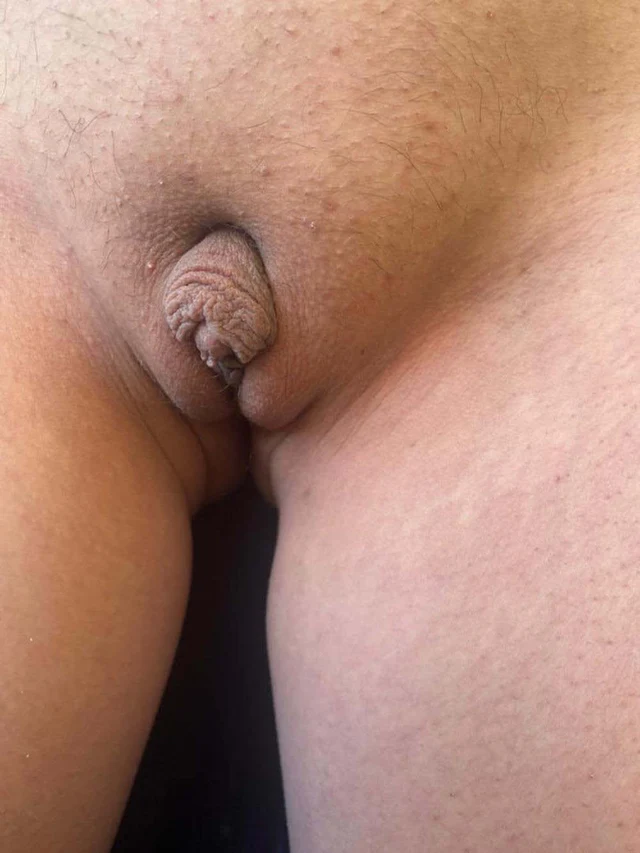
Genitais externos ambiguos/DSD, associados a disgerminoma do ovário esquerdo.
 1 Imagens
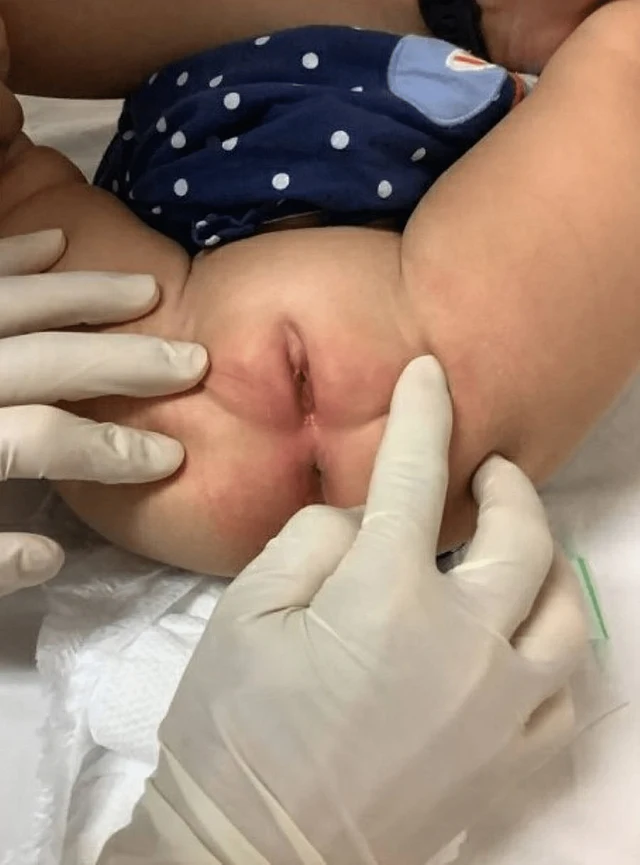
Mosaicismo 45,X/46,XY, muito possivelmente associado a síndrome de insensibilidade completa aos andrógenos (CAIS).
 1 Imagens
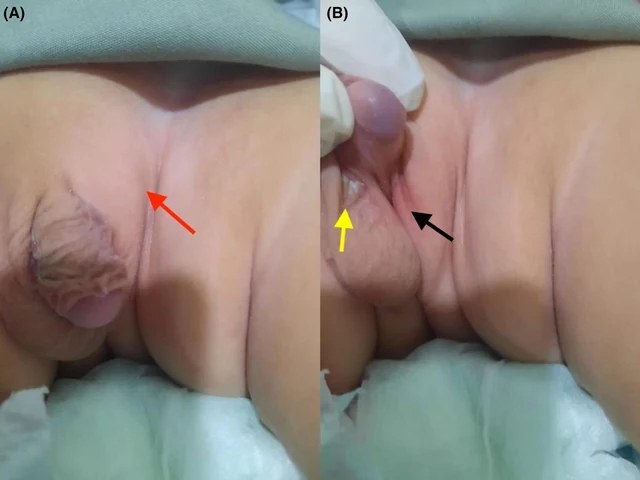
Síndrome de Jacobs coexistente com hiperplasia suprarrenal congênita, apresentando-se com genitais externos ambiguos.
 1 Imagens
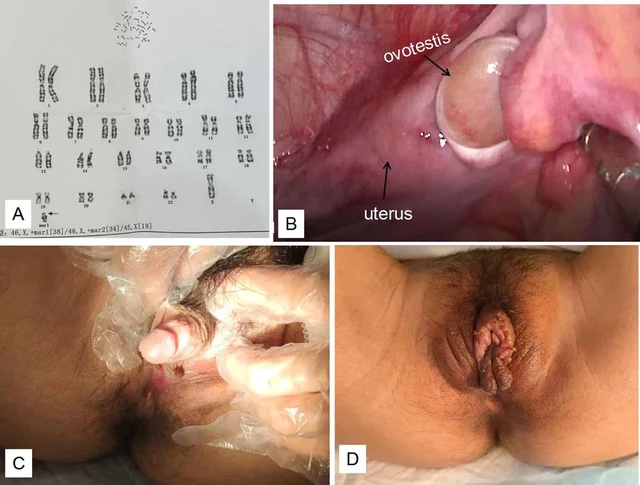
DSD ovotesticular bilateral confirmado por patologia, com tumor de cordões sexuais com túbulos anulares (SCTAT).
 1 Imagens
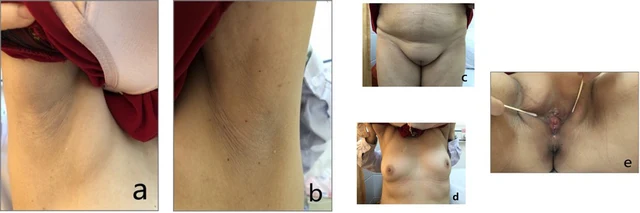
Hiperplasia suprarrenal congênita por deficiência de 17α-hidroxilase, associada a síndrome triplo X.
 1 Imagens
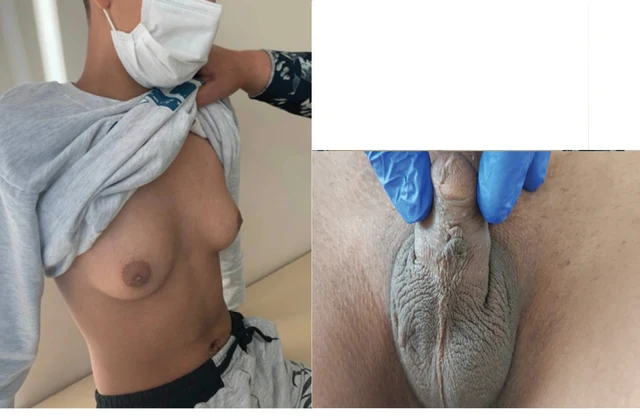
DSD testicular 46,XX com dupla positividade para SRY e tumor de células de Leydig.
 5 Imagens
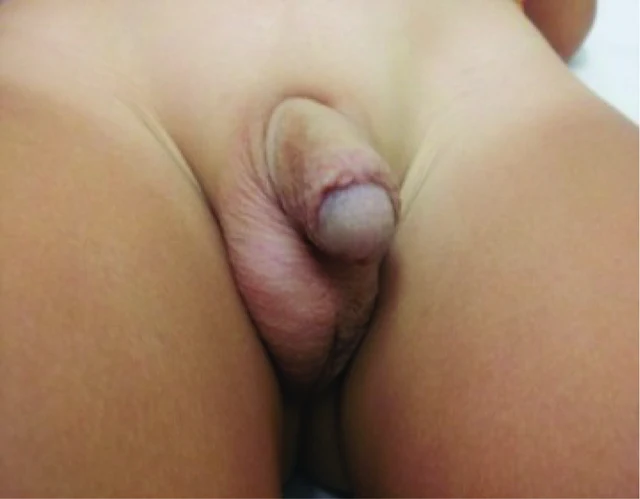
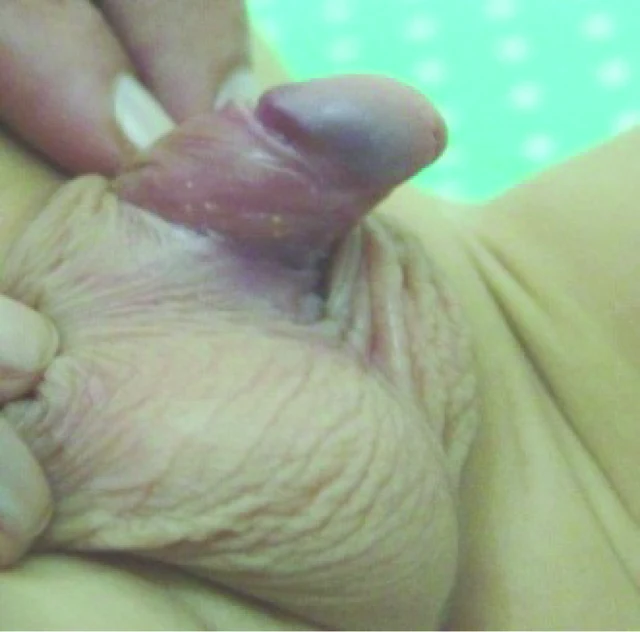
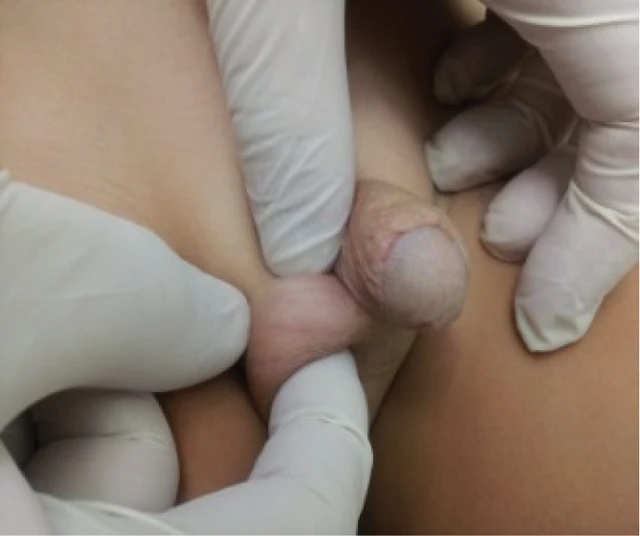
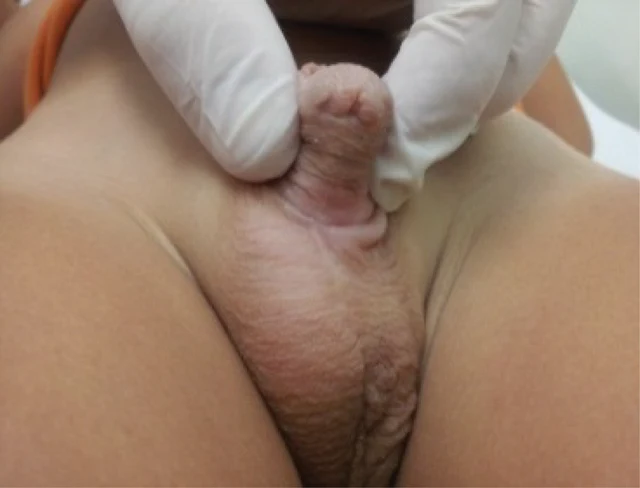
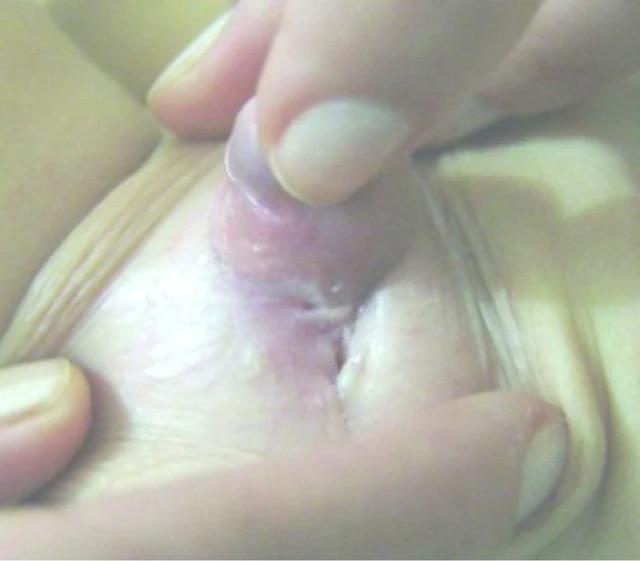
DSD ovotesticular, com cariótipo raro.
 1 Imagens
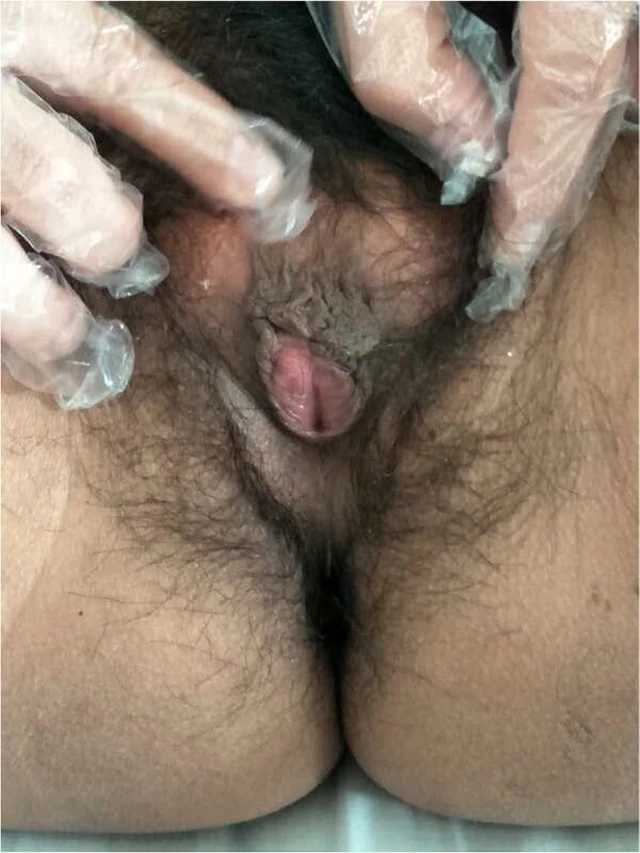
Hiperplasia adrenal congénita por défice de 21-hidroxilase, forma virilizante simples.
 1 Imagens
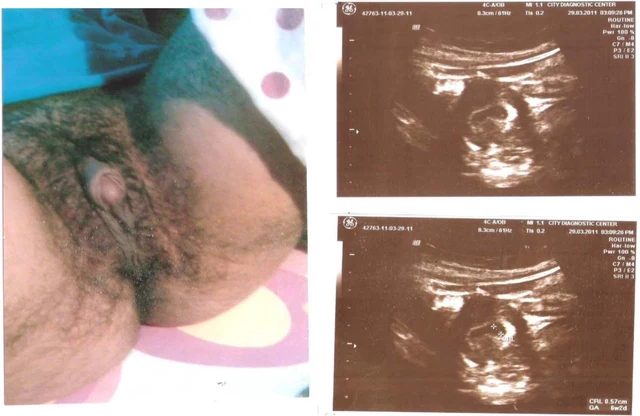
Hiperplasia adrenal congénita por défice de 21-hidroxilase clássica, forma virilizante simples.
 1 Imagens
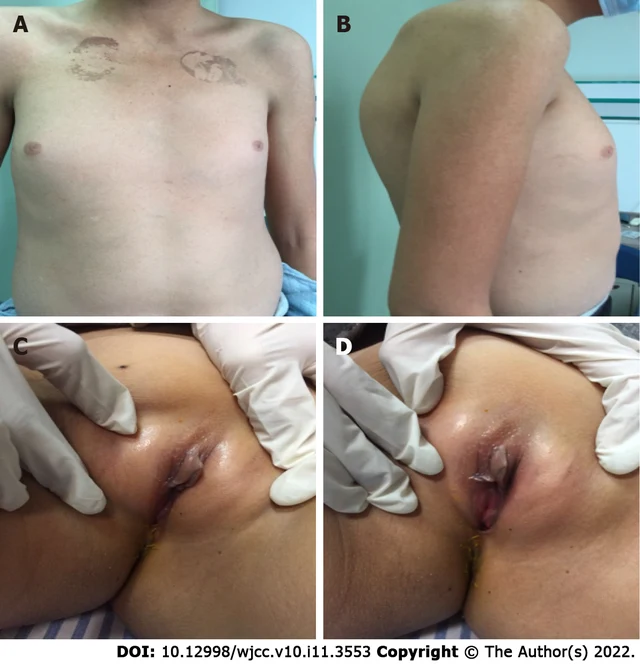
Défice de 17α-hidroxilase, associado a múltiplos mielolipomas adrenais e pseudo-hermafroditismo masculino grave.
 9 Imagens
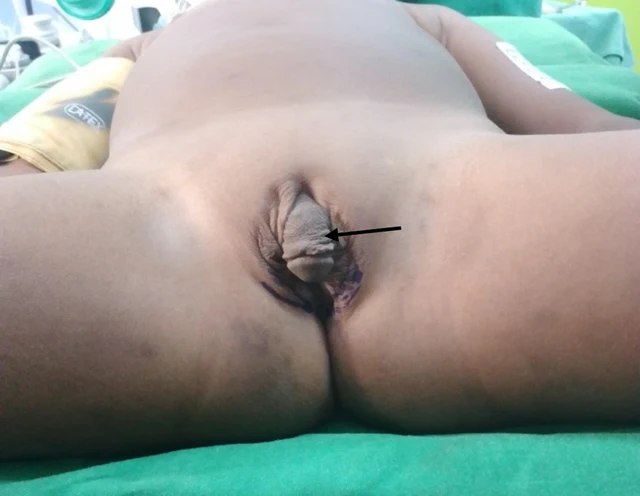
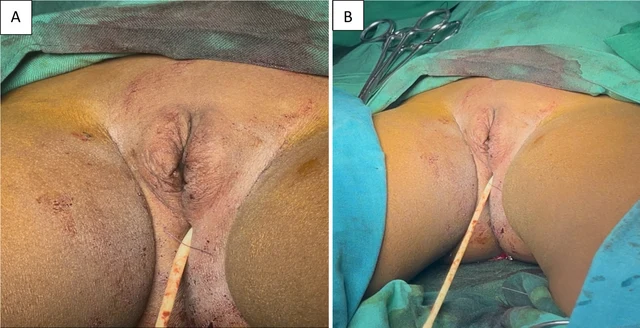
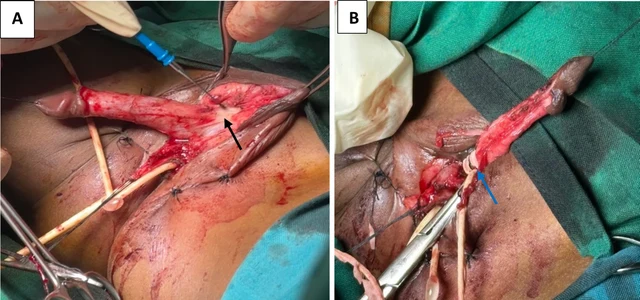
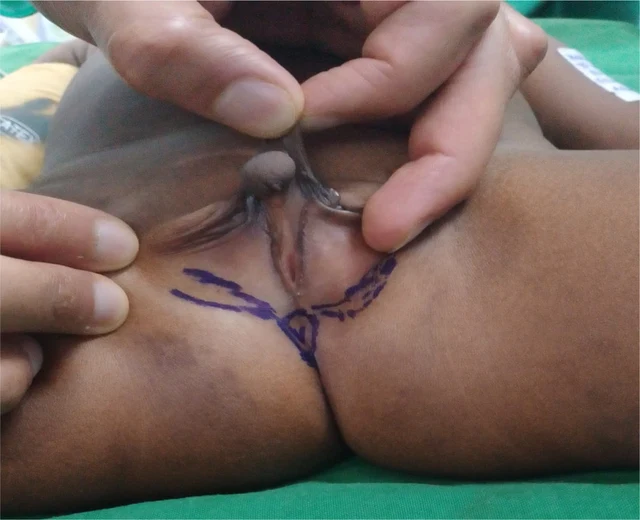
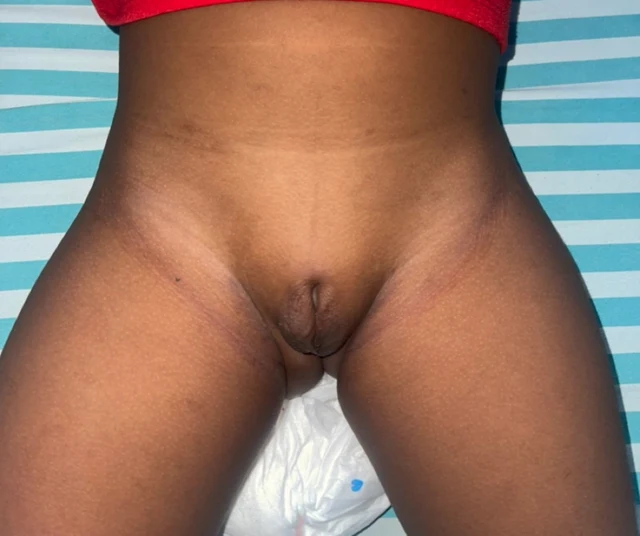
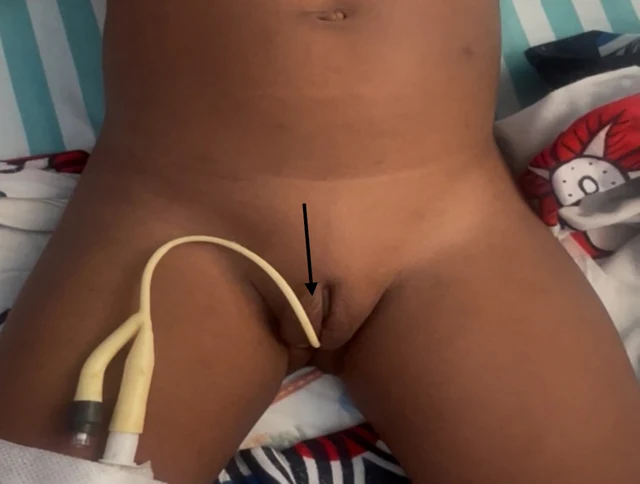
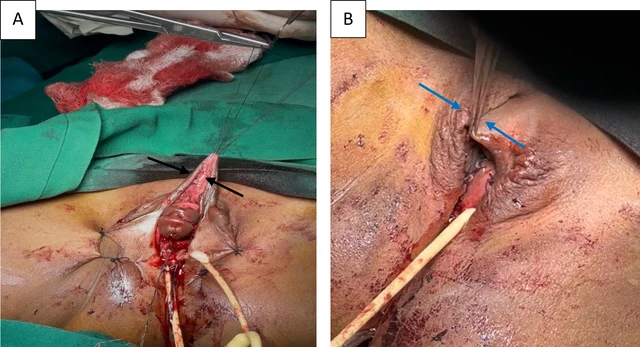
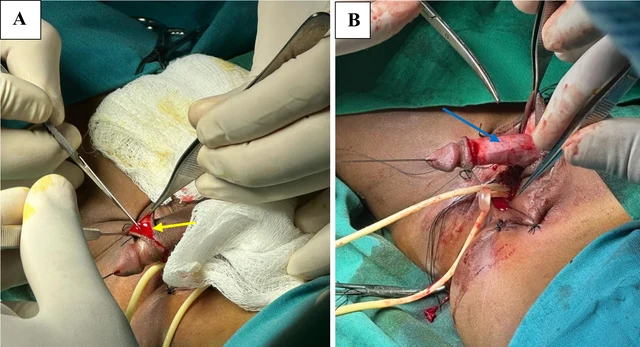
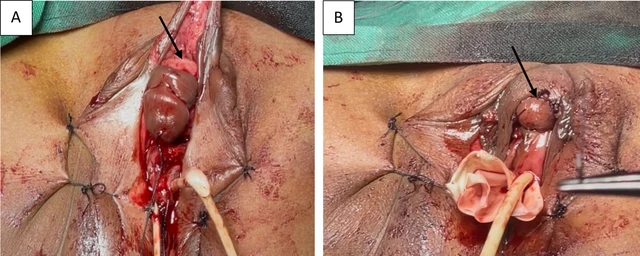
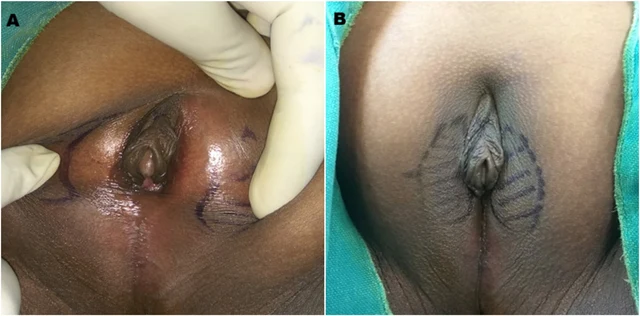
Os autores consideraram clinicamente a hiperplasia suprarrenal congênita com base no 46,XX, clitorimegalia e elevação ligeira da 17-OHP; a etiologia não foi confirmada molecularmente.
 1 Imagens
DSD 46,XY, com deficiência de CYP17A1 causando deficiência de 17α-hidroxilase/17,20-liase.
 4 Imagens
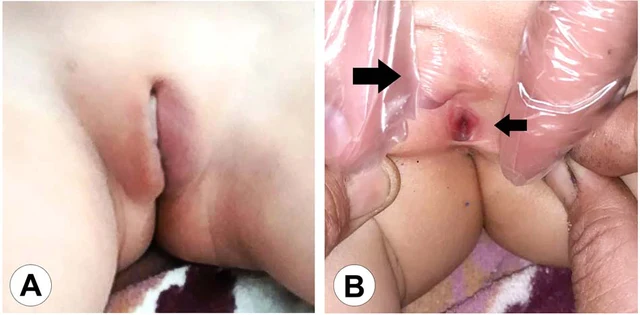
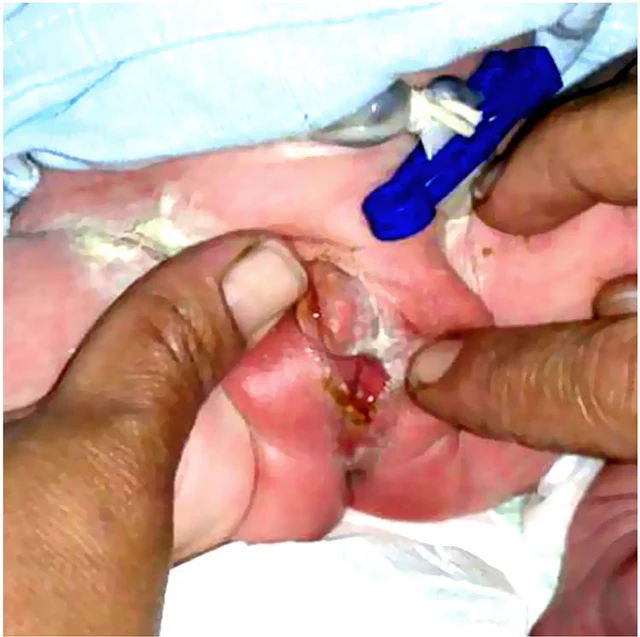
Síndrome de insensibilidade parcial aos andrógenos (SIA parcial) familiar.
 1 Imagens
Síndrome de insensibilidade parcial aos andrógenos (SIA parcial) familiar.
 4 Imagens
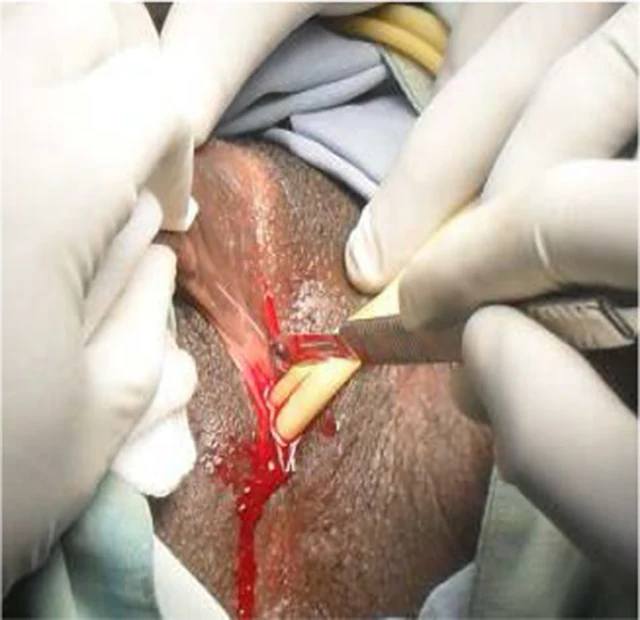
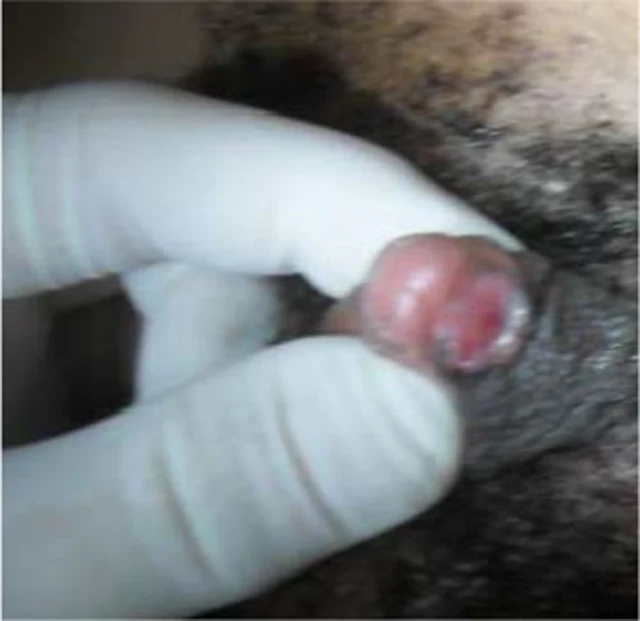
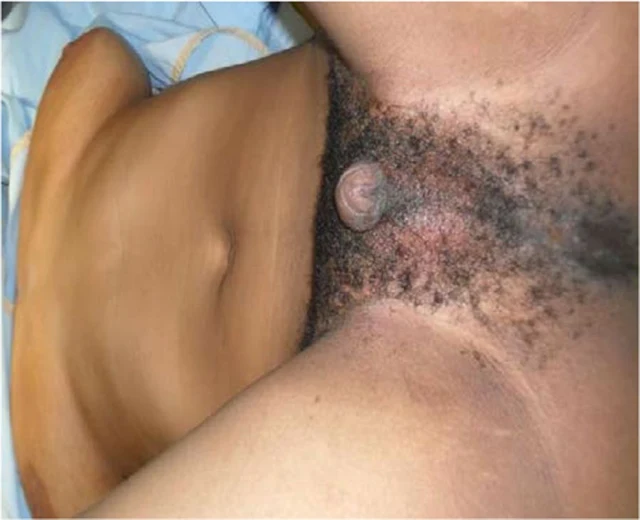
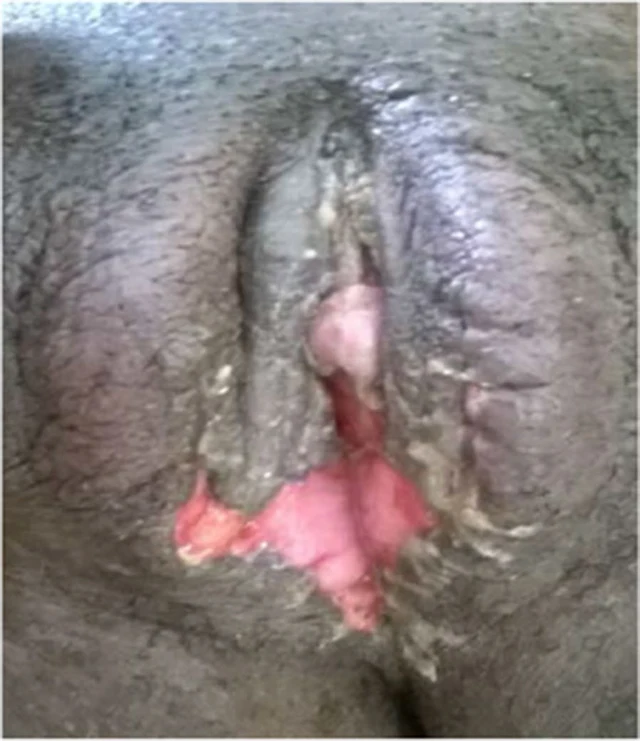
Os autores a designam DSD 46,XX por excesso de androgênios, mas não apresentam base cariotípica, hormonal ou genética; o banco de casos a classifica apenas como fenótipo DSD não determinado.
 1 Imagens
Feto 46,XX exposto a andrógenos maternos causando virilização dos genitais externos; HAC e DSD tipo ovotestis foram excluídos.
 1 Imagens
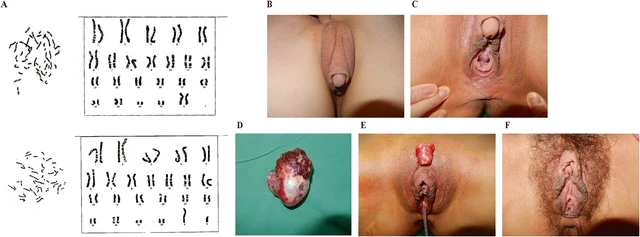
Diagnóstico patológico de DSD ovotesticular acompanhado de disgerminoma no ovotestis direito.
 1 Imagens
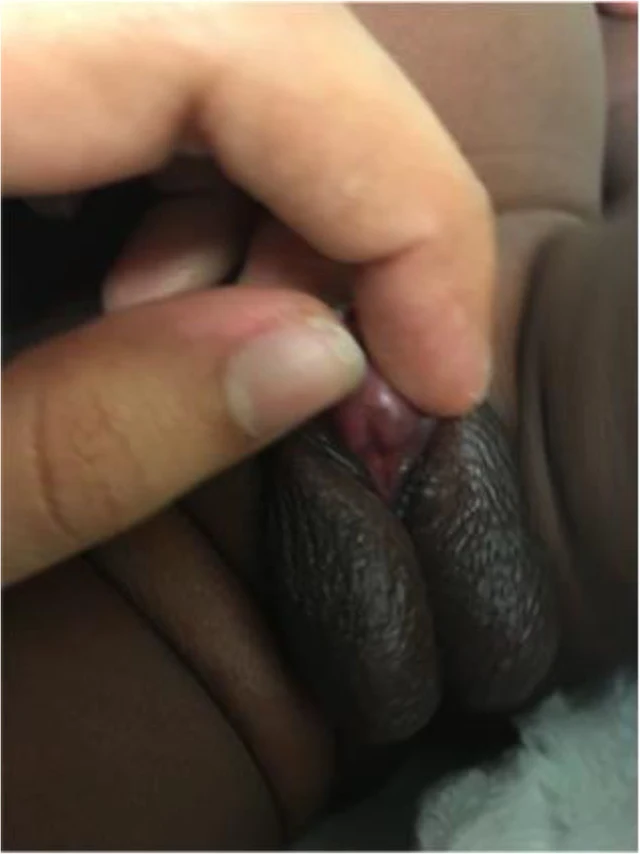
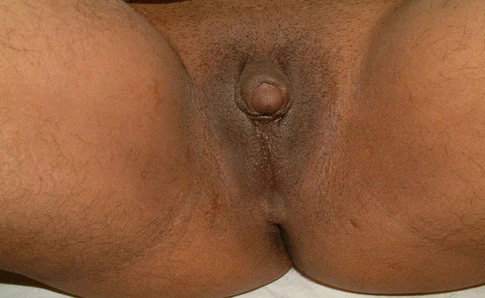
Hipomasculinização 46,XY, que os autores especulam estar relacionada com a exposição prolongada e em dose elevada a uma combinação de nistatina durante a gravidez, causando perturbação transitória da síntese e/ou da ação androgénica.
 2 Imagens
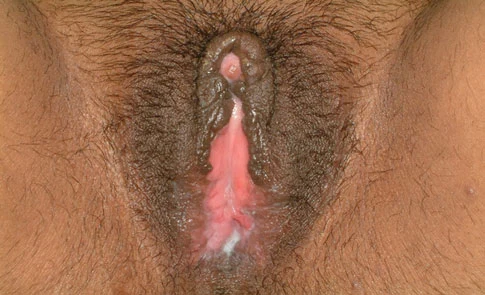
Hiperplasia suprarrenal congénita de forma virilizante simples, clinicamente considerada déficit de 21-hidroxilase.
 1 Imagens
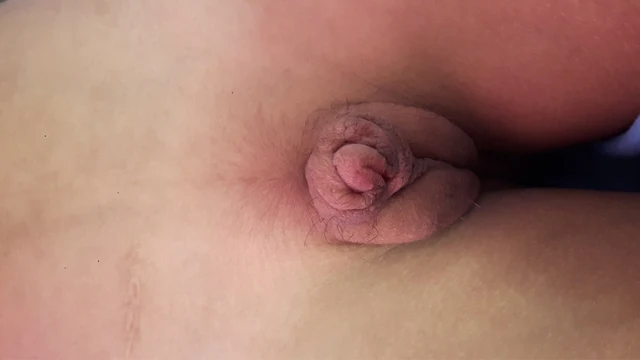
DSD 46,XY causado por deficiência de 5α-redutase tipo 2.
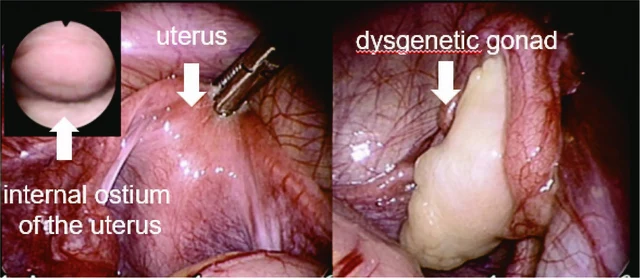 2 Imagens
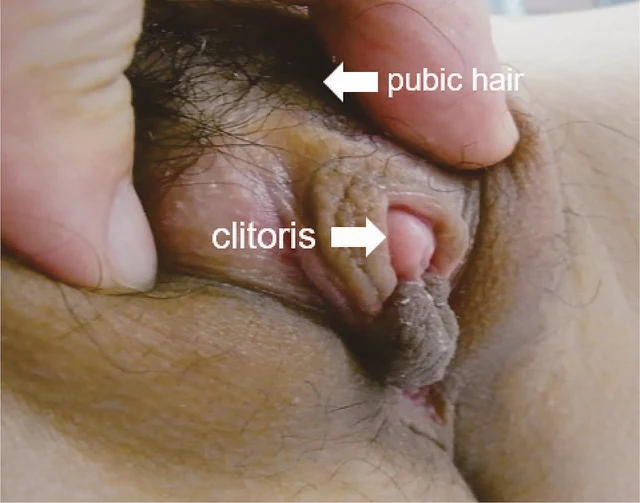
Disgenesia gonadal 46,XY relacionada com o cromossoma Y, acompanhada de gonadoblastoma bilateral e suspeita de anomalia da região reguladora de SOX9/espectro de campomelia.
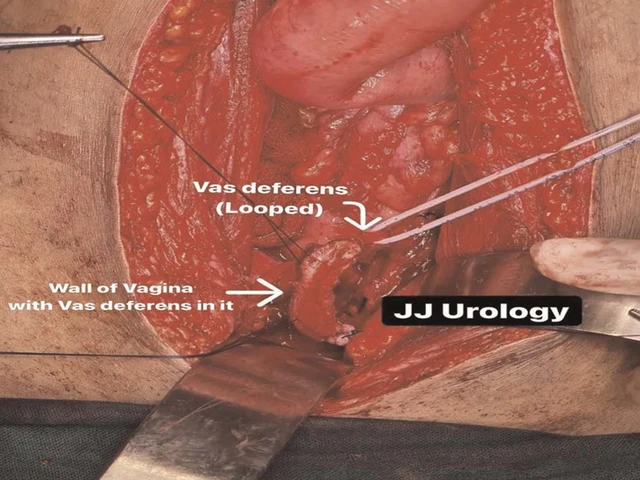 2 Imagens
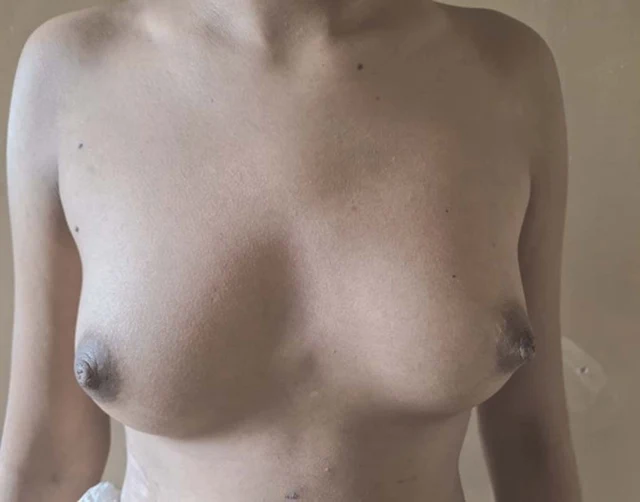
Os autores relataram DSD ovotesticular (anteriormente denominado hermafroditismo verdadeiro).
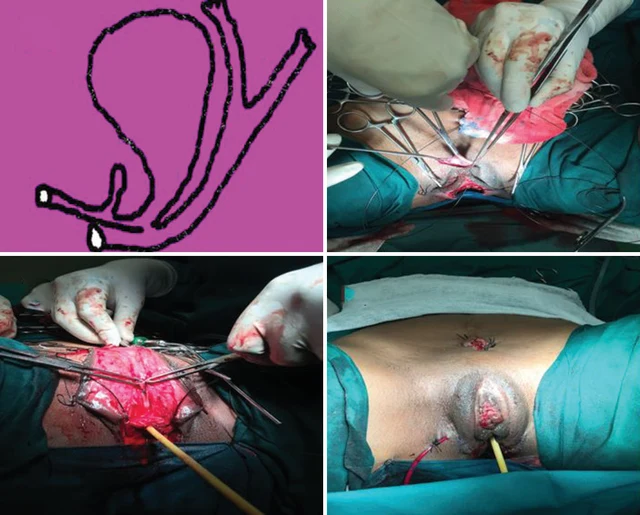 2 Imagens
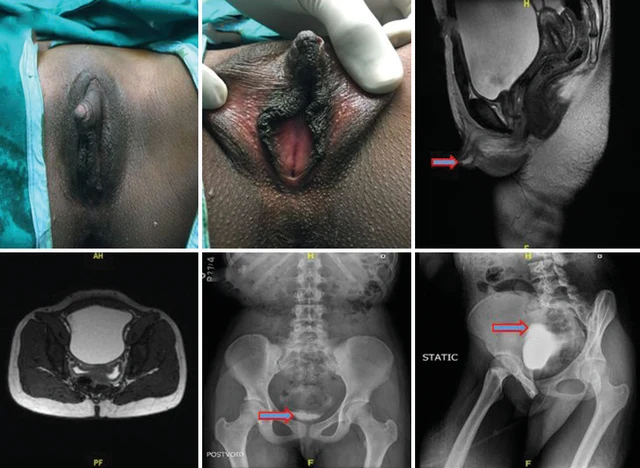
Malformação congênita do seio urogenital com genitalia externos atípicos; HAC excluída por exames hormonais.