 1 Images
Autre DSD/non classé · 46,XY · DSD-C076
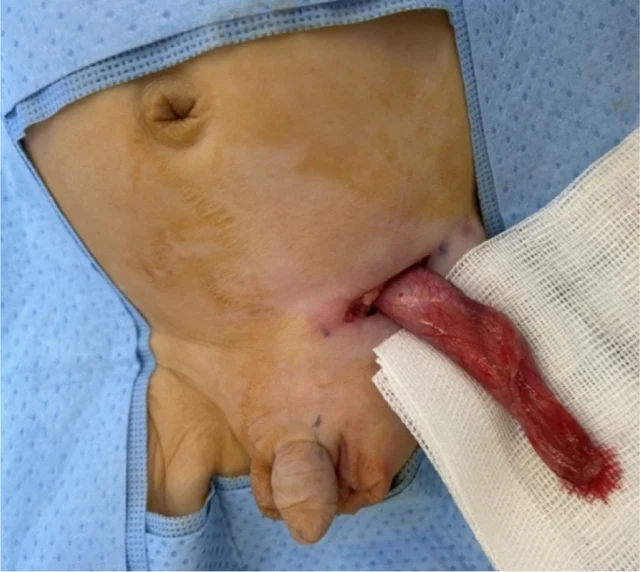
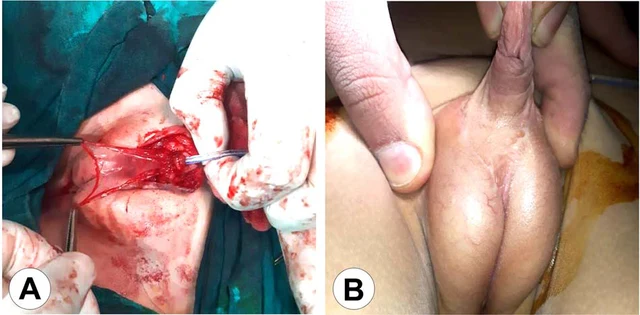
Ectopie testiculaire transverse comme manifestation du syndrome des canaux de Müller persistants, associée à une mutation AMHR2 et compliquée d'une transposition des gros vaisseaux.
Explorez les cas et les figures de la collection originale. Recherchez par affection, gène, caryotype ou phénotype et consultez la publication source.
280 Cas illustrés571 Images
Sélection actuelle: 280 Cas illustrés · 571 Images
Sélectionnez une image pour l’agrandir. Les images originales conservent le fichier source complet.
1 ImagesEctopie testiculaire transverse comme manifestation du syndrome des canaux de Müller persistants, associée à une mutation AMHR2 et compliquée d'une transposition des gros vaisseaux.
 1 Images
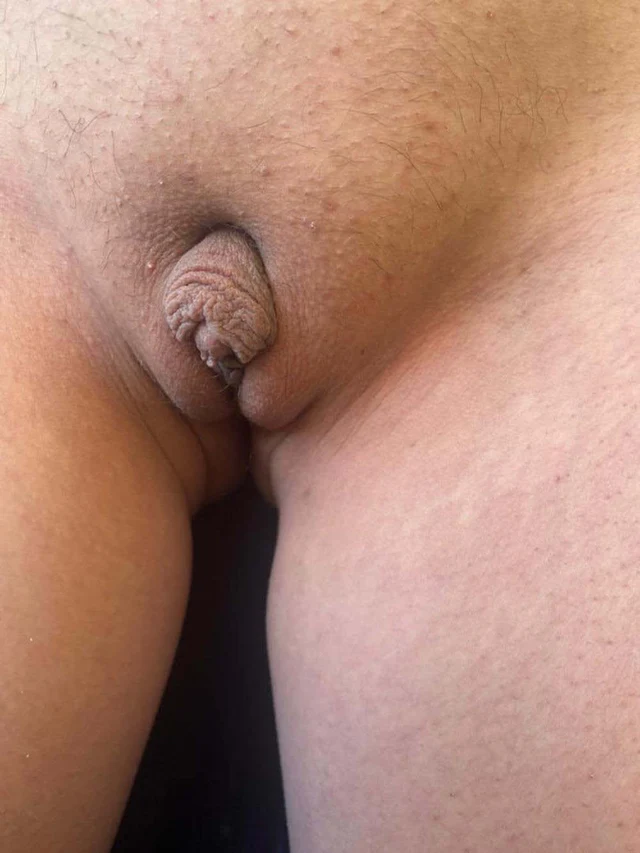
Organes génitaux externes ambigus/DSD, associé à un dysgerminome ovarien gauche.
 1 Images
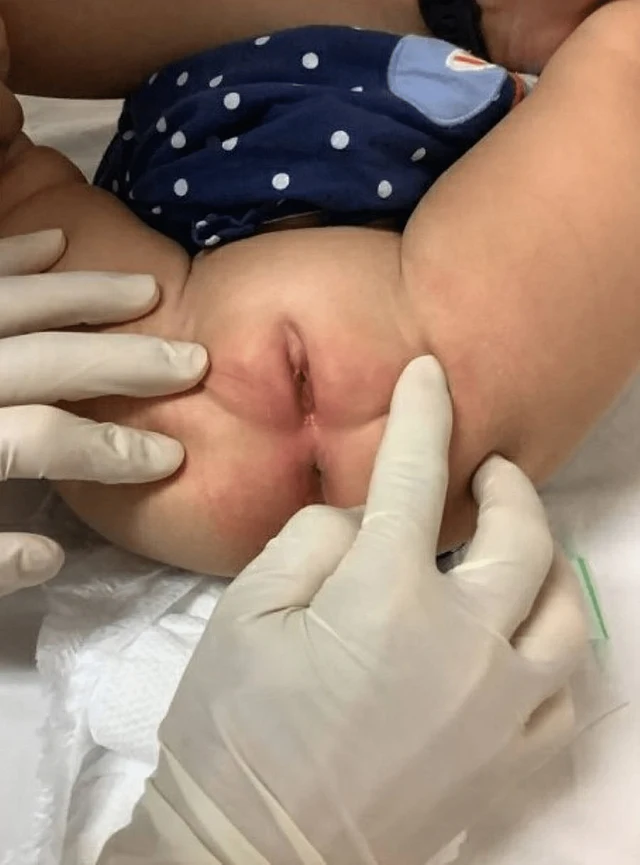
Mosaïque 45,X/46,XY, très probablement associée à un syndrome d'insensibilité complète aux androgènes (CAIS).
 1 Images
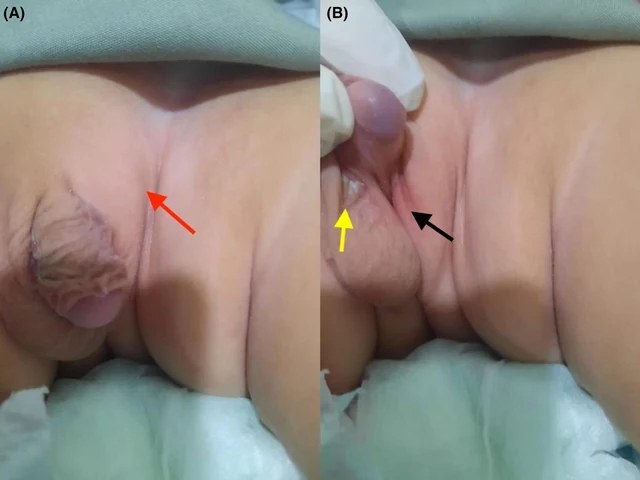
Syndrome de Jacobs et hyperplasie congénitale des surrénales coexistants, révélés par des organes génitaux externes ambigus.
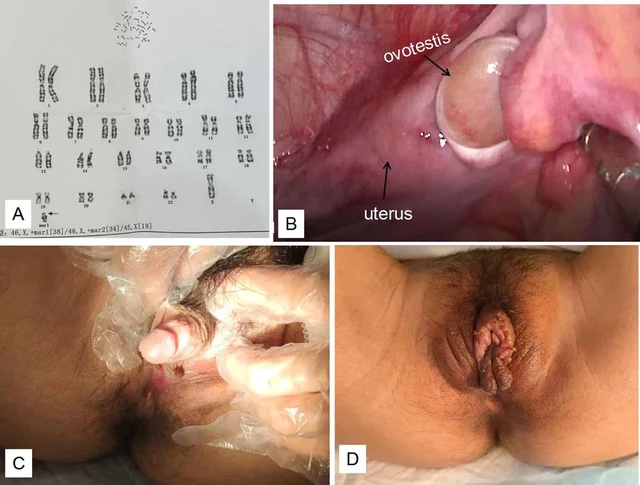 1 Images
DSD ovotesticulaire bilatéral confirmé par anatomopathologie, avec tumeur des cordons sexuels à tubules annulaires (SCTAT).
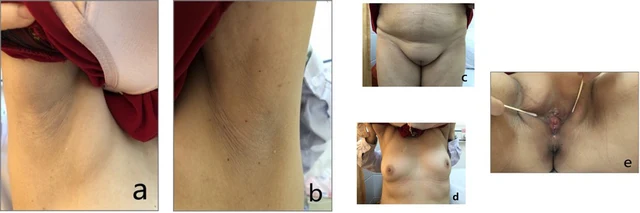 1 Images
Hyperplasie congénitale des surrénales due à un déficit en 17α-hydroxylase, associée à un syndrome triple X.
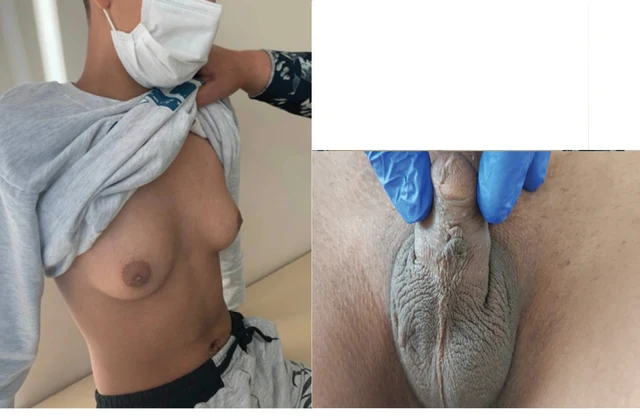 1 Images
DSD testiculaire 46,XX avec double positivité SRY et tumeur des cellules de Leydig.
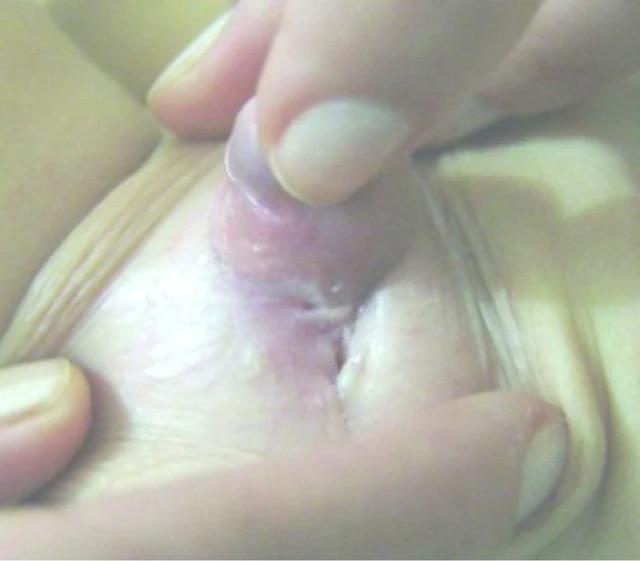 5 Images
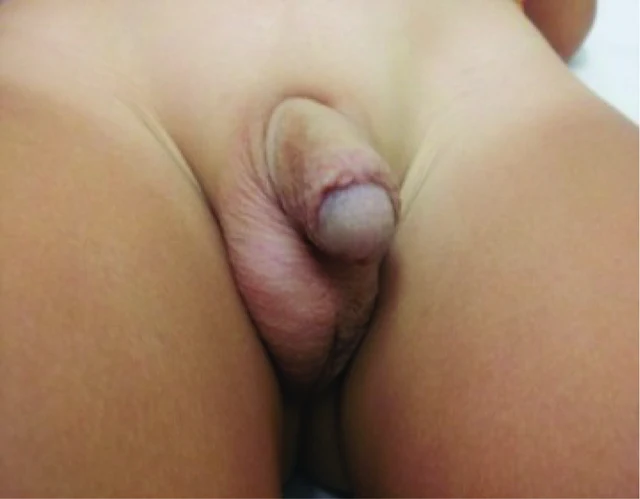
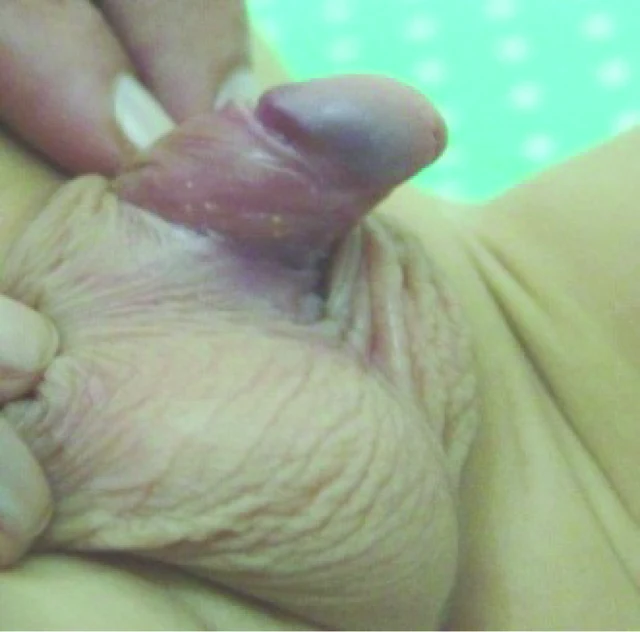
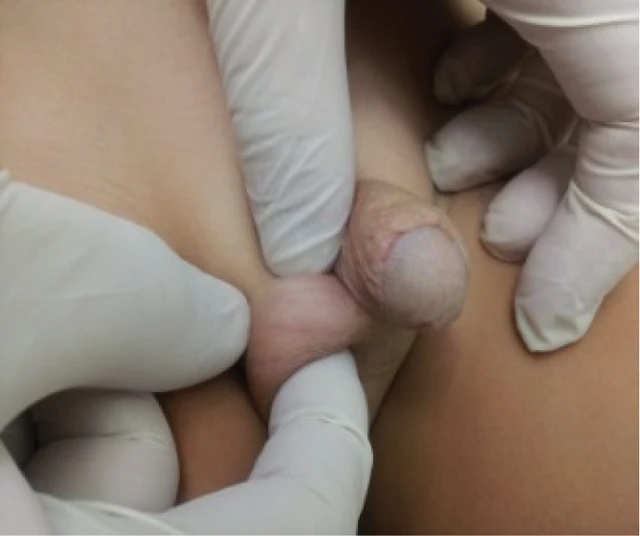
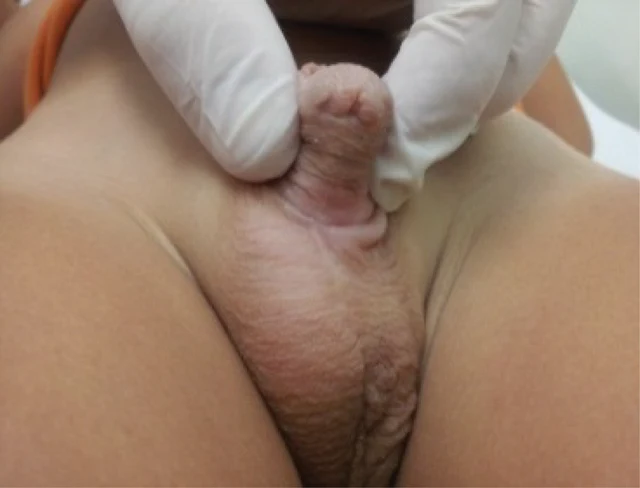
différence du développement sexuel ovotesticulaire, caryotype rare.
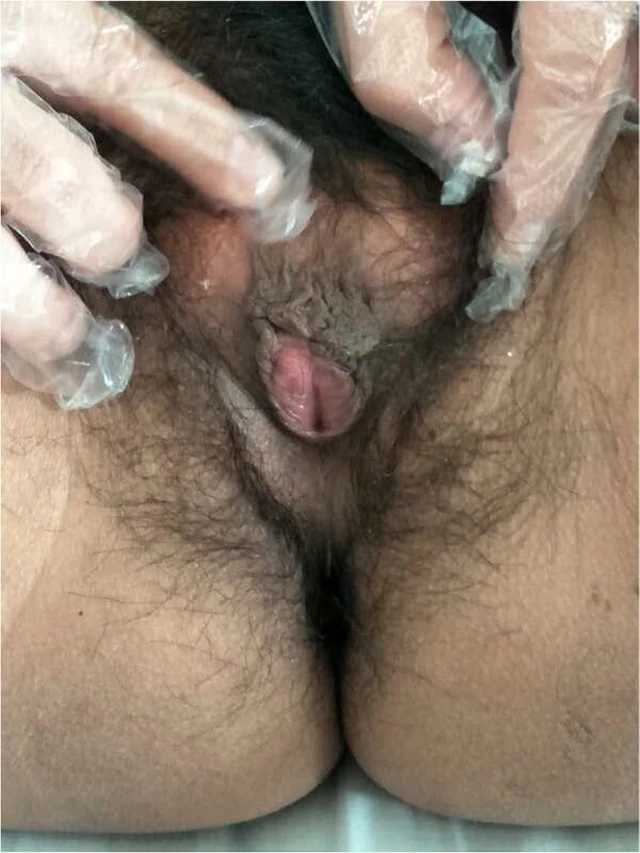 1 Images
hyperplasie congénitale des surrénales par déficit en 21-hydroxylase, forme virilisante simple.
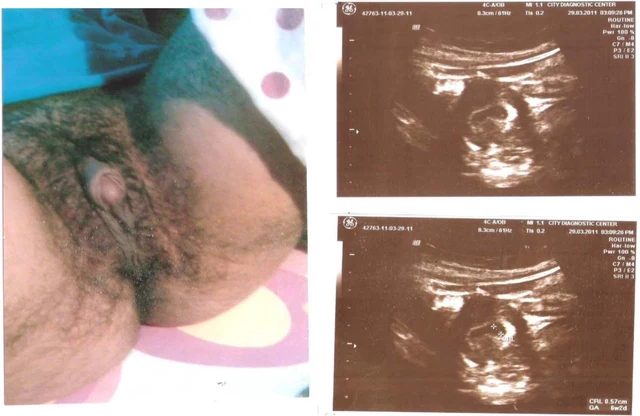 1 Images
hyperplasie congénitale des surrénales par déficit en 21-hydroxylase, forme classique virilisante simple.
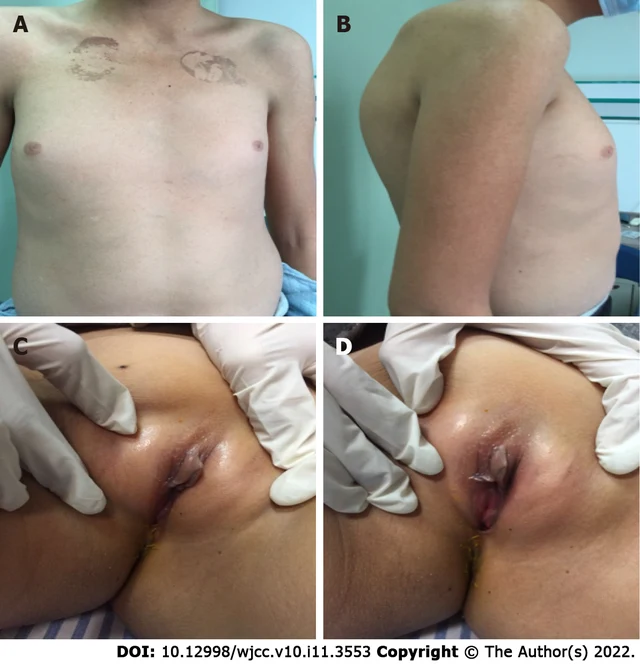 1 Images
déficit en 17α-hydroxylase, avec myélolipomes surrénaliens multiples et pseudoharmaphrodisme sévère.
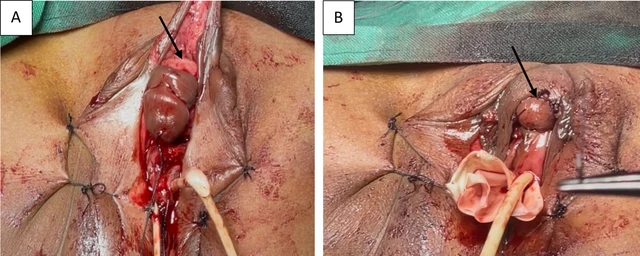 9 Images
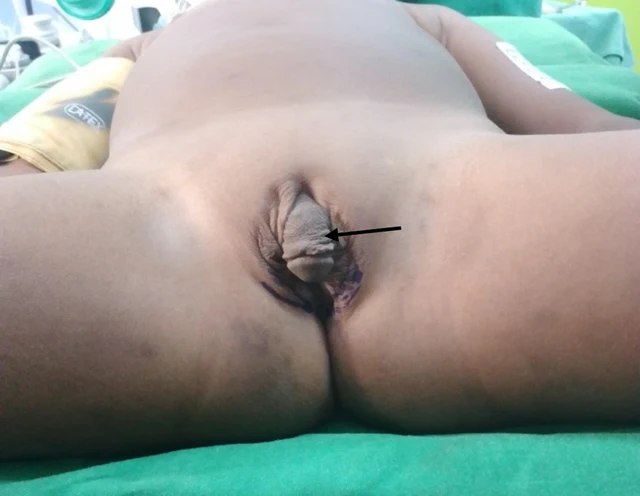
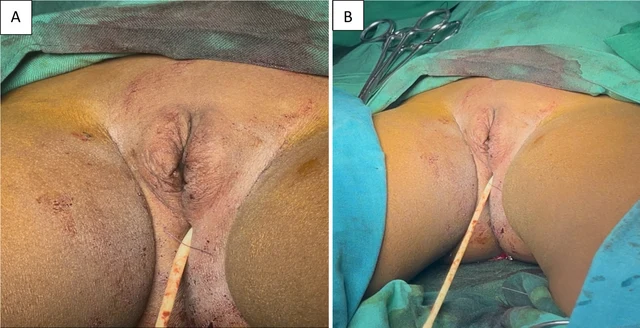
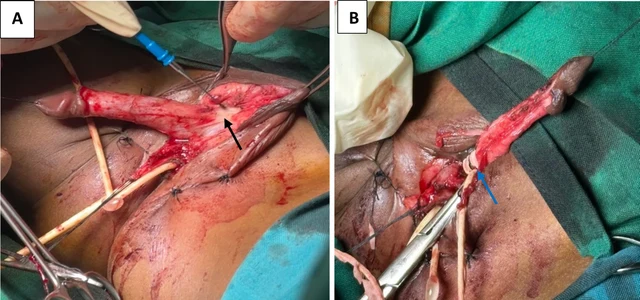
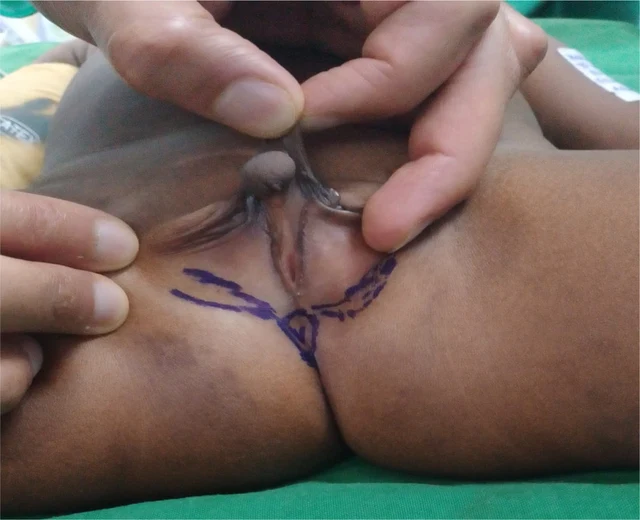
Les auteurs suspectent cliniquement une hyperplasie congénitale des surrénales devant un caryotype 46,XX, une hypertrophie clitoridienne et une élévation modérée du 17-OHP ; étiologie non confirmée moléculairement.
 1 Images
DSD 46,XY, déficit en 17α-hydroxylase/17,20-lyase dû à un défaut de CYP17A1.
 4 Images
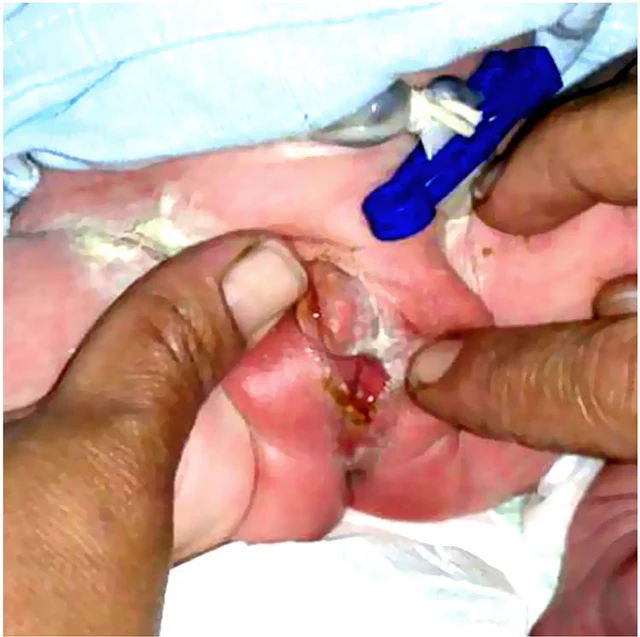
Syndrome d'insensibilité partielle aux androgènes (PAIS) familial.
 1 Images
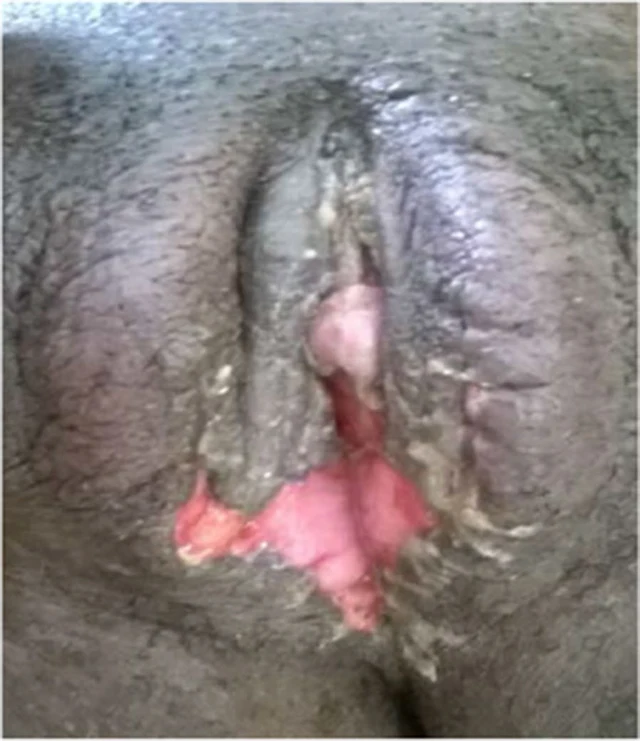
Syndrome d'insensibilité partielle aux androgènes (PAIS) familial.
 4 Images
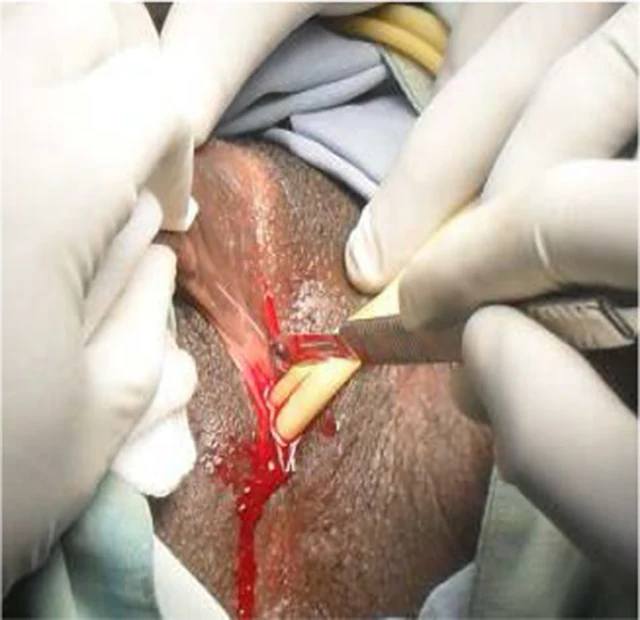
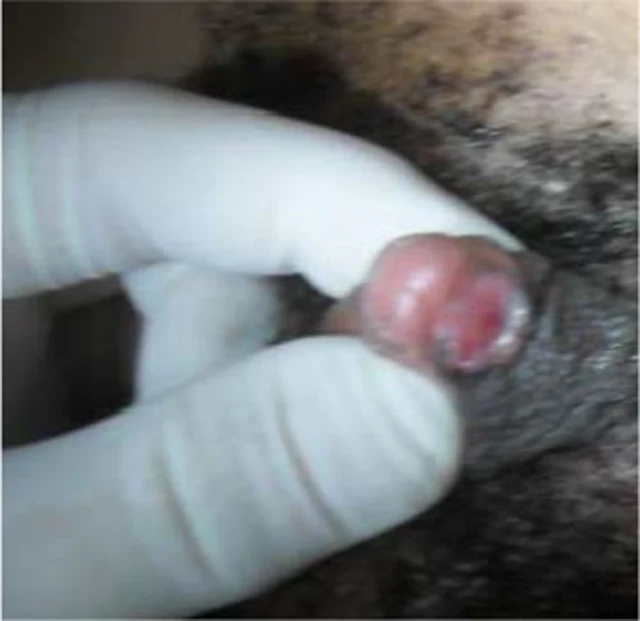
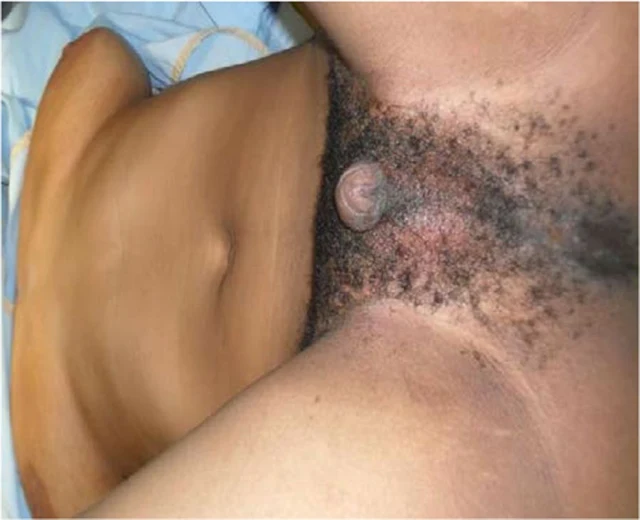
L'auteur parle d'un DSD 46,XX dû à un excès d'androgènes, mais ne fournit aucune donnée de caryotype, hormonale ou génétique ; la base de cas le classe uniquement comme phénotype de DSD non classé.
 1 Images
Virilisation des organes génitaux externes d'un fœtus 46,XX liée à une exposition aux androgènes maternels ; CAH et DSD ovotesticulaire exclus.
 1 Images
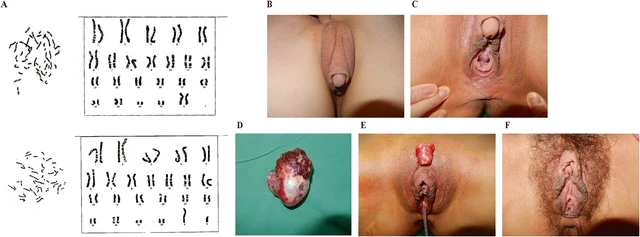
DSD ovotesticulaire confirmé par anatomopathologie avec dysgerminome dans l'ovotestis droit.
 1 Images
Virilisation insuffisante 46,XY, les auteurs suggèrent un lien avec une exposition prolongée à fortes doses d'une association à base de nystatine pendant la grossesse, ayant entraîné une perturbation transitoire de la synthèse et/ou de l'action des androgènes.
 2 Images
Hyperplasie congénitale des surrénales de forme virilisante simple, déficit en 21-hydroxylase suspecté cliniquement.
 1 Images
DSD 46,XY dû à un déficit en 5α-réductase de type 2.
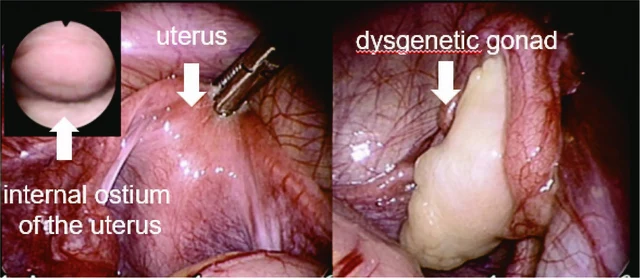 2 Images
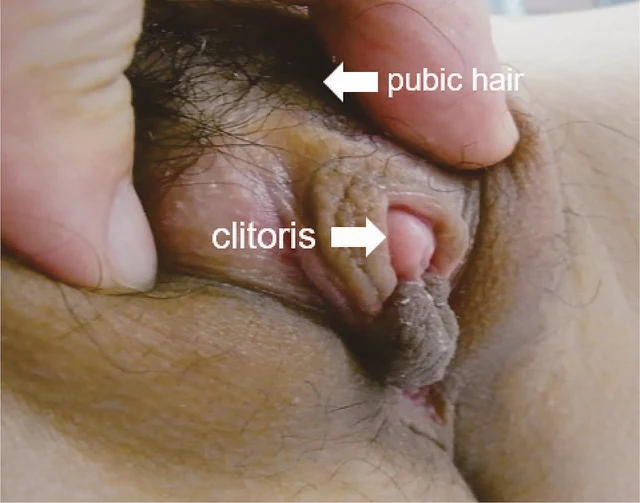
Dysgénésie gonadique 46,XY liée au chromosome Y, avec gonadoblastomes bilatéraux et suspicion d'anomalie de la région régulatrice de SOX9 / spectre de la dysplasie campomélique.
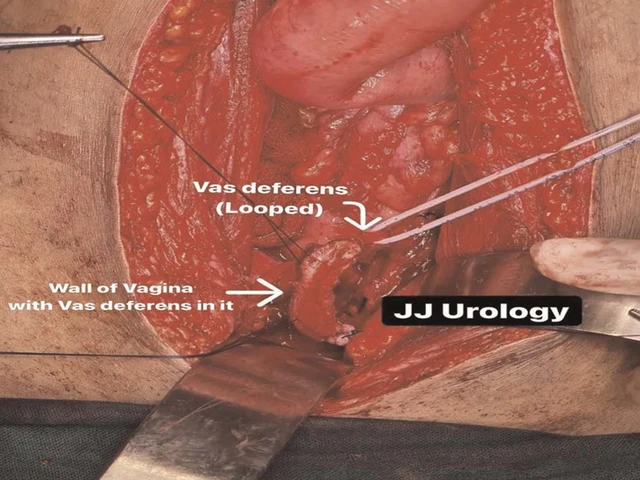 2 Images
Rapporté par les auteurs comme DSD ovotesticulaire (anciennement hermaphrodisme vrai).
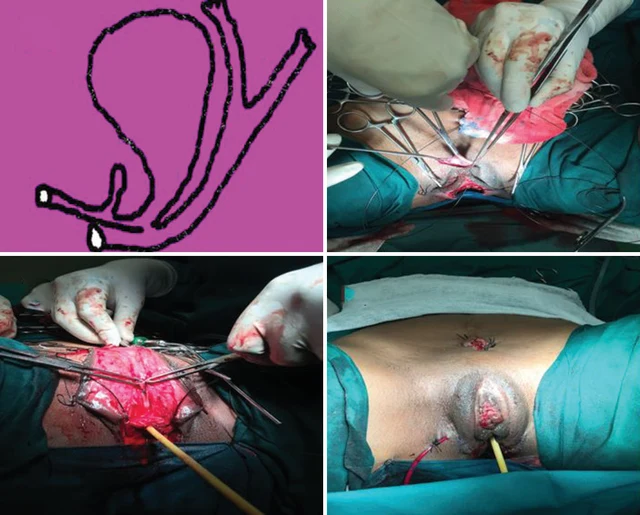 2 Images
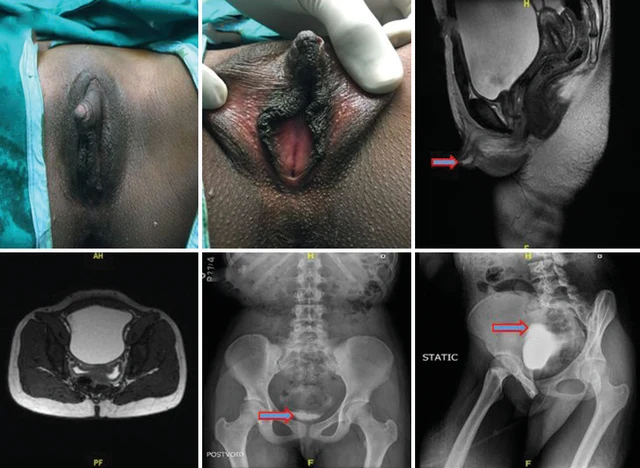
Malformation congénitale du sinus urogénital avec organes génitaux externes atypiques ; CAH exclue par bilan hormonal.