 2 Imagens
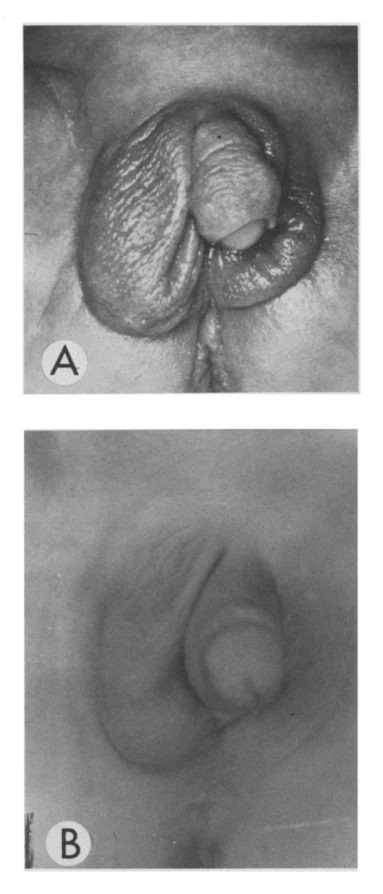
DSD 46,XY (diferenças do desenvolvimento sexual) · 46,XY · DSD-C032
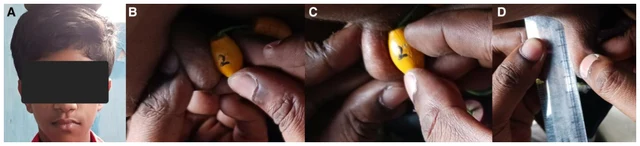
Deficiência de 17β-HSD3, com diagnóstico apoiado pelo cociente baixo testosterona/androstenediona e variantes compostas heterozigóticas no HSD17B3.
Explore os casos e figuras da coleção original. Pesquise por condição, gene, cariótipo ou fenótipo e consulte a publicação original.
280 Casos com imagens571 Imagens
Seleção atual: 280 Casos com imagens · 571 Imagens
Selecione uma imagem para a ampliar. As imagens originais preservam o ficheiro de origem completo.
2 Imagens
Deficiência de 17β-HSD3, com diagnóstico apoiado pelo cociente baixo testosterona/androstenediona e variantes compostas heterozigóticas no HSD17B3.
 2 Imagens
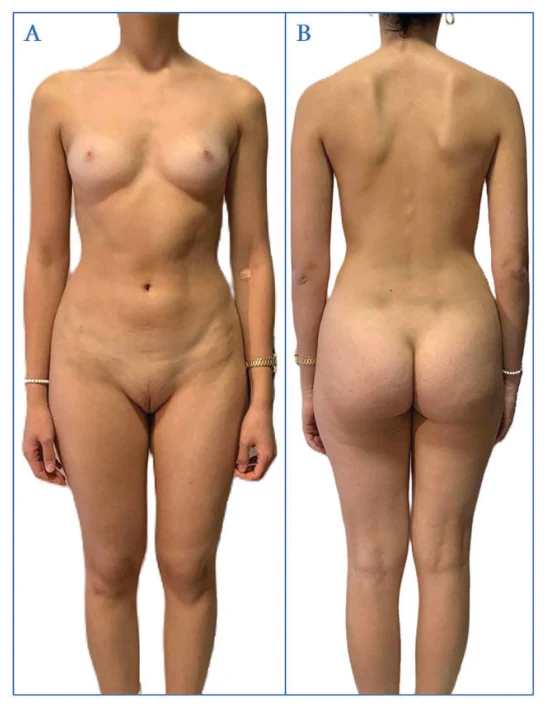
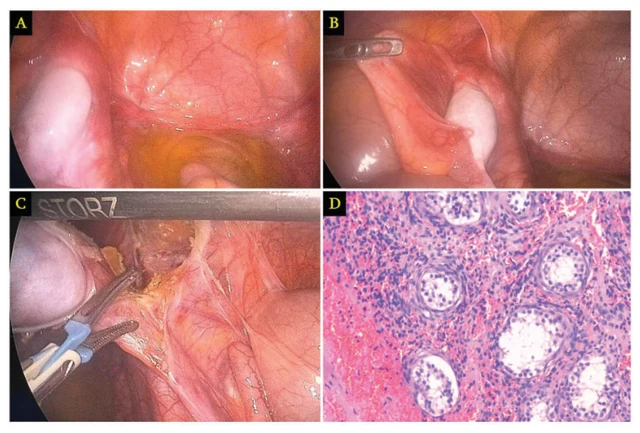
Síndrome de insensibilidade completa aos andrógenos (CAIS), com diagnóstico apoiado pelo fenótipo feminino, cariotipo 46,XY, níveis androgénicos em gama masculina, ausência de útero e testículos intraabdominais; a histopatologia mostra testículo não descido atrófico.
 1 Imagens
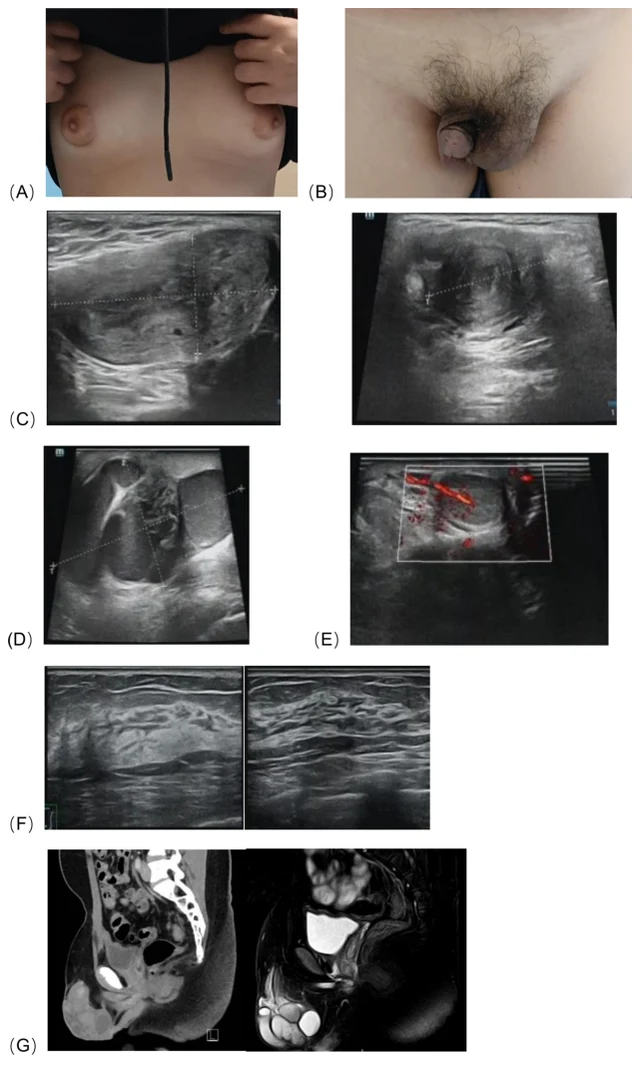
DSD testicular 46,XX SRY negativo, com estruturas müllerianas ectópicas; a biopsia da gónada direita confirmou tecido testicular.
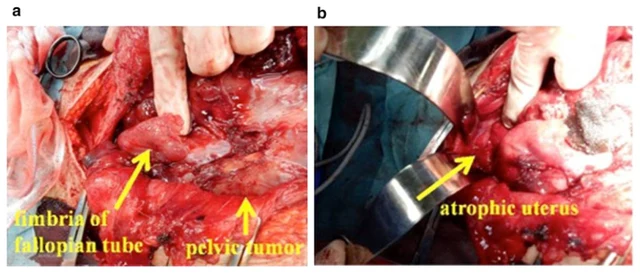 3 Imagens
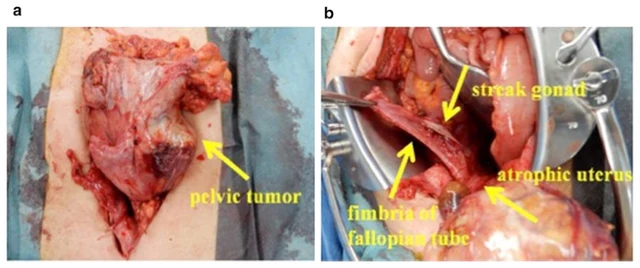
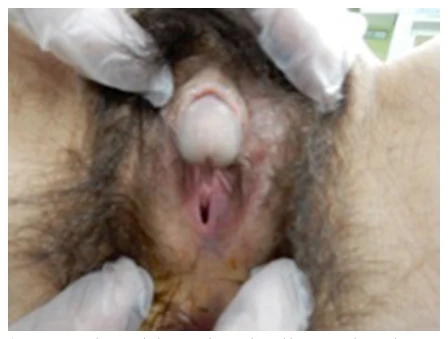
O diagnóstico patológico final foi de seminoma, com diagnóstico clínico de cancro testicular estádio IIB (seminoma) acompanhado de MGD; cariotipo em mosaicismo 45,X/46,XY.
 1 Imagens
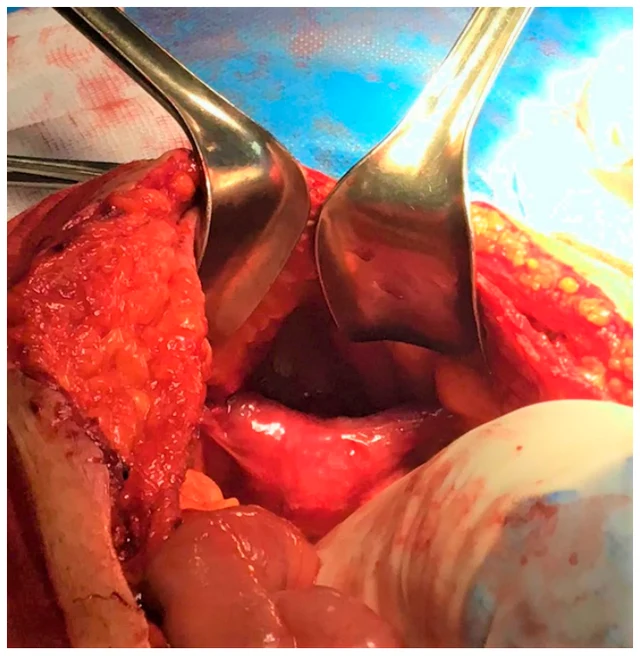
Combinando os achados intraoperatórios, o histórico de criptorquidia bilateral, a RM e o cariótipo, foi diagnosticado síndrome de persistência dos ductos de Müller (PMDS). Como o diagnóstico da PMDS depende fortemente da identificação intraoperatória de estruturas derivadas dos ductos de Müller, esse número provavelmente subestima a incidência real da síndrome.
 2 Imagens
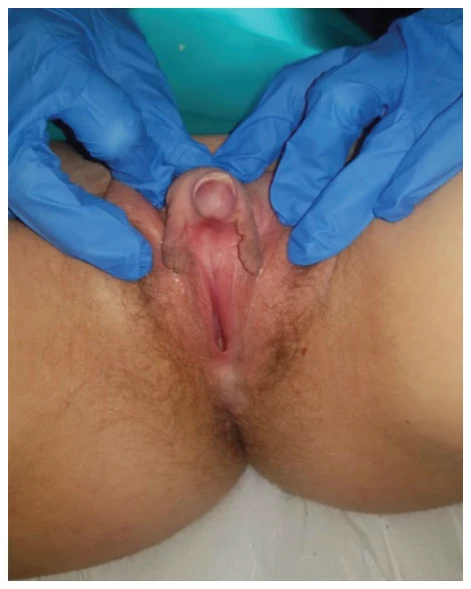
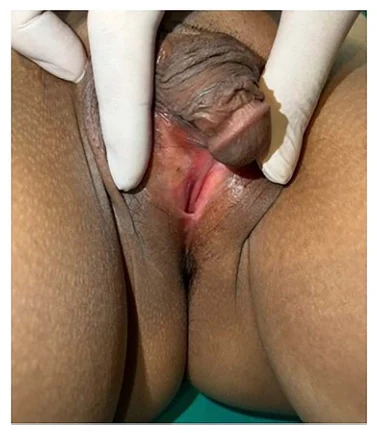
A paciente foi diagnosticada com fenótipo feminino e criada como menina, sem avaliação adicional.
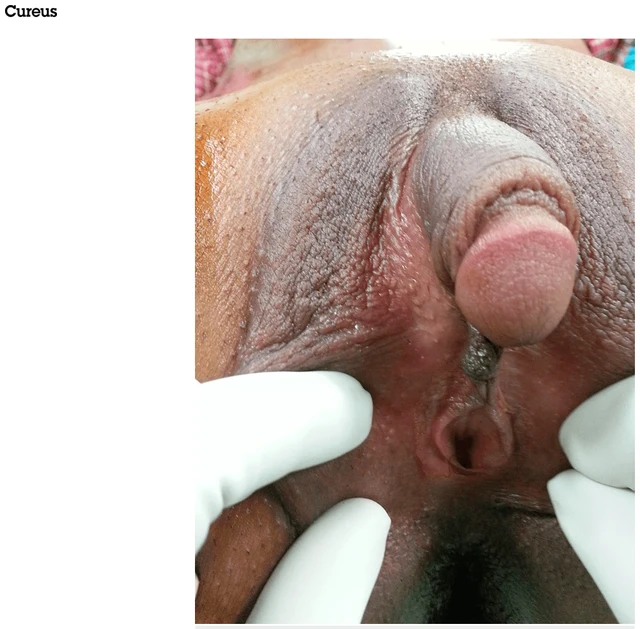 4 Imagens
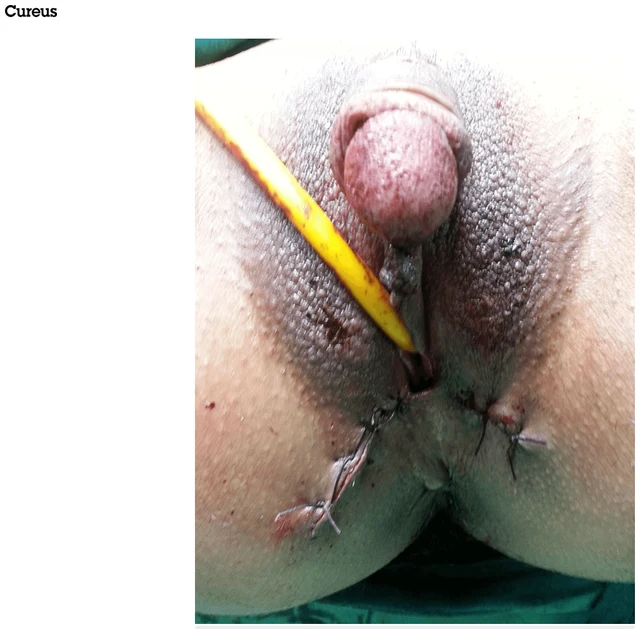
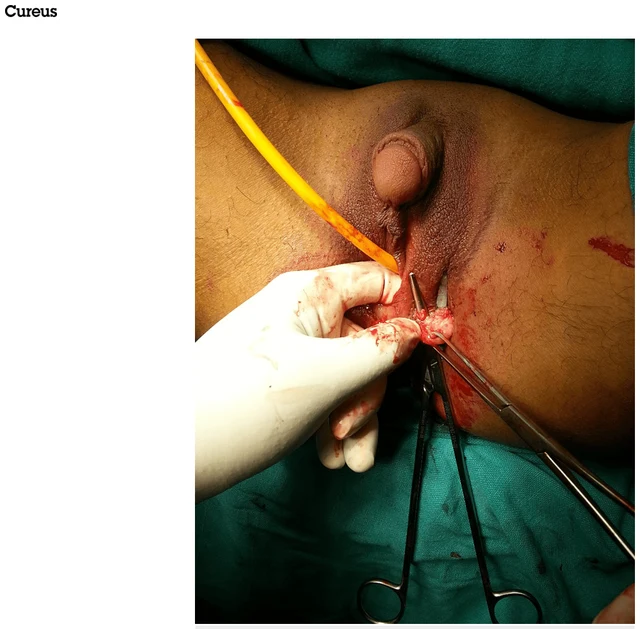
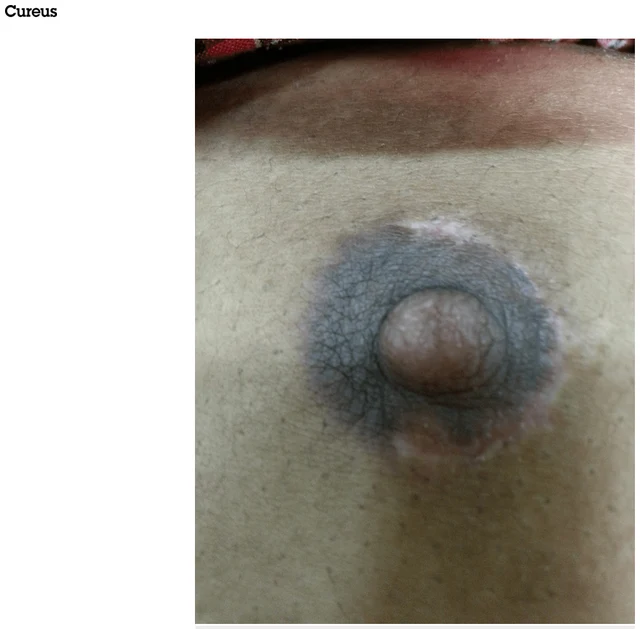
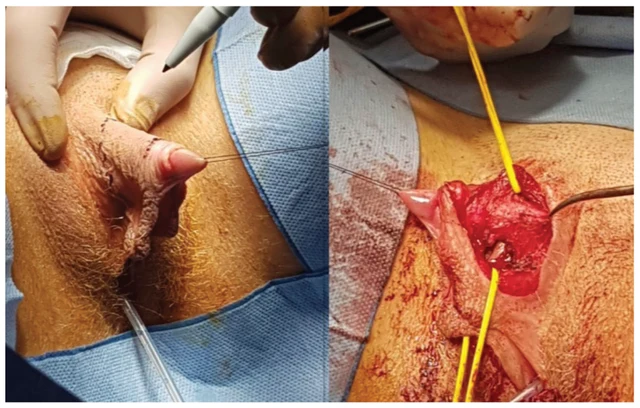
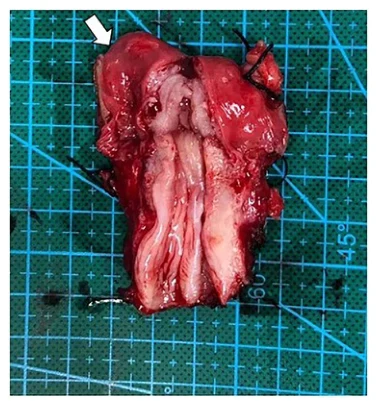
Ambos os relatórios confirmaram útero normal e ovários bilaterais de tamanho normal. As massas sólidas ressecadas intraoperatoriamente como testículos bilaterais foram confirmadas histologicamente como hiperplasia das glândulas de Bartholin (figura 6).
 1 Imagens
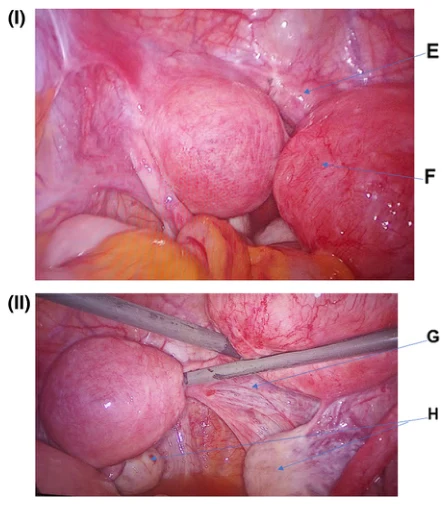
RM e laparoscopia diagnóstica mostraram útero duplo (comunicação transversal em fundo de saco entre os dois úteros), metade superior da vagina em fundo de saco, ovários policísticos bilaterais e anel cervical em ferradura, confirmando aplasia mülleriana (síndrome de MRKH); rins, coração e vértebras sem anomalias, portanto síndrome de MRKH tipo 1.
 2 Imagens
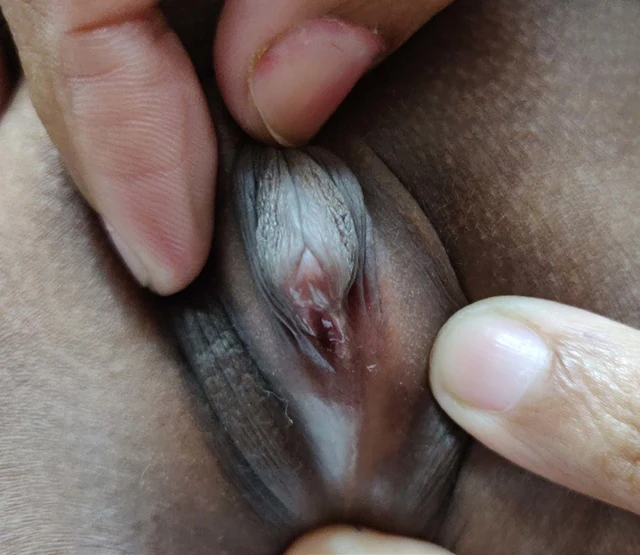
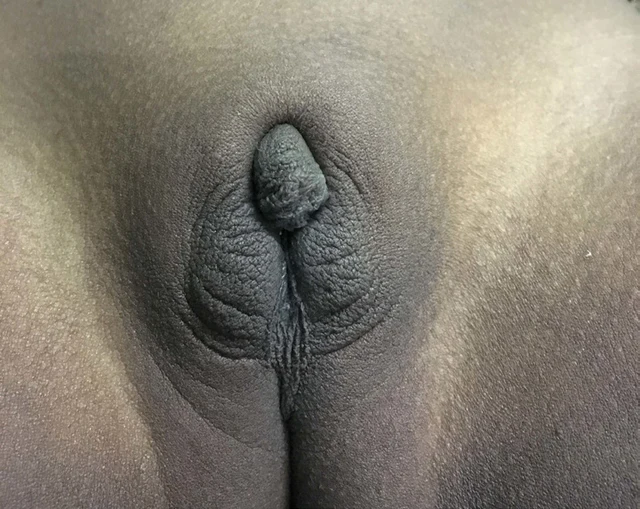
Os autores, integrando o fenótipo e o processo de exclusão endócrina, consideram clinicamente deficiência de aromatase.
 1 Imagens
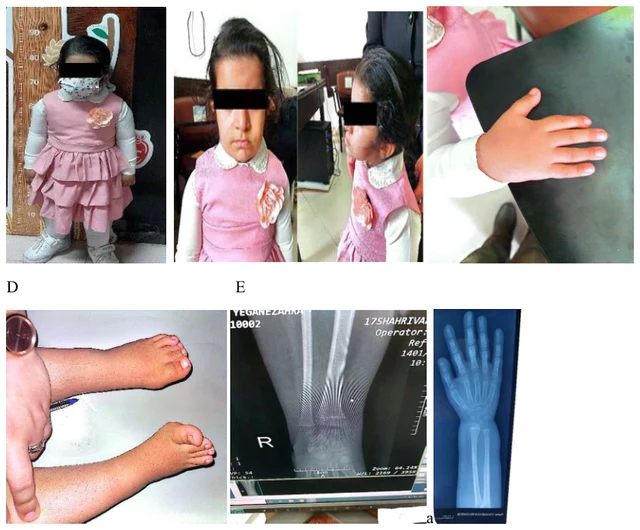
O sequenciamento Sanger confirmou herança materna na probanda, em sua mãe saudável e no avô materno, consistente com a impressão paterna de CDKN1C.
 1 Imagens
O paciente recebeu o diagnóstico final de displasia das células de Leydig tipo II.
 2 Imagens
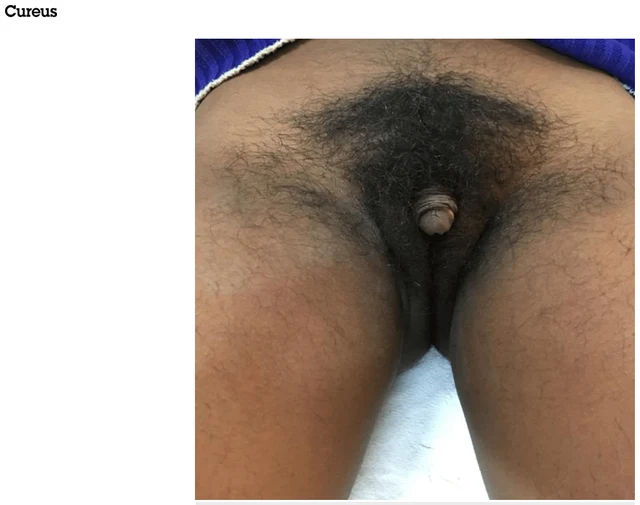
Hiperplasia suprarrenal congênita (deficiência de 21-hidroxilase, forma virilizante simples): a 17-hidroxiprogesterona inicial baixa não apoia a CAH, a CT mostrou hiperplasia suprarrenal e a 17-hidroxiprogesterona de repetição de 2.000 ng/dL (>800 ng/dL permite o diagnóstico), combinada com testosterona e DHEAS elevadas e cariótipo XX, estabeleceram o diagnóstico.
 1 Imagens
Dois meses antes da internação foi diagnosticada com doença de Graves por palpitações, intolerância ao calor e fraqueza muscular. No seguimento confirmamos a coexistência de SV 21-OHD, doença de Graves e 47,XXX.
 1 Imagens
Síndrome de de la Chapelle/DSD testicular 46,XX
 1 Imagens
Síndrome de Silver-Russell (SRS) com genital externo de sexo indeterminado
 2 Imagens
 1 Imagens
Hipogonadismo hipogonadotrópico normósmico com baixa estatura
 2 Imagens
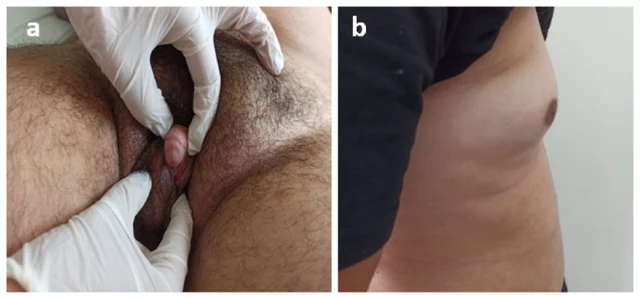
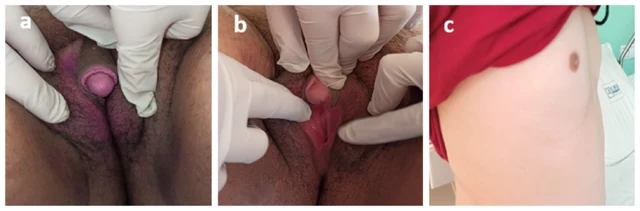
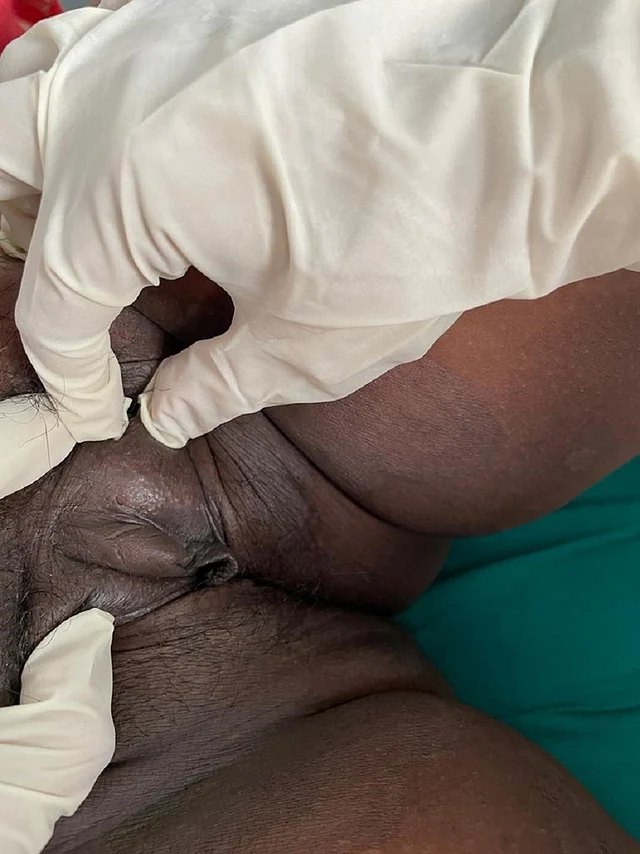
HCA clássica forma de virilização simples por deficiência de 21-hidroxilase
 4 Imagens
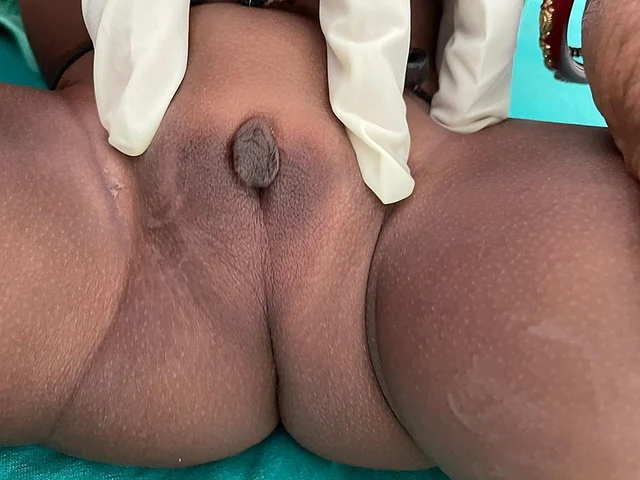
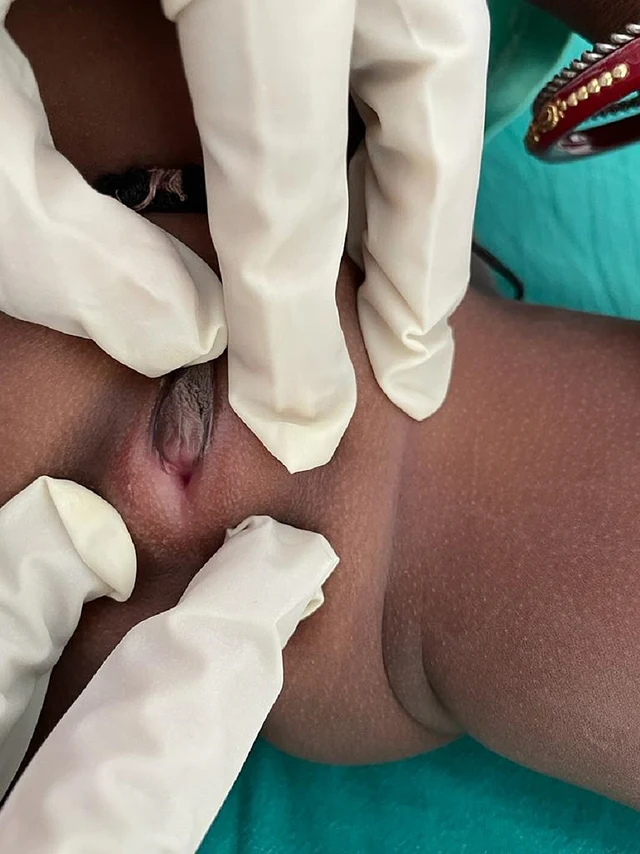
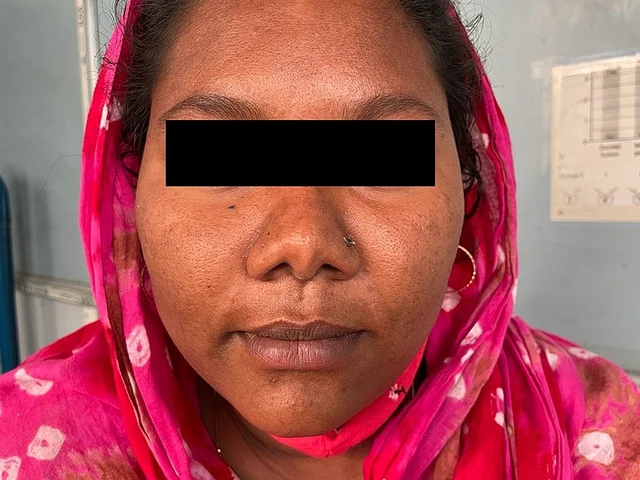
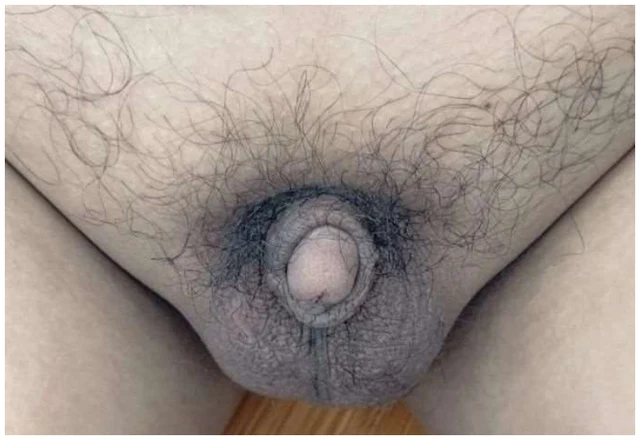
A genética molecular confirma deficiência de aromatase.
 2 Imagens
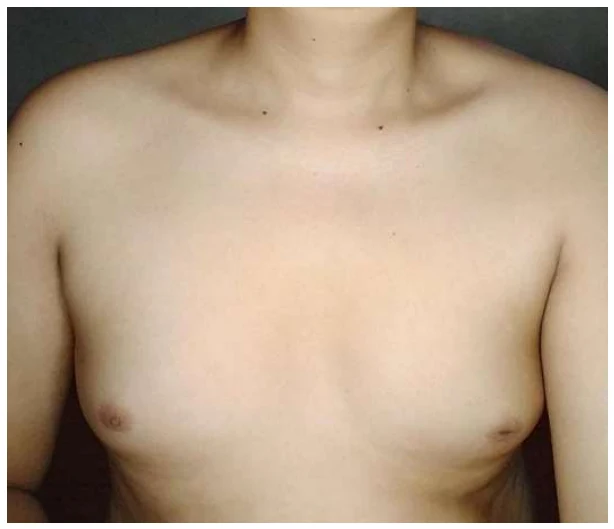
Síndrome de Kallmann (diagnóstico tardio)
 1 Imagens
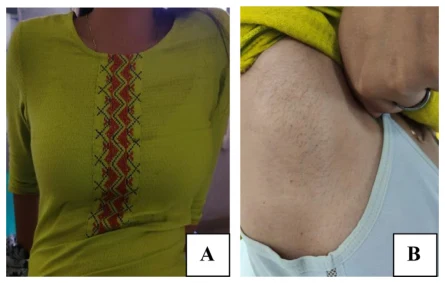
Síndrome de Swyer/disgenesis gonadal completa 46,XY
 1 Imagens
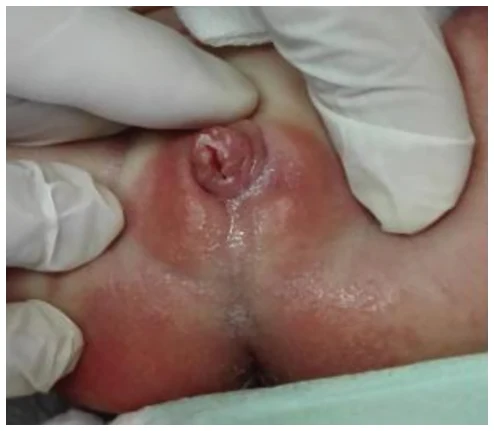
Lisencefalia ligada ao X com genitais externos atípicos (X-LAG)
 1 Imagens
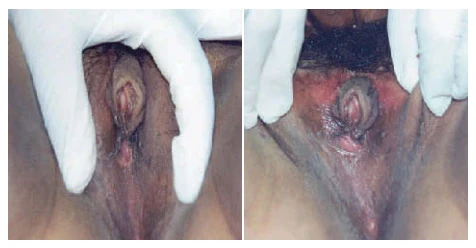
Deficiência da P450 oxidoredutase (PORD)