 2 Images
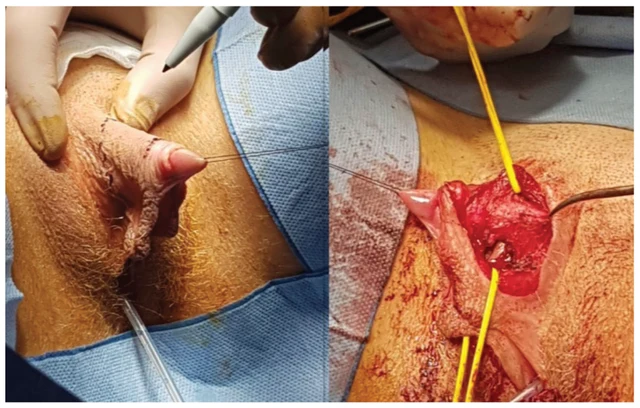
DSD 46,XY (différences du développement sexuel) · 46,XY · DSD-C032
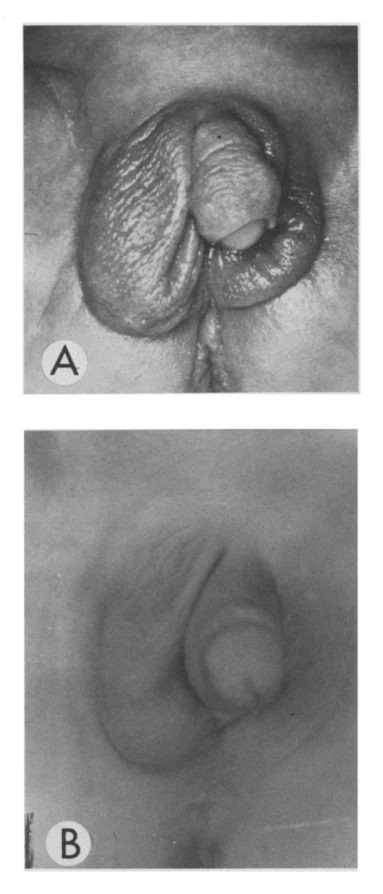
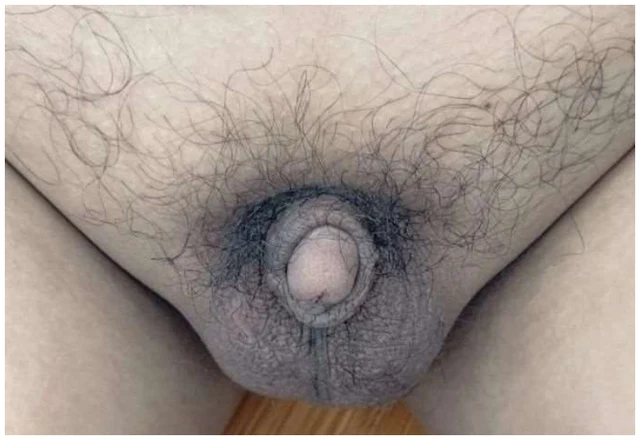
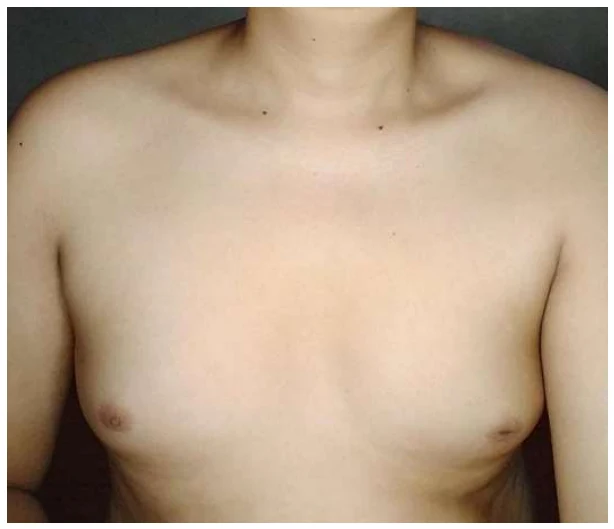
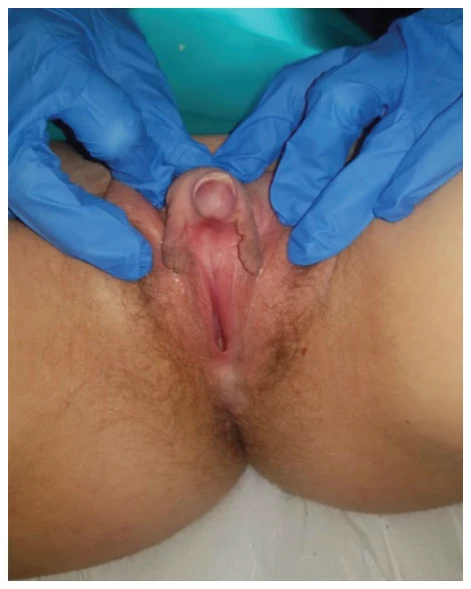
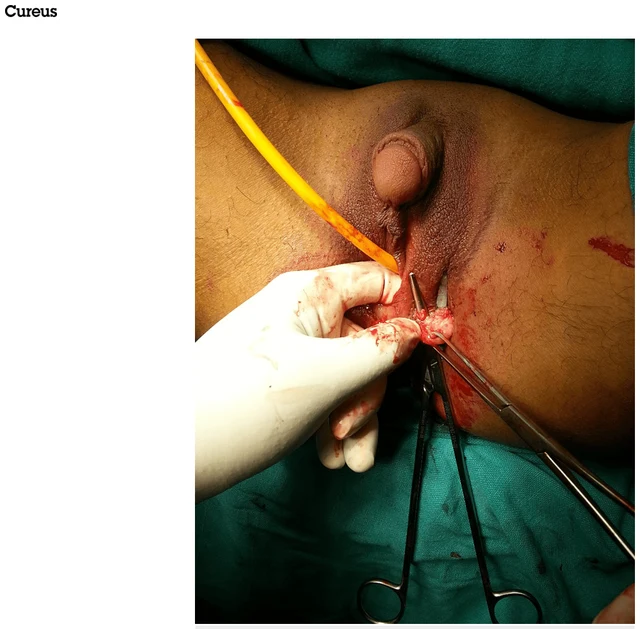
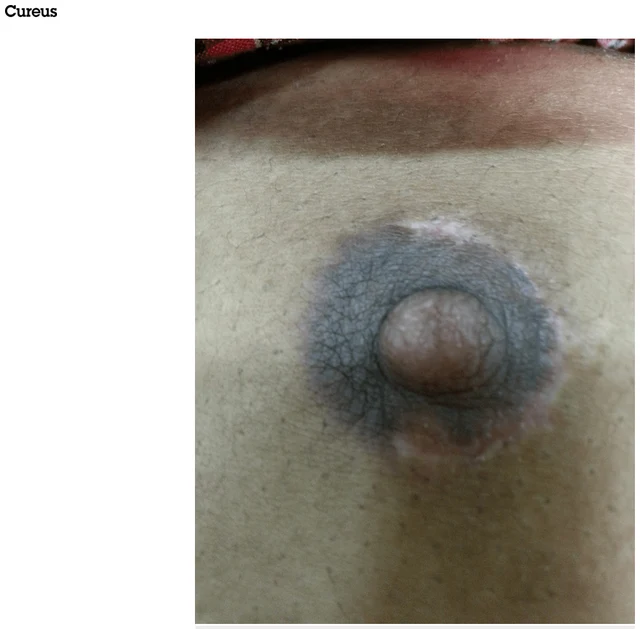
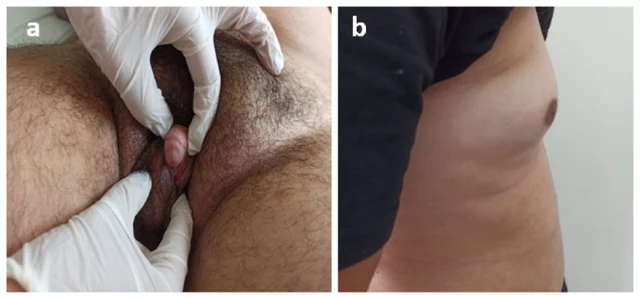
Déficit en 17β-HSD3, diagnostic étayé par un rapport testostérone/androsténédione bas et des variants hétérozygotes composites du gène HSD17B3.
Explorez les cas et les figures de la collection originale. Recherchez par affection, gène, caryotype ou phénotype et consultez la publication source.
280 Cas illustrés571 Images
Sélection actuelle: 280 Cas illustrés · 571 Images
Sélectionnez une image pour l’agrandir. Les images originales conservent le fichier source complet.
2 Images
Déficit en 17β-HSD3, diagnostic étayé par un rapport testostérone/androsténédione bas et des variants hétérozygotes composites du gène HSD17B3.
 2 Images
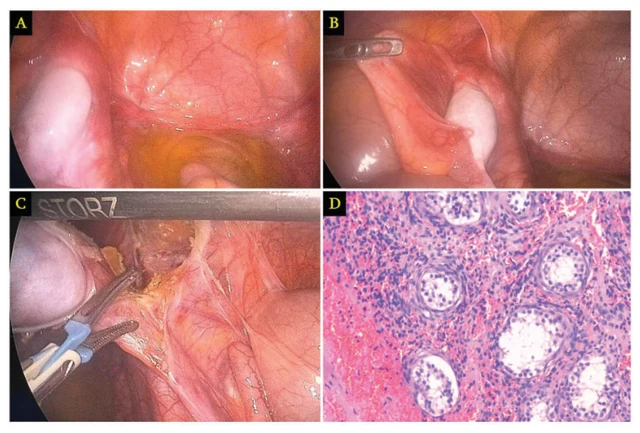
Syndrome d'insensibilité complète aux androgènes (CAIS), diagnostic étayé par un phénotype féminin, un caryotype 46,XY, des taux d'androgènes dans la plage masculine, une absence d'utérus et des testicules intra-abdominaux ; l'examen histopathologique montre des testicules atrophiques non descendus.
 1 Images
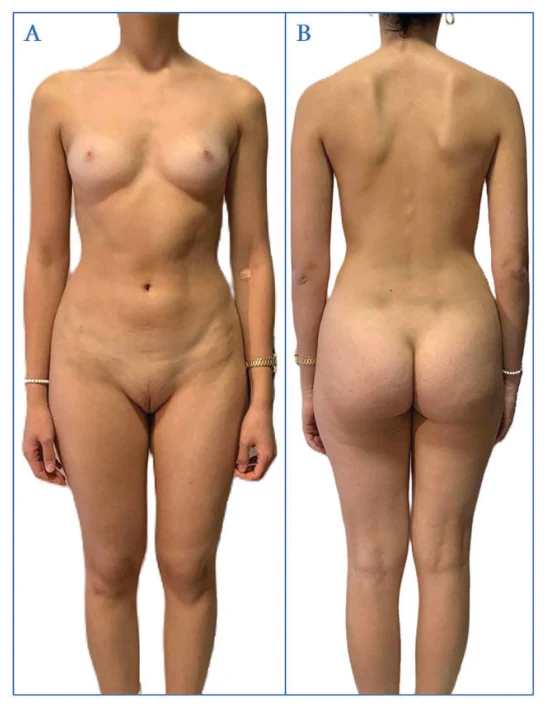
Différence du développement sexuel testiculaire 46,XX SRY-négatif, avec structures müllériennes ectopiques ; la biopsie gonadique droite a confirmé du tissu testiculaire.
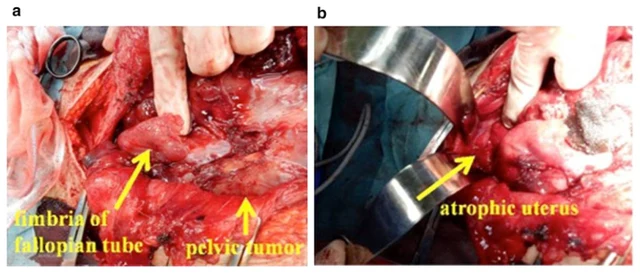 3 Images
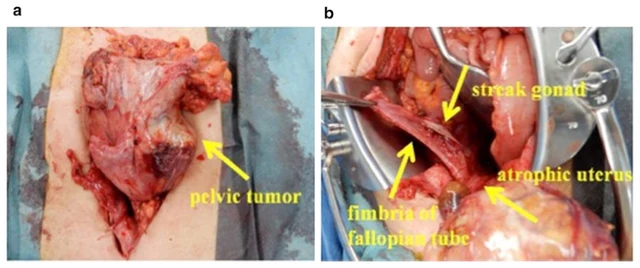
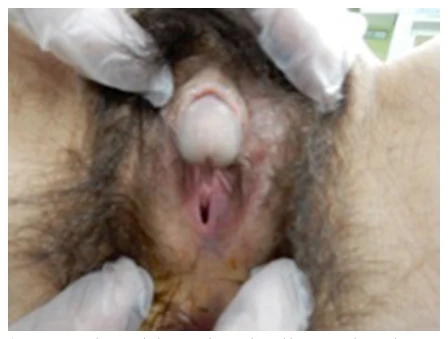
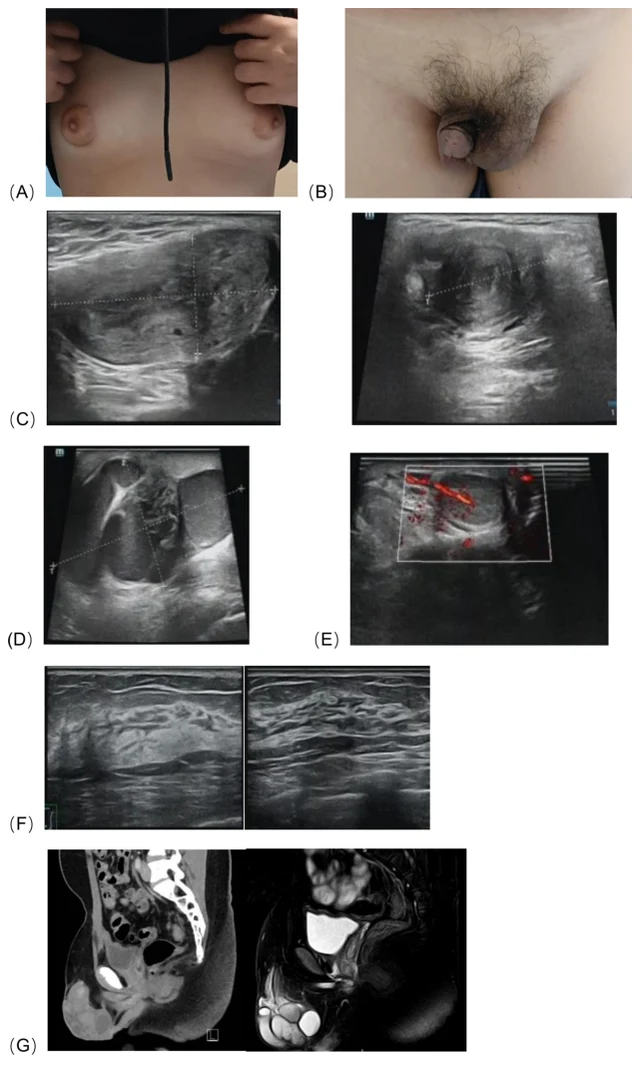
Le diagnostic anatomopathologique final était un séminome, avec un diagnostic clinique de cancer testiculaire (séminome) de stade IIB associé à une MGD ; le caryotype montrait une mosaïque 45,X/46,XY.
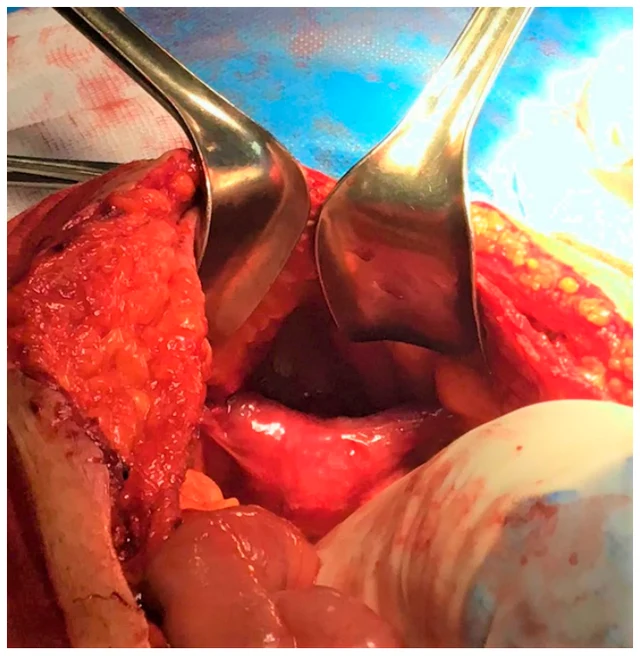 1 Images
Compte tenu des constatations peropératoires, des antécédents de cryptorchidie bilatérale, de l'IRM et du caryotype, le diagnostic de syndrome de persistance des canaux de Müller (PMDS) a été retenu. Le diagnostic de PMDS dépendant fortement de la découverte peropératoire de structures dérivées des canaux de Müller, ce chiffre sous-estime probablement l'incidence réelle de ce syndrome.
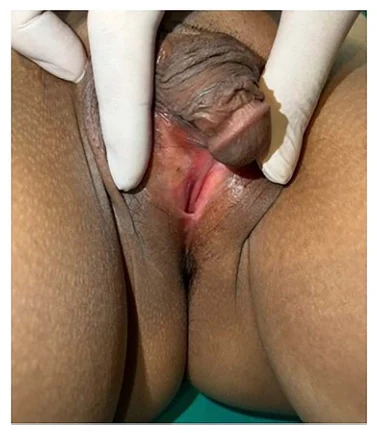 2 Images
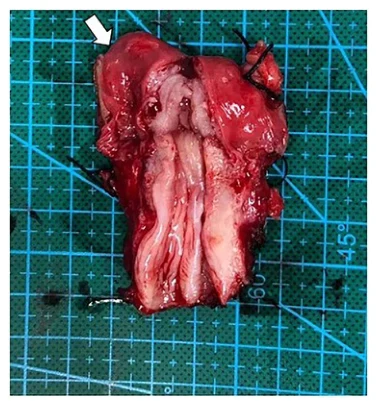
Patiente diagnostiquée comme de phénotype féminin et élevée comme une fille, sans évaluation complémentaire.
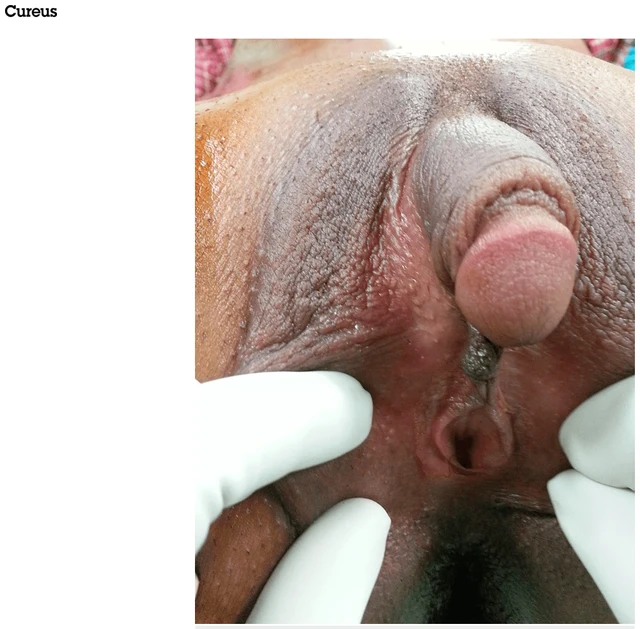 4 Images
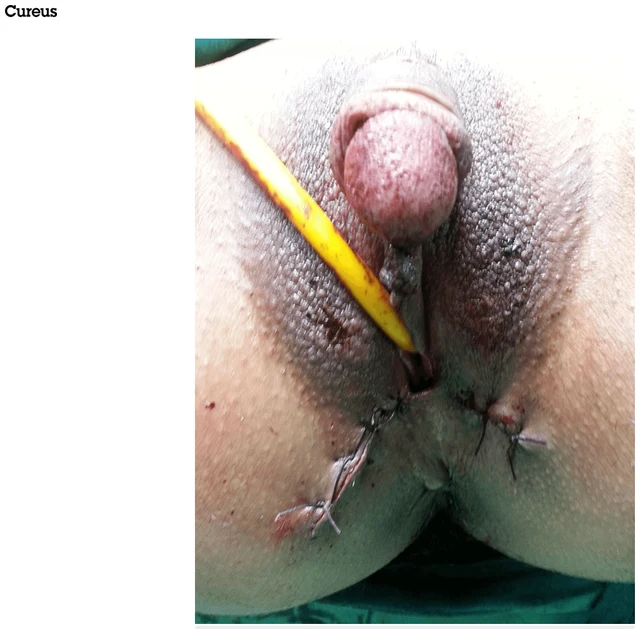
Les deux rapports ont confirmé un utérus normal et des ovaires bilatéraux de taille normale. Les masses solides réséquées en peropératoire en tant que testicules bilatéraux ont été confirmées à l'histologie comme une hyperplasie des glandes de Bartholin (figure 6).
 1 Images
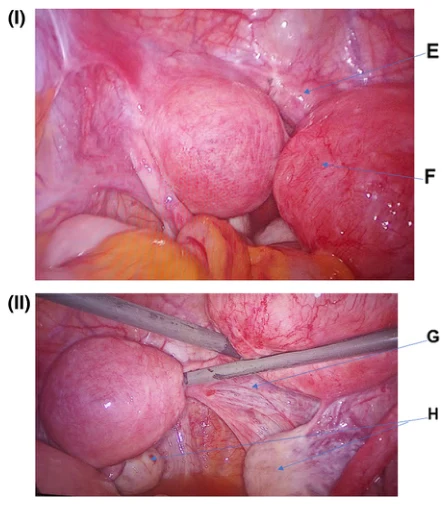
L'IRM et la laparoscopie diagnostique montrent un utérus double (avec une communication transversale borgne entre les deux utérus), un hémi-vagin supérieur borgne, des ovaires bilatéraux polykystiques et un anneau cervical en fer à cheval, confirmant une agénésie müllérienne (syndrome MRKH) ; aucune anomalie rénale, cardiaque ou vertébrale n'a été constatée, d'où le diagnostic de syndrome MRKH de type 1.
 2 Images
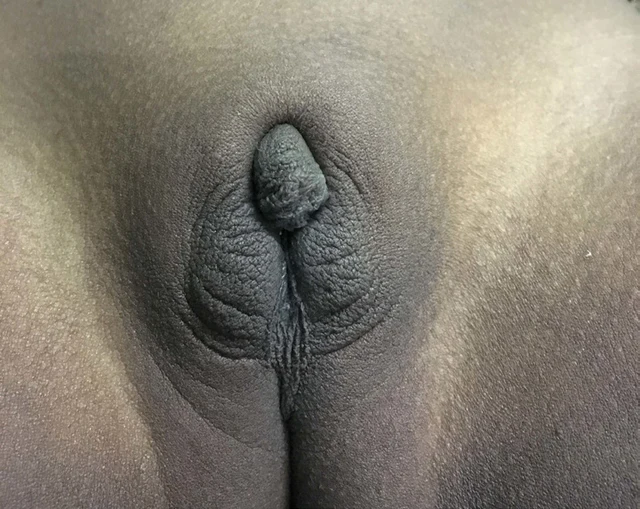
Les auteurs, en combinant le phénotype et la démarche d'exclusion endocrinienne, retiennent cliniquement un déficit en aromatase.
 1 Images
Le séquençage Sanger a confirmé une transmission maternelle chez la propositus, sa mère en bonne santé et son grand-père maternel, ce qui est compatible avec l'empreinte paternelle de CDKN1C.
 1 Images
Le diagnostic final de la patiente est une hypoplasie des cellules de Leydig de type II.
 2 Images
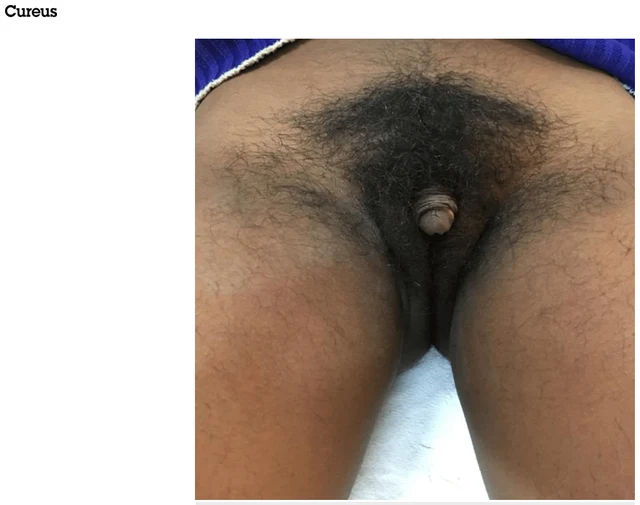
Hyperplasie congénitale des surrénales (déficit en 21-hydroxylase, forme virilisante simple) : une 17-hydroxyprogestérone initialement basse ne plaidait pas en faveur d'une CAH, la TDM a montré une hyperplasie surrénalienne, une 17-hydroxyprogestérone de contrôle à 2,000 ng/dL (>800 ng/dL permet le diagnostic), et l'association à une élévation de la testostérone et du DHEAS avec un caryotype XX a établi le diagnostic.
 1 Images
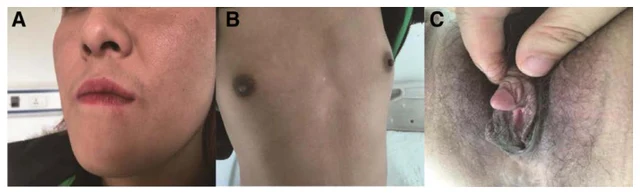
Maladie de Graves diagnostiquée 2 mois avant l'admission en raison de palpitations, d'une intolérance à la chaleur et d'une faiblesse musculaire. Au cours du suivi, nous avons confirmé la coexistence d'une 21-OHD de forme virilisante simple (SV), d'une maladie de Graves et d'un 47,XXX.
 1 Images
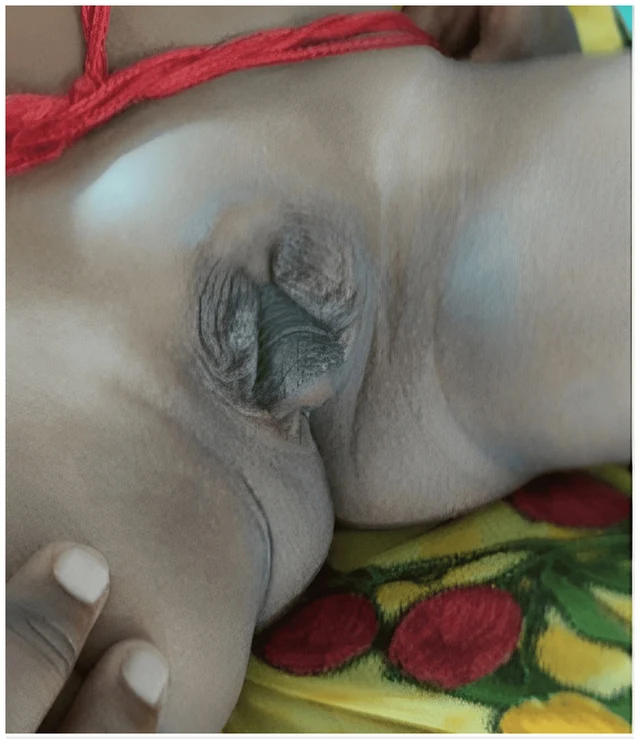
Syndrome de de la Chapelle / DSD testiculaire 46,XX
 1 Images
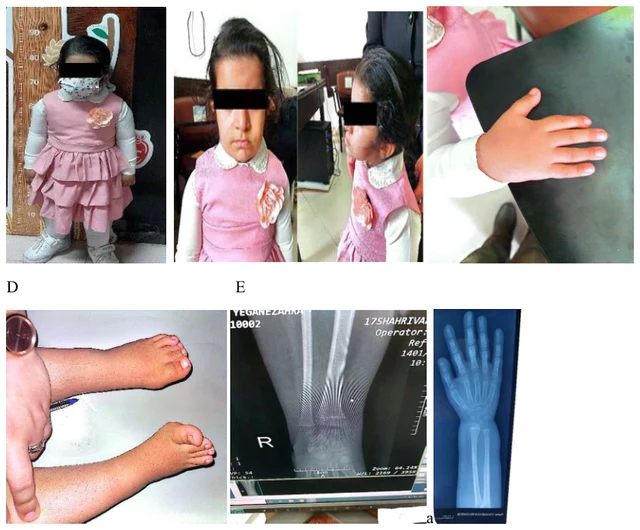
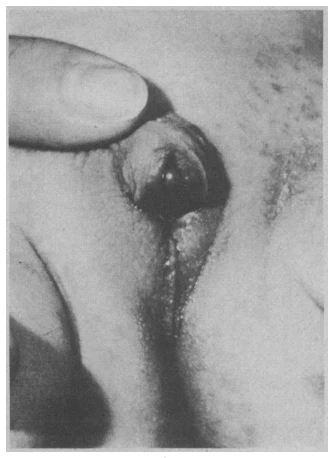
Syndrome de Silver-Russell (SRS) avec ambiguïté des organes génitaux externes
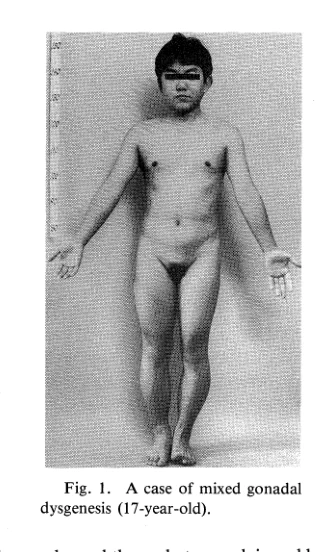 2 Images
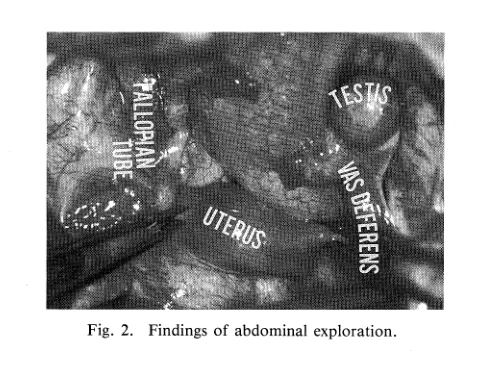
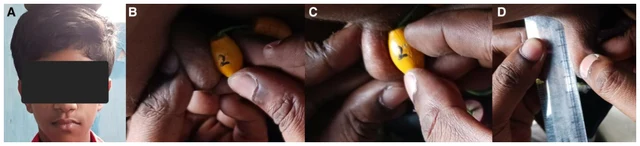 1 Images
Hypogonadisme hypogonadotrophique normosmique avec petite taille
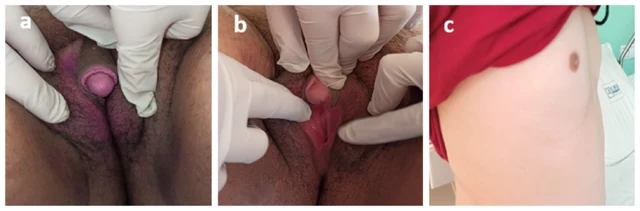 2 Images
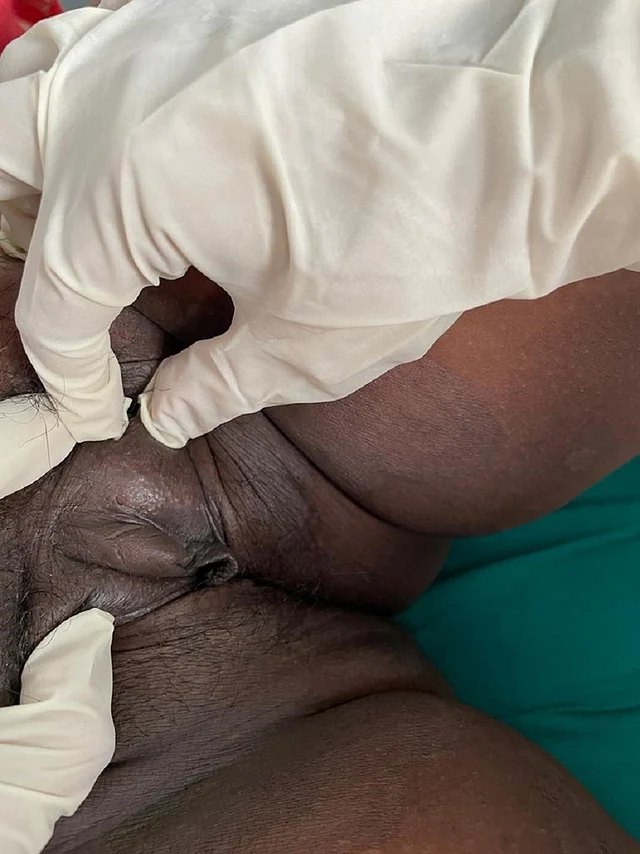
CAH classique par déficit en 21-hydroxylase, forme virilisante simple
 4 Images
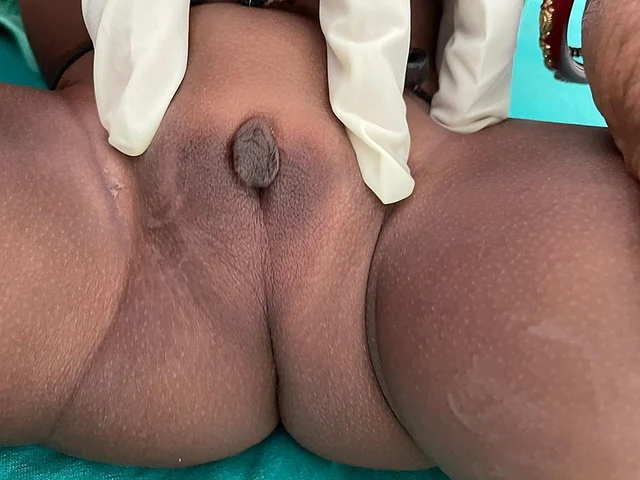
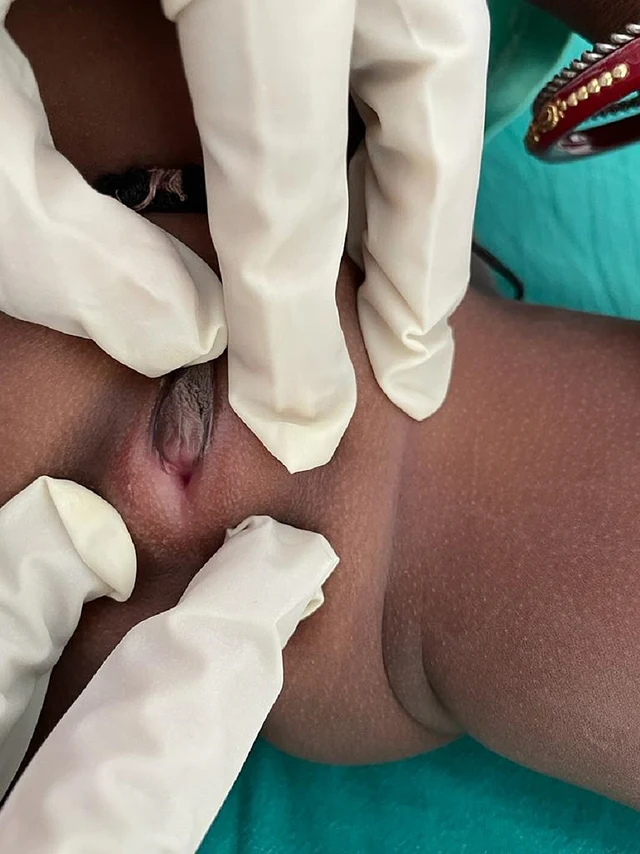
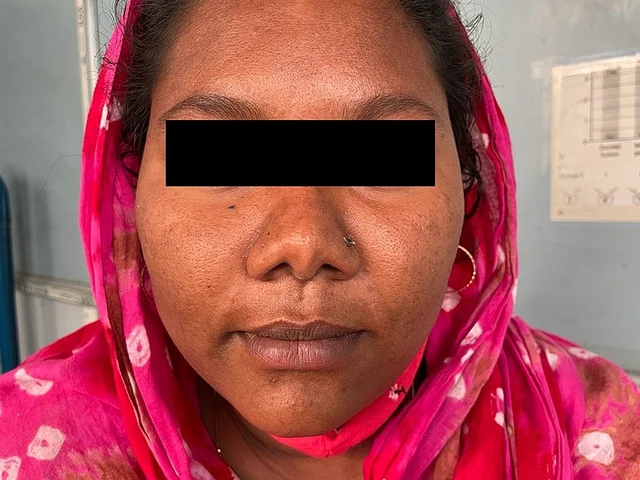
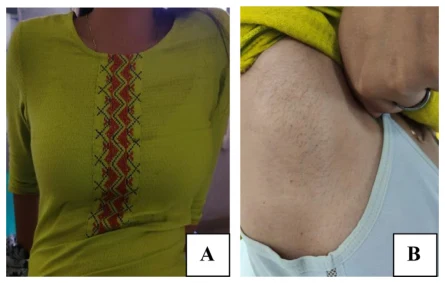
Le diagnostic de déficit en aromatase est soutenu par la génétique moléculaire.
 1 Images
Syndrome de Swyer/dysgénésie gonadique complète 46,XY
 1 Images
Lissencéphalie liée à l'X avec organes génitaux externes atypiques (X-LAG)
 1 Images
Déficit en P450 oxydoréductase (PORD)