 2 Imágenes
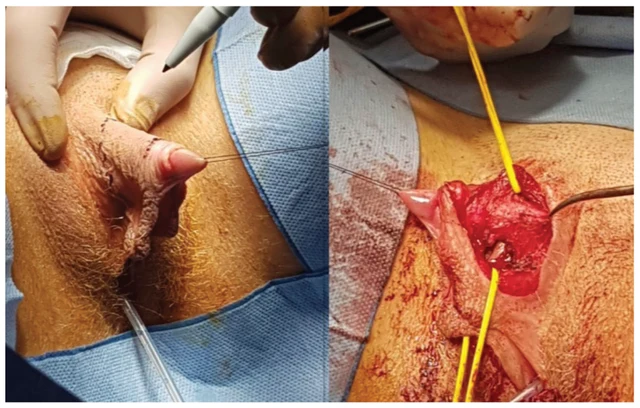
46,XY DSD (diferencias del desarrollo sexual) · 46,XY · DSD-C032
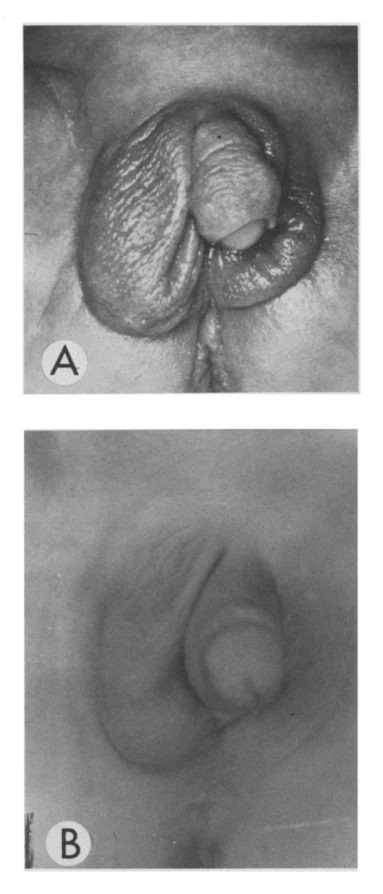
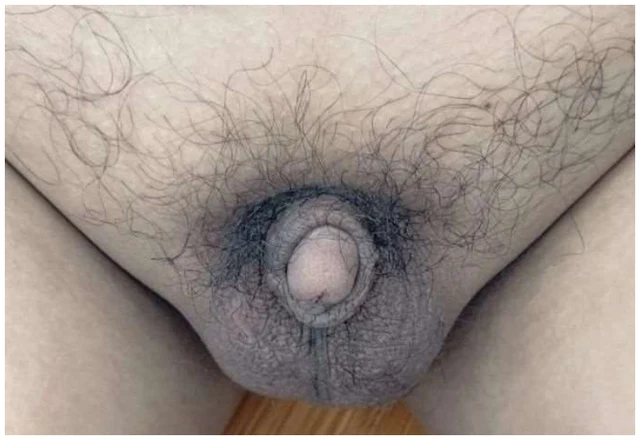
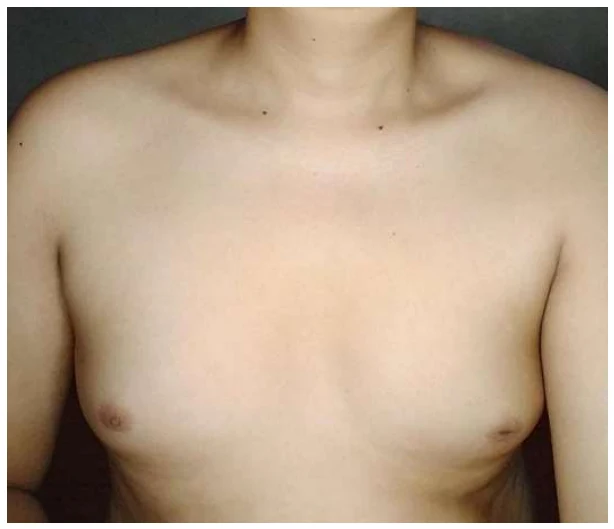
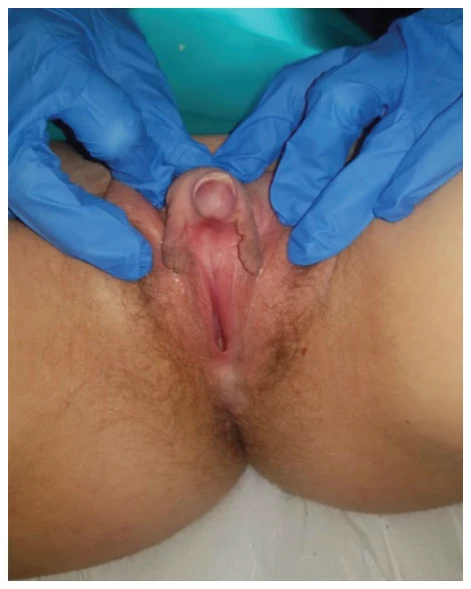
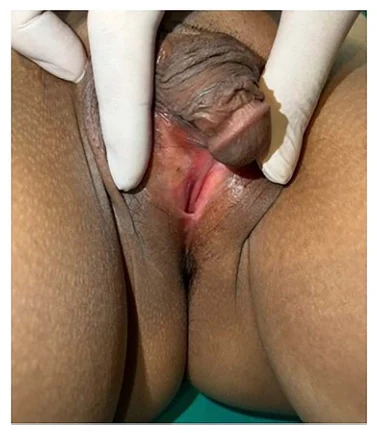
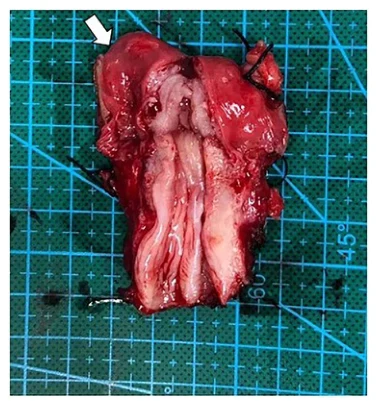
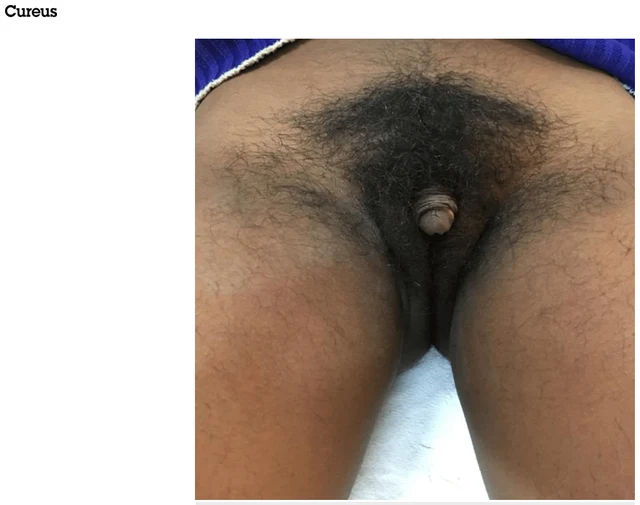
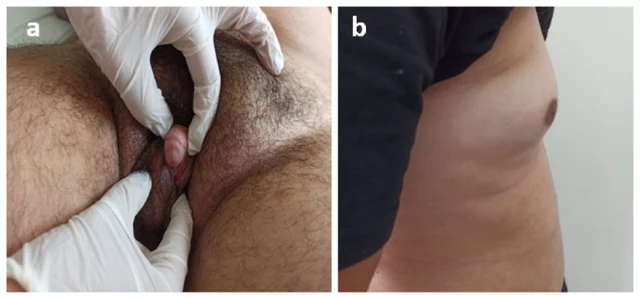
Deficiencia de 17β-HSD3, con diagnóstico respaldado por una razón baja testosterona/androstenediona y variantes compuestas heterocigóticas de HSD17B3.
Explora los casos e imágenes de la colección original. Busca por afección, gen, cariotipo o fenotipo y consulta la publicación original.
280 Casos con imágenes571 Imágenes
Selección actual: 280 Casos con imágenes · 571 Imágenes
Selecciona una imagen para ampliarla. Las imágenes originales conservan el archivo fuente completo.
2 Imágenes
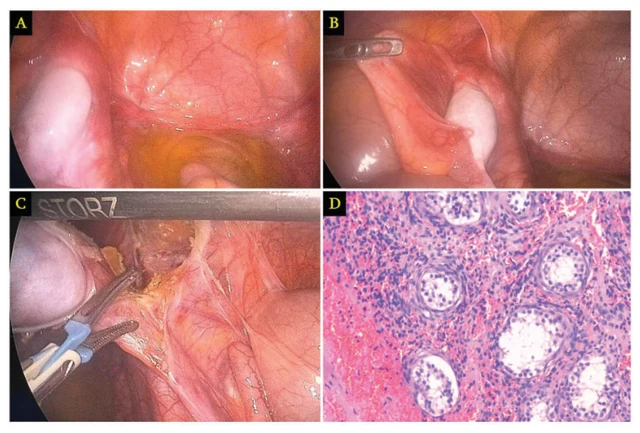
Deficiencia de 17β-HSD3, con diagnóstico respaldado por una razón baja testosterona/androstenediona y variantes compuestas heterocigóticas de HSD17B3.
 2 Imágenes
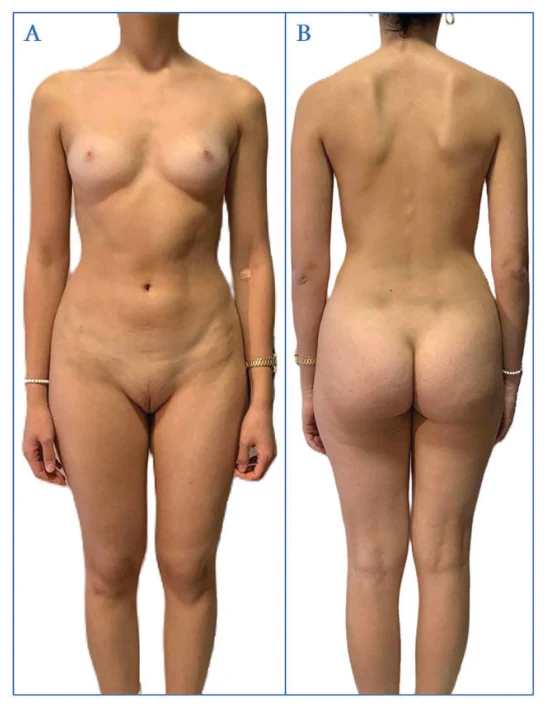
Síndrome completo de insensibilidad a los andrógenos (CAIS), con diagnóstico respaldado por fenotipo femenino, cariotipo 46,XY, niveles de andrógenos en rango masculino, ausencia de útero y testículos intraabdominales; histopatología mostró testículos atróficos no descendidos.
 1 Imágenes
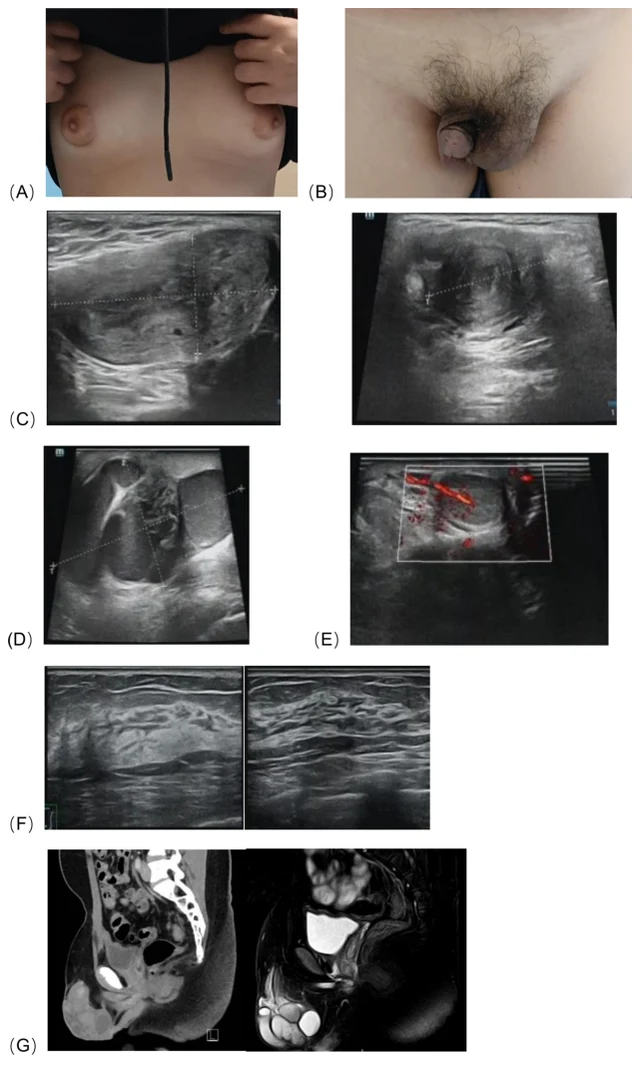
DSD testicular 46,XX SRY negativo, con estructuras müllerianas ectópicas; la biopsia gonadal derecha confirmó tejido testicular.
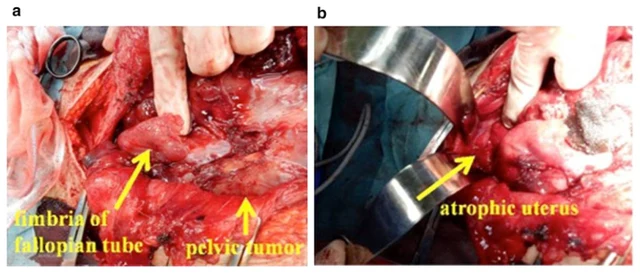 3 Imágenes
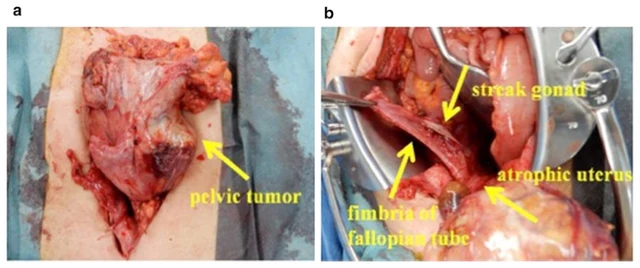
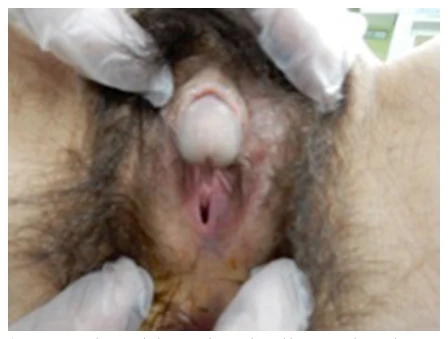
Diagnóstico patológico final de seminoma, con diagnóstico clínico de cáncer testicular seminomatoso en estadio IIB asociado a MGD; cariotipo 45,X/46,XY en mosaico.
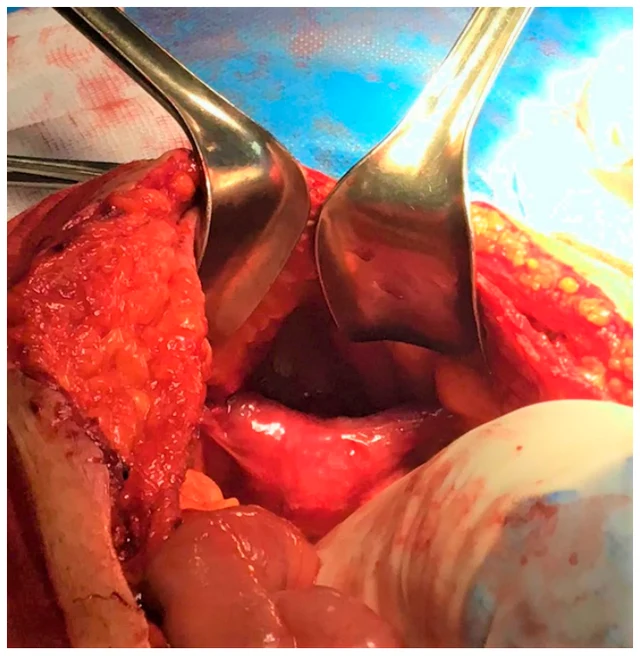 1 Imágenes
Combinando los hallazgos intraoperatorios, el antecedente de criptorquidia bilateral, la RM y el cariotipo, se diagnosticó síndrome de persistencia de los conductos de Müller (PMDS). Dado que el diagnóstico de PMDS depende en gran medida del hallazgo intraoperatorio de estructuras derivadas de los conductos de Müller, esta cifra probablemente subestima la incidencia real del síndrome.
 2 Imágenes
La paciente fue diagnosticada como mujer fenotípica y criada como niña, sin evaluación adicional.
 4 Imágenes
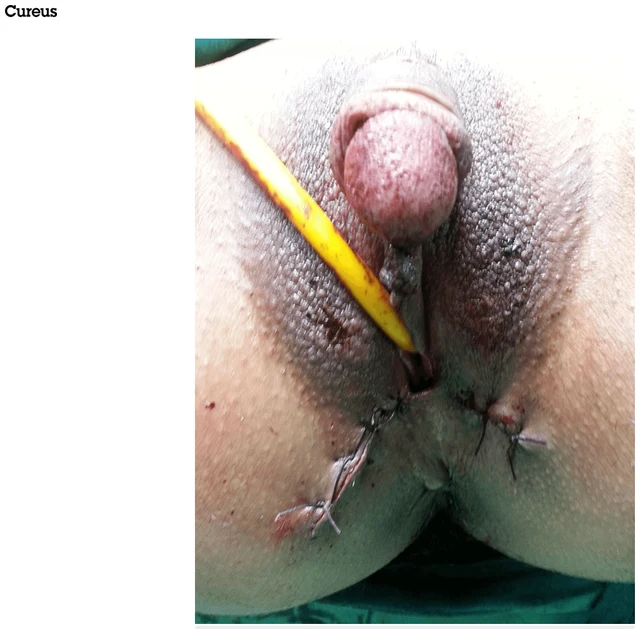
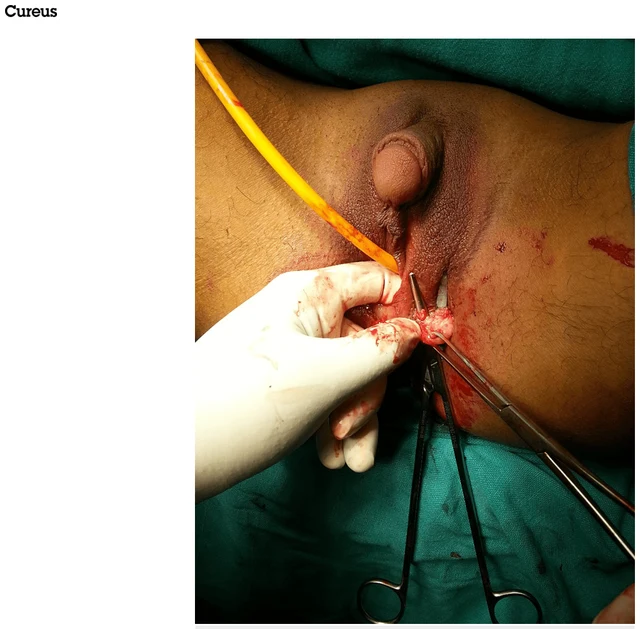
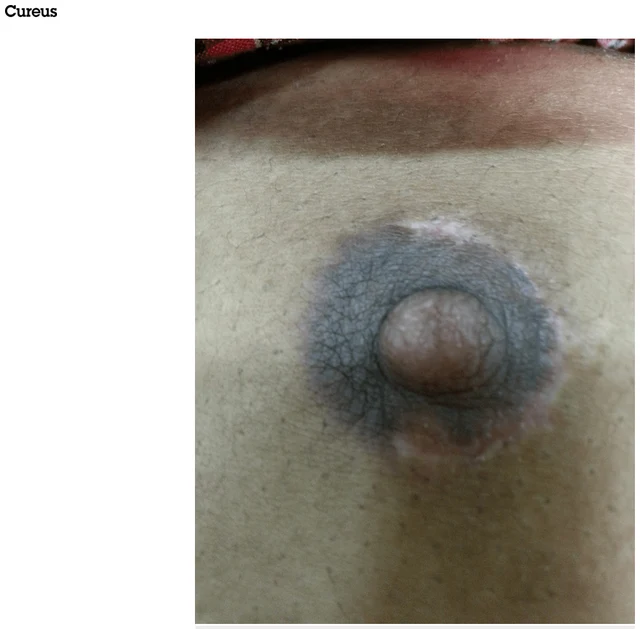
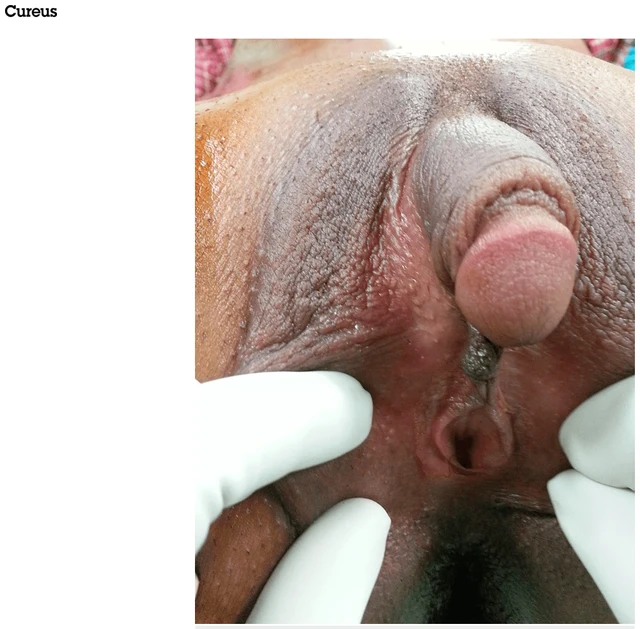
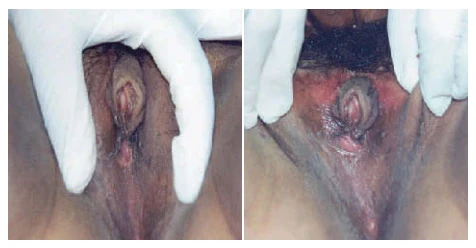
Ambos informes confirmaron un útero normal y ovarios bilaterales de tamaño normal. Las masas sólidas extirpadas intraoperatoriamente como testículos bilaterales se confirmaron histológicamente como hiperplasia de las glándulas de Bartholin (Figura 6).
 1 Imágenes
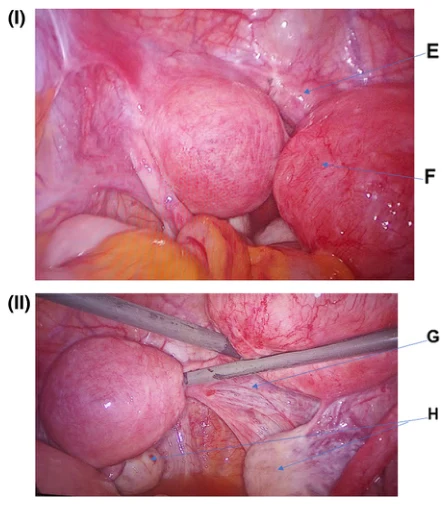
La RM y la laparoscopia diagnóstica mostraron útero doble (comunicación transversal ciega entre ambos úteros), vagina superior ciega, ovarios poliquísticos bilaterales y un anillo cervical en herradura, confirmando el diagnóstico de aplasia mülleriana (síndrome MRKH); no se hallaron anomalías renales, cardíacas ni vertebrales, por lo que se trata de un síndrome MRKH tipo 1.
 2 Imágenes
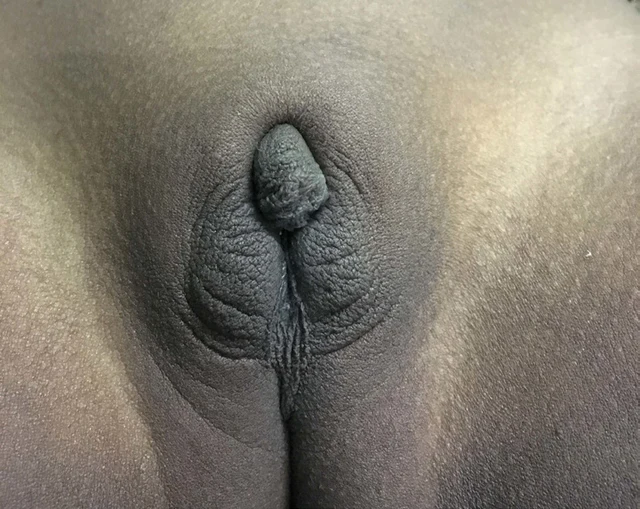
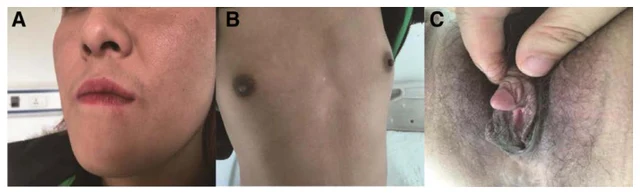
Los autores, integrando el fenotipo y el proceso de exclusión endocrina, consideraron clínicamente un déficit de aromatasa.
 1 Imágenes
La secuenciación de Sanger confirmó que la probanda, su madre sana y el abuelo materno presentaban herencia materna, en consonancia con la impronta paterna de CDKN1C.
 1 Imágenes
El paciente fue finalmente diagnosticado con hipoplasia de células de Leydig tipo II.
 2 Imágenes
Hiperplasia suprarrenal congénita (déficit de 21-hidroxilasa, forma simple virilizante): la 17-hidroxiprogesterona inicial baja no apoya la HAC, la TC muestra hiperplasia suprarrenal, la 17-hidroxiprogesterona de control de 2000 ng/dL (>800 ng/dL permite el diagnóstico), junto con testosterona y DHEAS elevadas y cariotipo XX, establecieron el diagnóstico.
 1 Imágenes
Diagnosticada de enfermedad de Graves 2 meses antes del ingreso por palpitaciones, intolerancia al calor y debilidad muscular. En el seguimiento confirmamos la coexistencia de SV 21-OHD, enfermedad de Graves y 47,XXX.
 1 Imágenes
Síndrome de de la Chapelle / DSD testicular 46,XX
 1 Imágenes
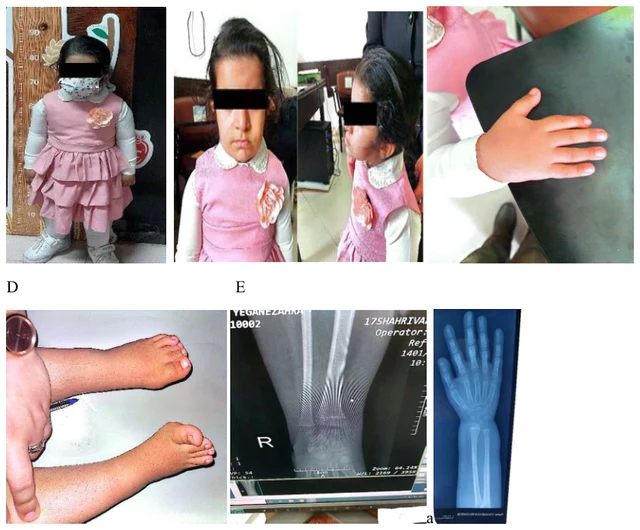
Síndrome de Silver-Russell (SRS) con genitalidad externa de sexo incierto
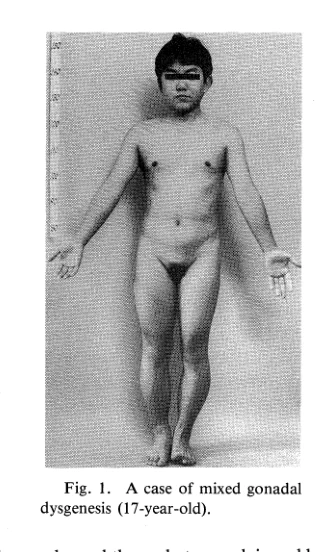 2 Imágenes
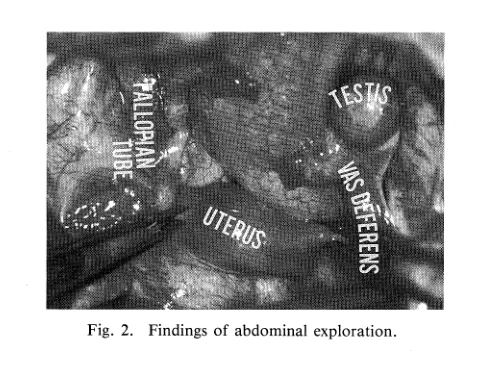
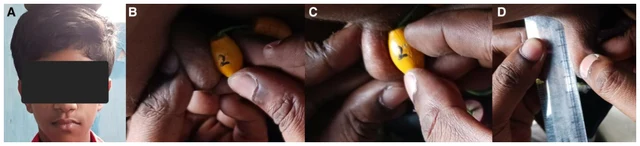 1 Imágenes
Hipogonadismo hipogonadotrópico normosómico con talla baja
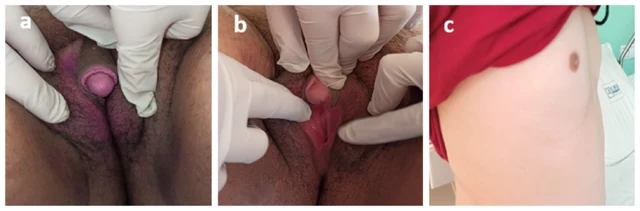 2 Imágenes
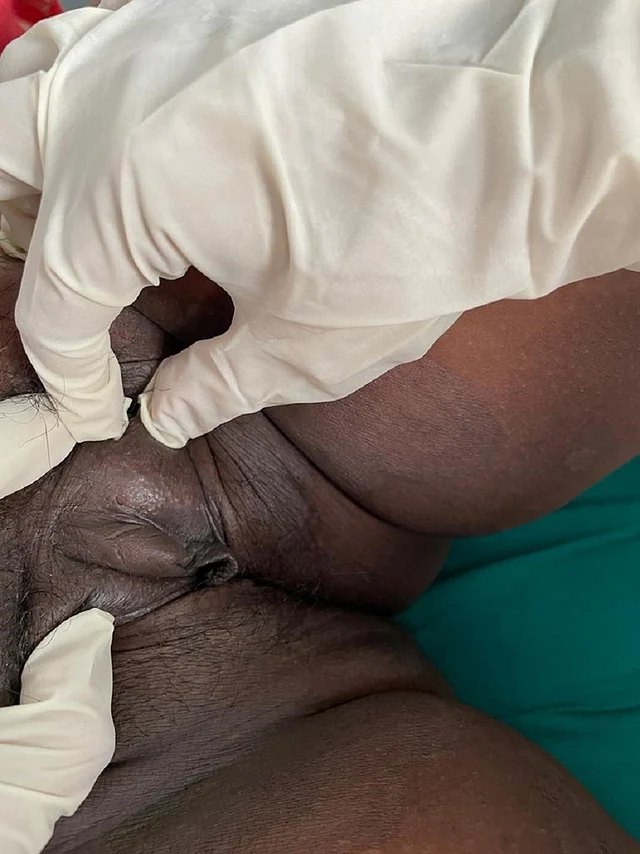
HAC clásica virilizante simple por déficit de 21-hidroxilasa
 4 Imágenes
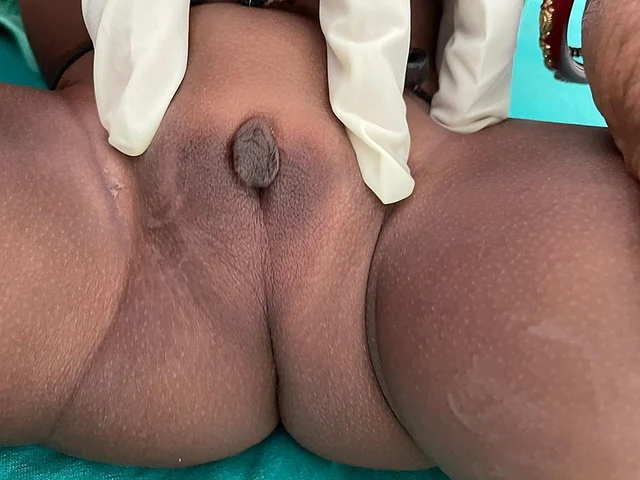
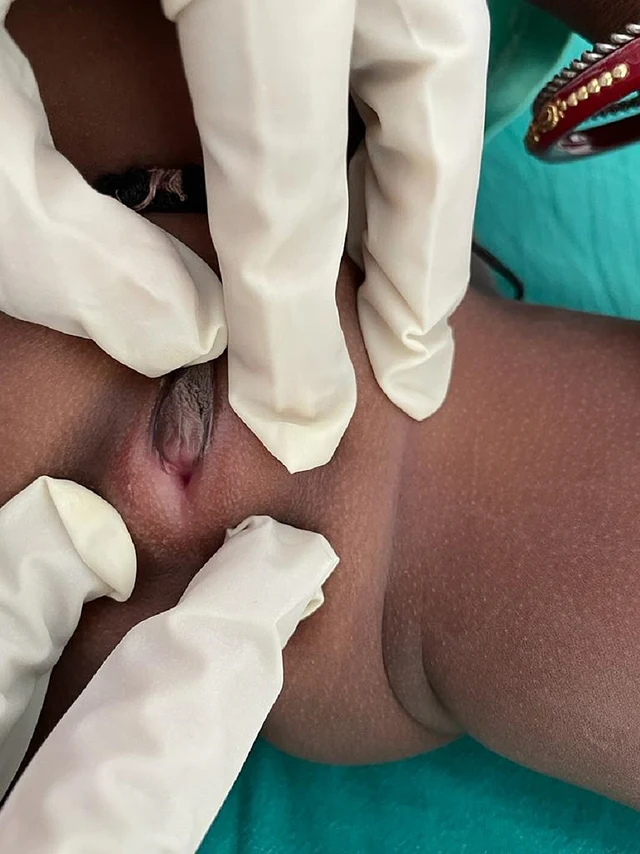
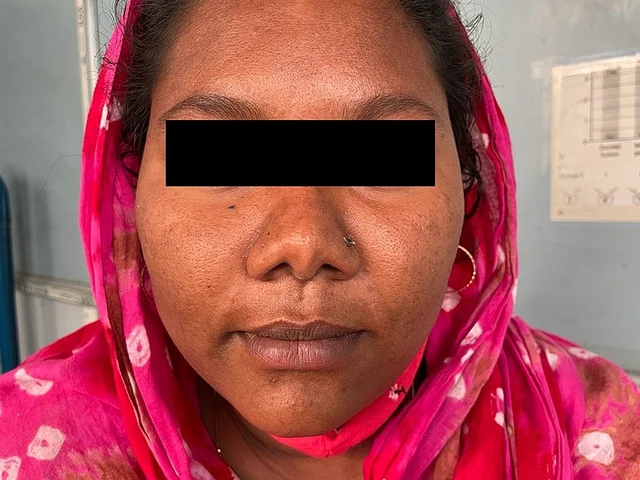
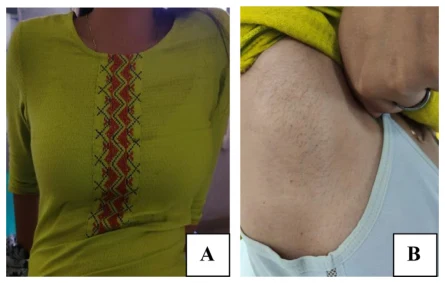
La genética molecular respalda el déficit de aromatasa.
 1 Imágenes
Síndrome de Swyer/disgenesia gonadal completa 46,XY
 1 Imágenes
Lisenefalia ligada al X con genitales externos atípicos (X-LAG)
 1 Imágenes
Deficiencia de la oxidoredutasa de P450 (PORD)