 2 Изображения
46,XY DSD (различия полового развития) · 46,XY · DSD-C032
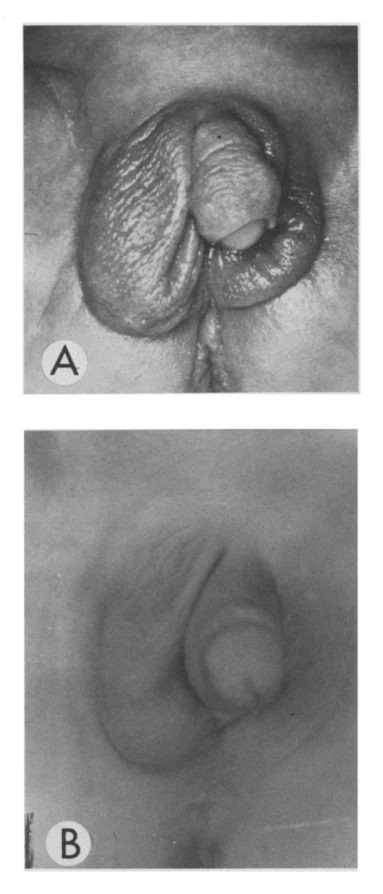
Дефицит 17β-HSD3, диагноз подтвержден низким соотношением тестостерон/андростендион и комплексно-гетерозиготными вариантами HSD17B3.
Изучайте случаи и иллюстрации исходной коллекции. Ищите по заболеванию, гену, кариотипу или фенотипу и переходите к первоисточнику.
280 Случаи с изображениями571 Изображения
Текущая выборка: 280 Случаи с изображениями · 571 Изображения
Выберите изображение для увеличения. Исходные изображения сохраняют файл целиком.
2 Изображения
Дефицит 17β-HSD3, диагноз подтвержден низким соотношением тестостерон/андростендион и комплексно-гетерозиготными вариантами HSD17B3.
 2 Изображения
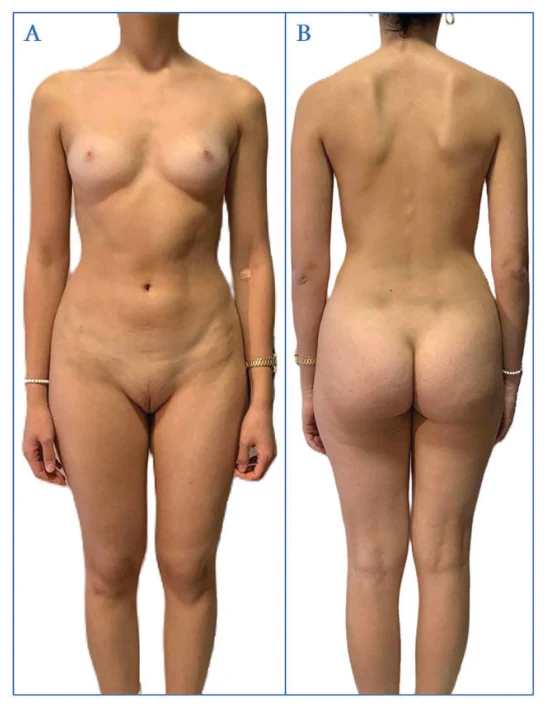
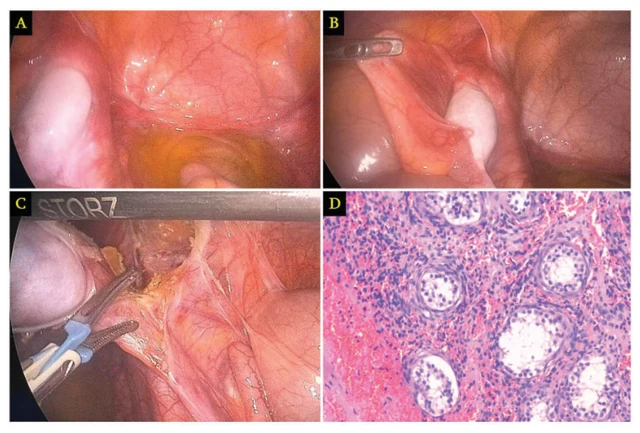
Синдром полной андрогенной нечувствительности (CAIS), диагноз подтвержден женским фенотипом, кариотипом 46,XY, мужским уровнем андрогенов, отсутствием матки и интраабдоминальными яичками; гистопатология — атрофичное крипторхическое яичко.
 1 Изображения
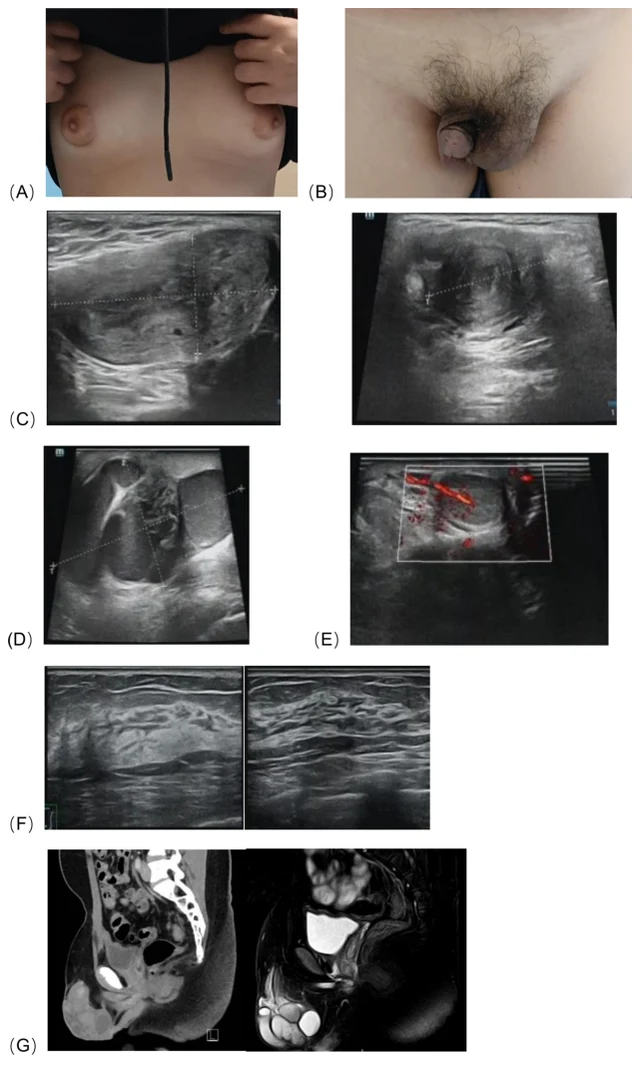
46,XX тестикулярное различие полового развития SRY-отрицательное с эктопированными мюллеровыми структурами; биопсия правой гонады подтвердила ткань яичка.
 3 Изображения
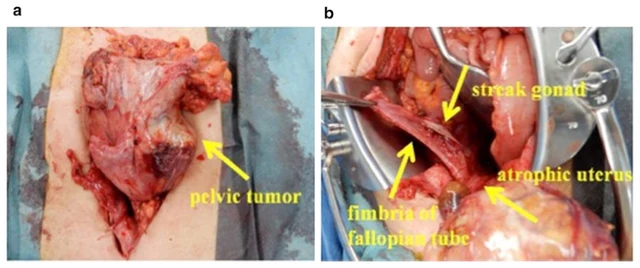
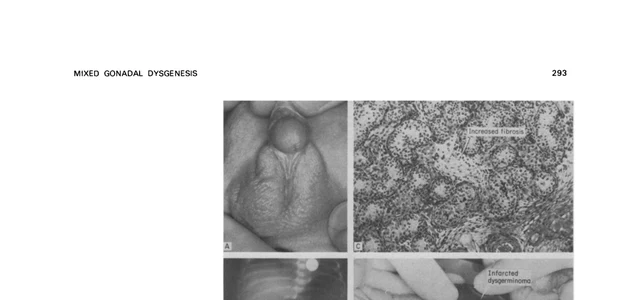
Окончательный патоморфологический диагноз — семинома; клинический диагноз — рак яичка стадии IIB (семинома) в сочетании с MGD; кариотип — мозаицизм 45,X/46,XY.
 1 Изображения
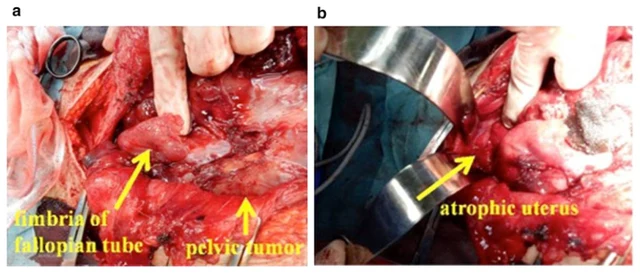
С учётом интраоперационной картины, анамнеза двустороннего крипторхизма, данных МРТ и кариотипа установлен диагноз синдрома персистенции мюллеровых протоков (PMDS). Поскольку диагностика PMDS в значительной степени основана на выявлении мюллеровых производных во время операции, эта цифра, вероятно, недооценивает истинную распространённость синдрома.
 2 Изображения
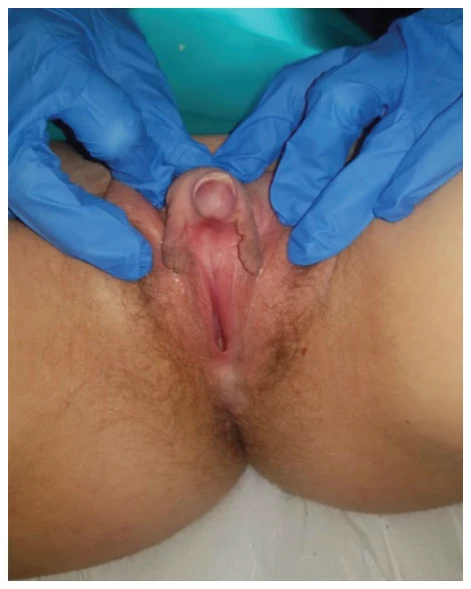
Пациентка была расценена как фенотипически женская и воспитывалась как девочка, дальнейшее обследование не проводилось.
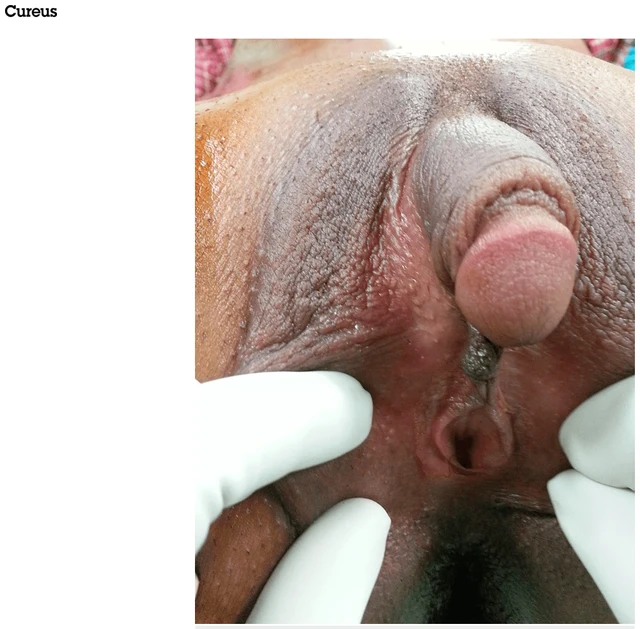 4 Изображения
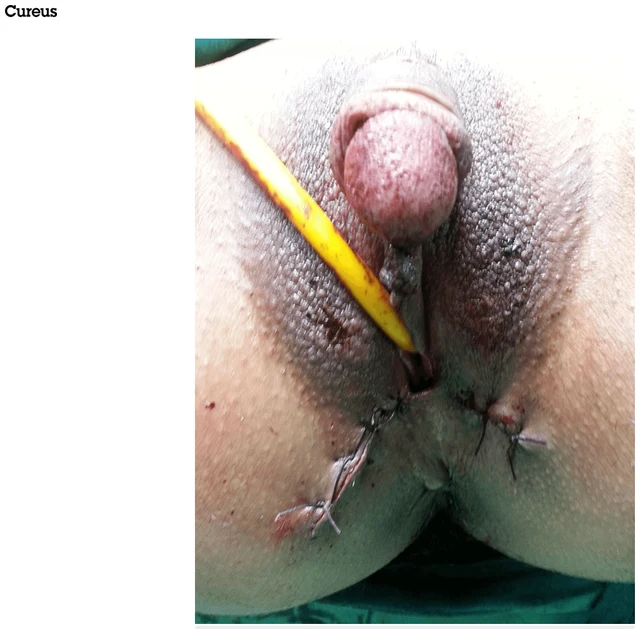
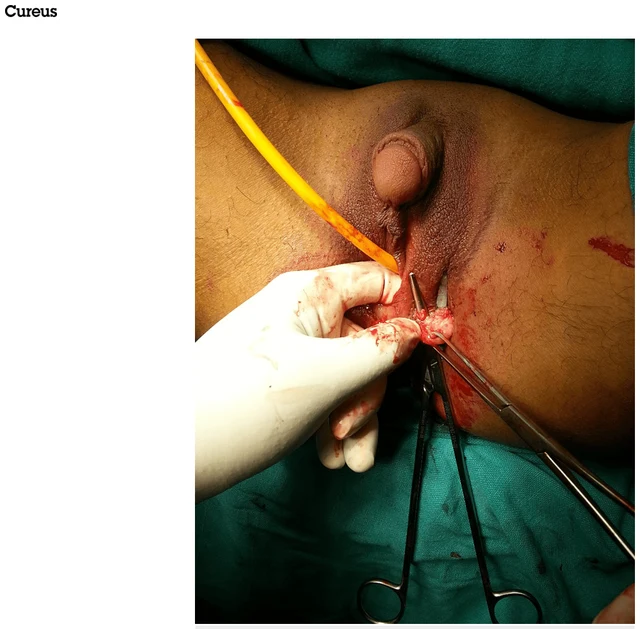
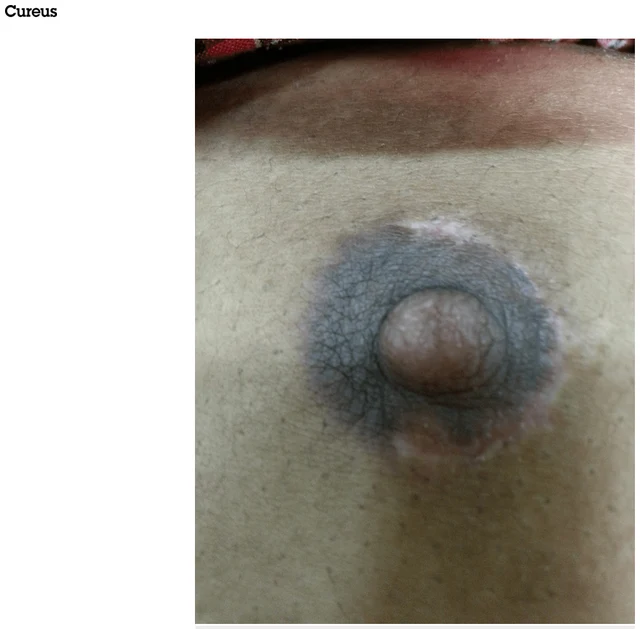
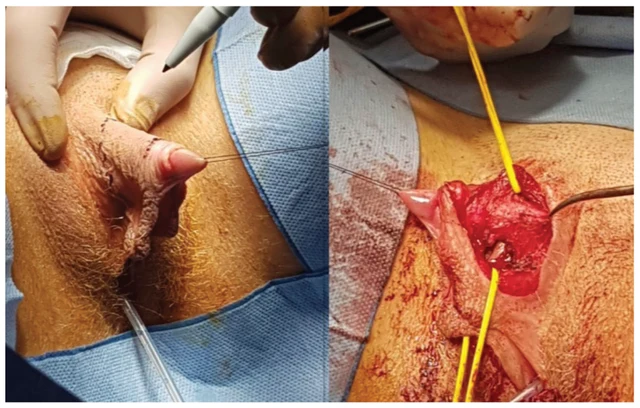
Оба заключения подтвердили нормальную матку и яичники нормальных размеров с обеих сторон. Удалённые во время операции солидные образования, принятые за двусторонние яички, гистологически оказались гиперплазией бартолиновых желёз (рис. 6).
 1 Изображения
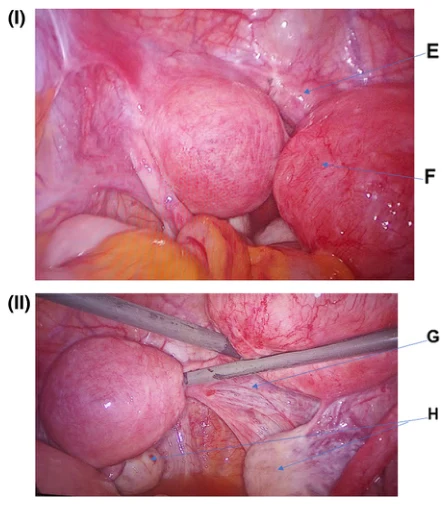
МРТ и диагностическая лапароскопия выявили двурогую матку (слепое поперечное сообщение между двумя матками), слепой верхний отдел влагалища, двусторонние поликистозные яичники и подковообразное шейковое кольцо, на основании чего диагностирована мюллерова аплазия (синдром MRKH); аномалий почек, сердца и позвонков не выявлено, поэтому это синдром MRKH 1 типа.
 2 Изображения
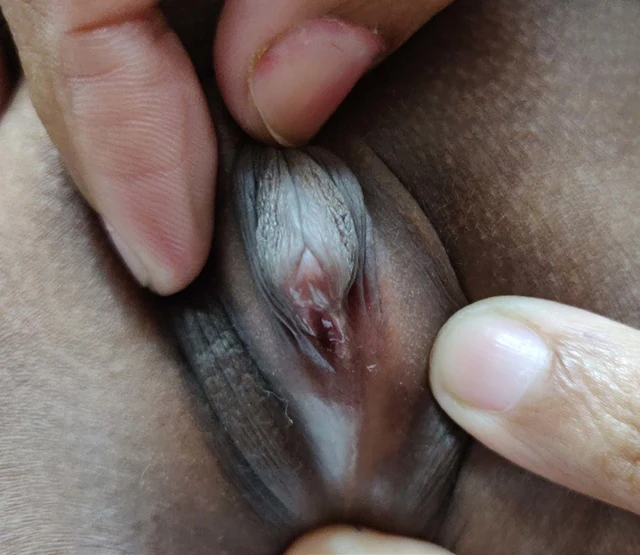
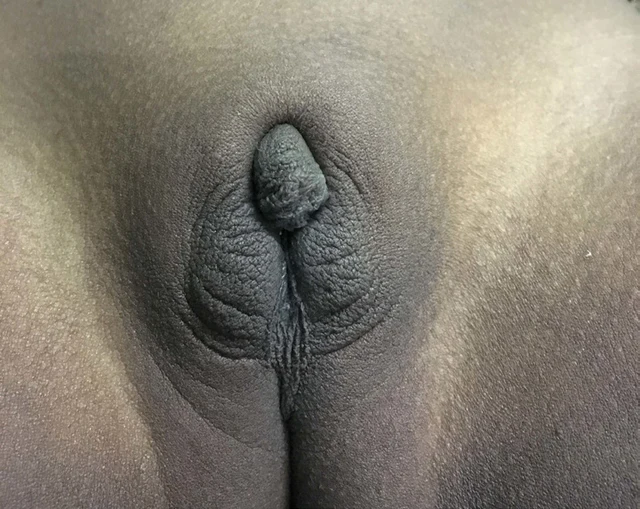
Авторы, объединив фенотип и процесс эндокринологического исключения, клинически рассматривают дефицит ароматазы.
 1 Изображения
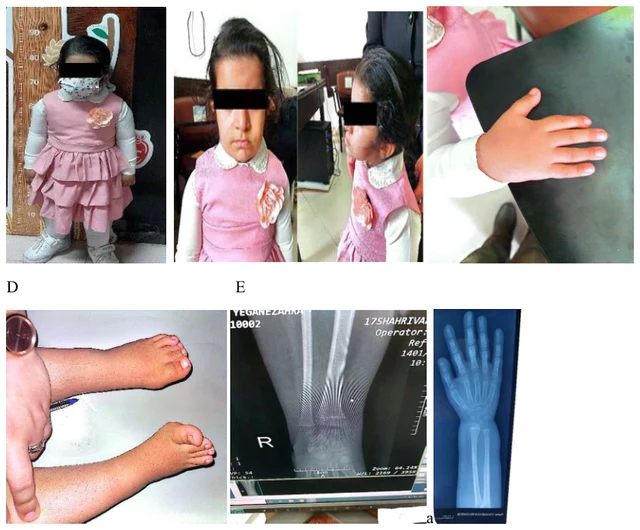
Секвенирование по Сэнгеру подтвердило материнское наследование у пробанда, его здоровой матери и деда по материнской линии, что соответствует отцовскому импринтингу CDKN1C.
 1 Изображения
У пациента окончательно диагностирована гипоплазия клеток Лейдига II типа.
 2 Изображения
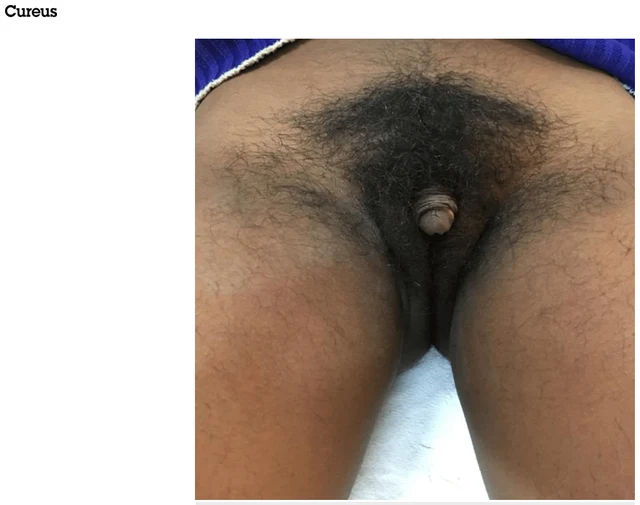
Врождённая гиперплазия коры надпочечников (дефицит 21-гидроксилазы, вирильная форма): первоначально низкий 17-гидроксипрогестерон не подтверждал ВГКН, КТ выявила гиперплазию надпочечников, при повторном исследовании 17-гидроксипрогестерон 2 000 нг/дл (>800 нг/дл позволяет диагностировать), в сочетании с повышением тестостерона и ДГЭА-С и кариотипом XX диагноз установлен.
 1 Изображения
За 2 месяца до госпитализации диагностирована болезнь Грейвса по поводу сердцебиения, непереносимости жары и мышечной слабости. В ходе наблюдения мы подтвердили сосуществование SV 21-OHD, болезни Грейвса и 47,XXX.
 1 Изображения
Синдром де ла Шапеля / ДСР тестикулярного типа 46,XX
 1 Изображения
Синдром Сильвера-Рассела (SRS) с неопределённым полом наружных гениталий
 2 Изображения
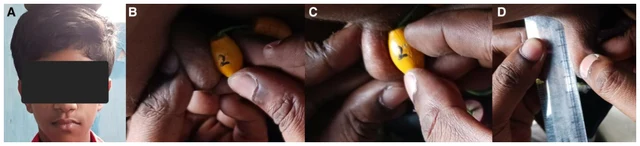 1 Изображения
Гипогонадотропный гипогонадизм с нормальным обонянием в сочетании с низкорослостью
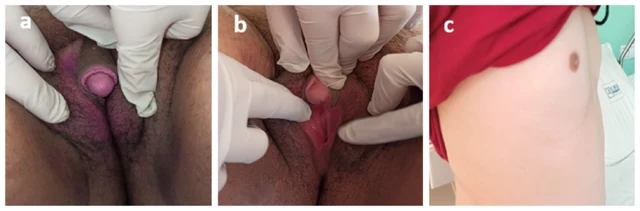 2 Изображения
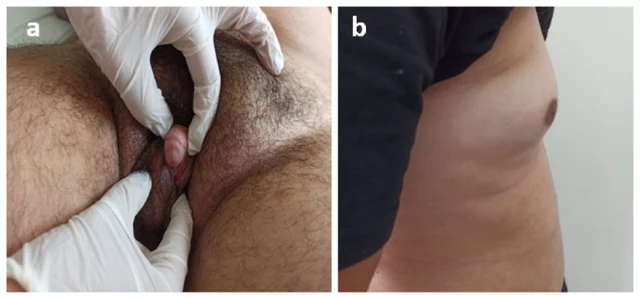
Классическая простая вирильная форма ВГКН вследствие дефицита 21-гидроксилазы
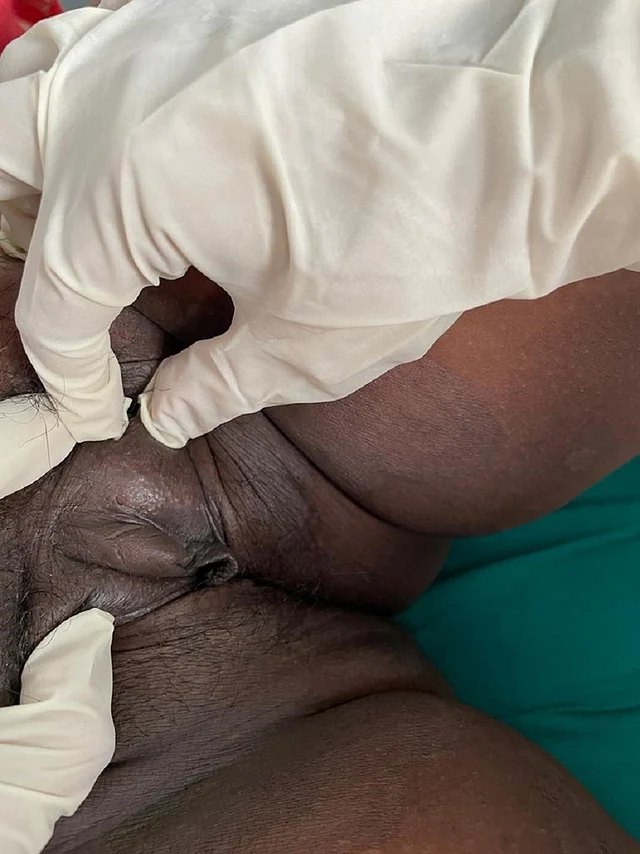 4 Изображения
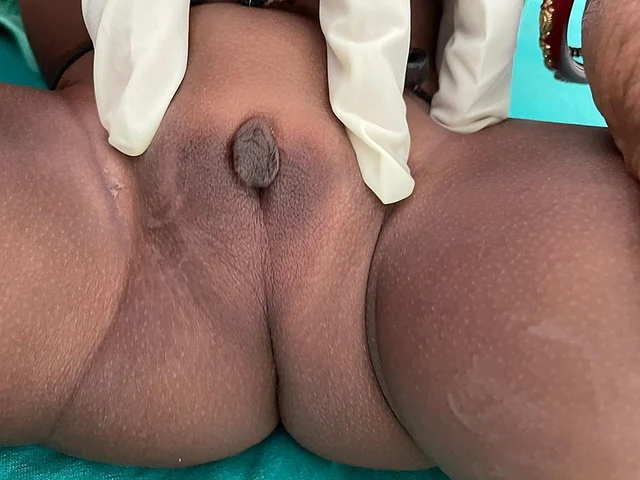
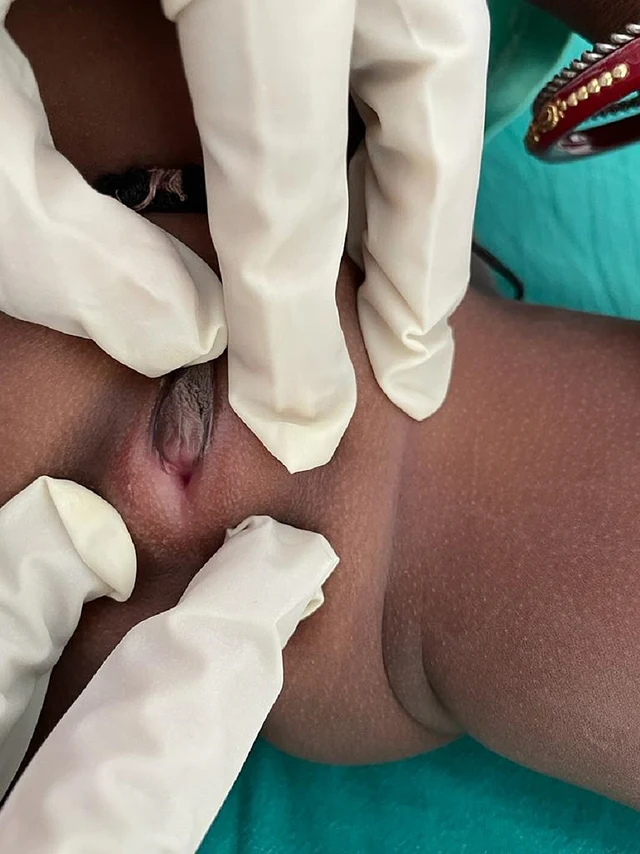
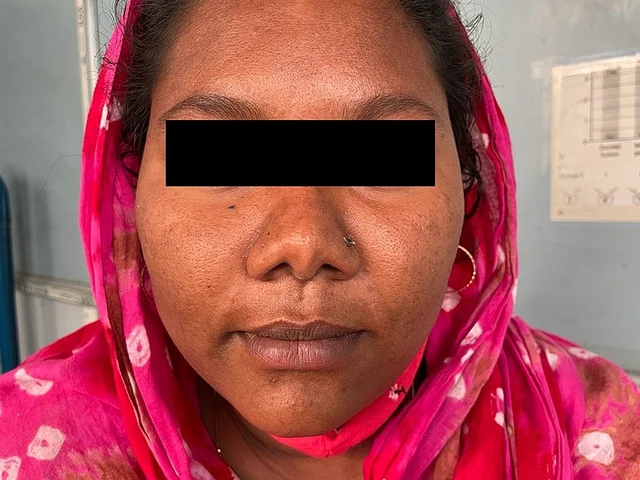
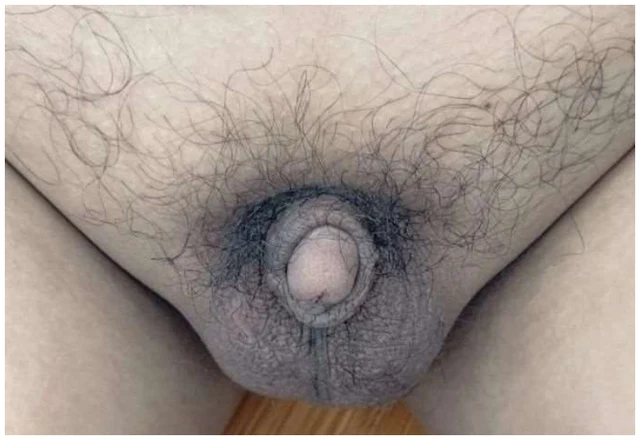
Молекулярно-генетическое исследование подтверждает дефицит ароматазы.
 2 Изображения
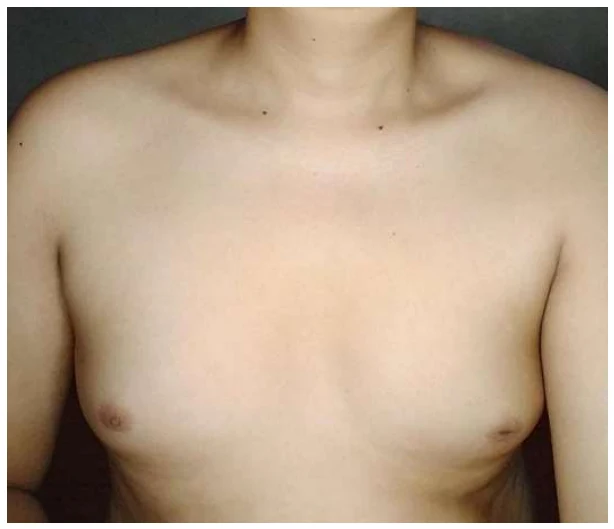
Синдром Каллмана (поздняя диагностика)
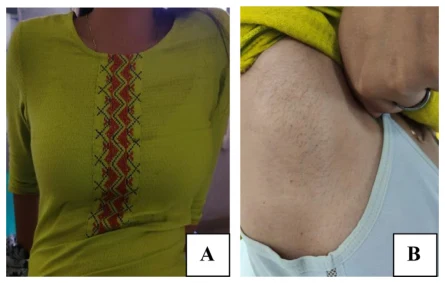 1 Изображения
Синдром Свайера / полная гонадная дизгенезия 46,XY
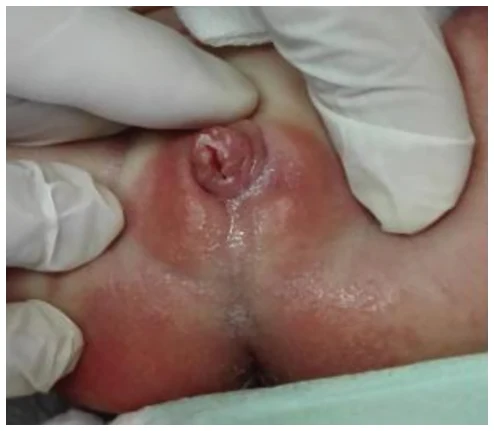 1 Изображения
X-сцепленная лиссэнцефалия с атипичными наружными половыми органами (X-LAG)
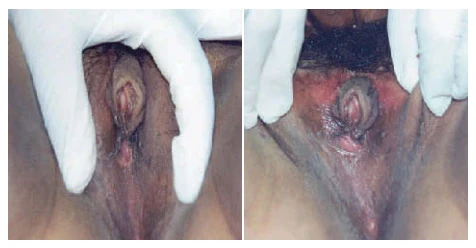 1 Изображения
Дефицит P450-оксидоредуктазы (PORD)